

Полное меню
- Актуальное
законодательство - Интернет
и право- - Рассылка ''Закон есть закон''
- - Форум сайта (архив)
- - Законодательство
- - Судебная практика (необычная)
- - Судебная практика (авторская)
- - Процедура UDRP и и решения WIPO
- - Книги серии ''Интернет и Право''
- - Книги в открытом доступе
- - Учебный курс ''Интернет и Право''
- - Учебный курс ''Доменные споры''
- - Литература по ''Интернет и Право''
- - Литература по интел. собственности
- - Научный уголок (работы гостей)
- - Авторские публикации
- Информационные
материалы - ЮРИДИЧЕСКИЕ
УСЛУГИ- - Перечень юридических услуг
- - Карта юридических услуг
- - Юридическая консультация
- - Доменные споры (RU), авторское право
- - Международный суд по доменам (COM)
- - Защита прав на маркетплейсе (WB, Ozon)
- - Защита прав в соцсетях (Vk, Ok, FB)
- - Купля-продажа домена, сайта, ПО
- - Досудебное урегулирование конфликта
- - Защита чести и деловой репутации
- - Отмена блокировки сайта/домена РКН
- - ФАС: товарные знаки, авторское право
- - Регистрация ПО/сайта (Роспатент)
- - Юридическая проверка домена
- - Нотариальное заверение сайтов
- - Способы и формы оплаты услуг
- - Мы в СМИ
- - О компании, клиенты
- - Наши дела и победы
- - Контакты и реквизиты
- Информация
о сайте -


ОписаниеИсточник публикации Регламент на русском языке подготовлен для публикации в системах ИС NORMPROD. В данном виде Регламент на английском языке опубликован не был. Первоначальный текст Регламента на английском языке опубликован в Official Journal of the European Union N L 304. 21.11.2013. P. 1. (/template/go.php?url=https://eur-lex.europa.eu/). Примечание к документу Документ утратил силу с 16 июля 2022 года в соответствии с Регламентом N 2019/1009 Европейского парламента и Совета Европейского Союза от 05.06.2019 (официальный сайт законодательства Европейского Союза /template/go.php?url=https://eur-lex.europa.eu по состоянию на 14.07.2022). Данная редакция документа вступила в силу 29 сентября 2016 года (официальный сайт законодательства Европейского Союза /template/go.php?url=https://eur-lex.europa.eu/ по состоянию на 31.10.2017). Россия не участвует. Первоначальная редакция данного документа вступила в силу 11 декабря 2003 года (официальный сайт законодательства Европейского Союза /template/go.php?url=https://eur-lex.europa.eu/ по состоянию на 31.03.2017). Россия не участвует. В информационный банк включен данный документ с изменениями и дополнениями от 17.05.2013, от 28.10.2009. Название документа Регламент N 2003/2003 Европейского парламента и Совета Европейского Союза "Об удобрениях" [рус., англ.] (Вместе со "Списком видов удобрений ЕС", "Допусками", "Техническими требованиями в отношении простых удобрений с высоким содержанием азота на основе нитрата аммония", "Методами отбора проб и исследованиями") (Принят в г. Люксембурге 13.10.2003) (с изм. и доп. от 08.09.2016) Договаривающиеся стороны Регламент N 2003/2003 Европейского парламента и Совета Европейского Союза
|
|||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||

ИС NORMPROD: примечание. В тексте документа при переводе, видимо, допущена опечатка: вместо "Решением 1999/486/ЕС" следует читать "Решением 1999/468/ЕС". |
(17) Меры, необходимые для введения в действие настоящего Регламента, должны быть приняты в соответствии с Решением 1999/486/ЕС Совета ЕС от 28 июня 1999 г., устанавливающим процедуры по осуществлению полномочий, которыми наделена Европейская Комиссия <*>.
--------------------------------
(18) Государства-члены ЕС должны установить меры ответственности в отношении нарушений положений настоящего Регламента. Рекомендуется возложить штраф, эквивалентный десятикратной рыночной цене партии товара, не соответствующего установленным требованиям.
(19) Директивы 76/116/ЕЭС, 77/535/ЕЭС, 80/876/ЕЭС и 87/94/ЕЭС подлежат отмене,
Приняли настоящий Регламент:
СФЕРА ПРИМЕНЕНИЯ И ОПРЕДЕЛЕНИЯ
Сфера применения
Действие настоящего Регламента распространяется на товары, присутствующие на товарном рынке как удобрения, обозначенные "удобрения ЕС".
Основные понятия
В целях настоящего Регламента применяются следующие основные понятия:
(a) "удобрение" - вещество, основным назначением которого является обеспечение растений питательными веществами;
(b) "основные питательные элементы" - только азот, фосфор, калий;
(c) "дополнительные питательные элементы" - кальций, магний, натрий и сера;
(d) "микроэлементы" - бор, кобальт, медь, железо, марганец, молибден и цинк - элементы, необходимые для роста растений в меньших количествах, по сравнению с основными и дополнительными питательными элементами;
(e) "неорганические удобрения" - удобрения, в составе которых заявленные вещества содержатся в форме минералов, полученных путем экстракции или иных физических и/или химических промышленных процессов. Цианамид кальция, мочевина и их конденсаты, побочные продукты, удобрения, содержащие хелатированные или комплексные микроэлементы, могут быть классифицированы как неорганические удобрения;
(f) "хелатированные микроэлементы" - это микроэлемент, связанный с одной из органических молекул, перечисленных в разделе E.3.1 Приложения I;
(g) "комплексные микроэлементы" - это микроэлемент, связанный с одной из молекул, перечисленных в разделе E.3.2 Приложения I;
(h) "виды удобрений" - удобрения с общим видовым обозначением, указанным в Приложении I;
(i) "простые удобрения" - азотные, фосфатные или калийные удобрения, в заявленный состав которых входит только один из основных питательных элементов;
(j) "составные удобрения" - удобрения, в заявленный состав которых входят не менее двух основных питательных элементов, полученные в результате химической реакции, путем смешивания или в результате сочетания обоих методов;
(k) "комплексные удобрения" - составные удобрения, полученные в результате химической реакции, путем растворения или в твердой форме путем грануляции, в заявленный состав которых входит не менее двух основных питательных элементов. В твердой форме каждая гранула содержит все питательные элементы, заявленные в составе;
(l) "смешанные удобрения" - удобрения, полученные путем сухого смешивания нескольких удобрений без вступления в химическую реакцию;
(m) "удобрения для листовой подкормки" - удобрения, в которых усвоение питательных веществ, входящих в состав, происходит при их внесении на листовые части сельскохозяйственных культур;
(n) "жидкие удобрения" - удобрения в форме суспензии или раствора;
(o) "удобрения в форме раствора" - жидкие удобрения, не содержащие твердых частиц;
(p) "суспензионные удобрения" - двухфазные удобрения, содержащие твердые частицы в суспензии в жидкой фазе;
(q) "декларация" - утверждение по количествам питательных элементов, в том числе по вопросам их формы и растворимости, гарантированное в рамках специальных допусков;
(r) "заявленный состав" - содержание элементов, их оксидов, указанное на этикетке удобрений ЕС или в иной соответствующей сопроводительной документации в соответствии с требованиями законодательства Сообщества;
(s) "допуск" - допустимое отклонение измеренного количества питательных элементов от заявленного количества;
(t) "Европейский Стандарт" - стандарт, определенный Европейским комитетом по стандартизации (CEN), официально признанный Сообществом, ссылки на который были опубликованы в Официальном Журнале Европейских Сообществ;
(u) "упаковка" - тара, предназначенная для хранения, защиты, транспортировки и сбыта удобрений, вмещающая не более 1000 кг;
(v) "навал" - удобрения, не упакованные в соответствии с требованиями настоящего Регламента;
(w) "поступление на рынок" - поставка удобрений, за плату или бесплатно, или хранение в целях поставки. Ввоз удобрений в таможенную зону Сообщества следует рассматривать как произведенный с целью поступления на рынок;
(x) "изготовитель" - физическое или юридическое лицо, обеспечивающее поступление удобрения на рынок, в частности, производитель, импортер, упаковщик, действующие в своих собственных интересах, а также любое иное лицо, изменяющее характеристики удобрения. Не приравнивается к производителю распространитель, не меняющий характеристики удобрения.
ПОСТУПЛЕНИЕ НА РЫНОК
Удобрение ЕС
Удобрение, принадлежащее к одному из видов удобрений, перечисленных в Приложении I и соответствующее требованиям, установленным настоящим Регламентом, может быть обозначено как "удобрение ЕС".
Обозначение "удобрение ЕС" не может использоваться для удобрений, не соответствующих требованиям настоящего Регламента.
Учреждение в рамках Сообщества
Лицо, являющееся изготовителем, должно быть учреждено в рамках Сообщества и должно нести ответственность за соответствие "удобрения ЕС" требованиям настоящего Регламента.
Свободное обращение товара
1. Без ущерба действию Статьи 15 и иному законодательству Сообщества, Государства-члены ЕС не должны ограничивать или затруднять поступление на рынок удобрений, соответствующих требованиям настоящего регламента, обозначенных как "удобрение ЕС", по вопросам к составу, идентификации, маркировке или упаковке, а также иным положениям, урегулированным настоящим Регламентом.
2. Для удобрений, маркированных "удобрение ЕС", в соответствии с настоящим Регламентом установлено свободное обращение на территории Сообщества.
Обязательные требования
1. В целях обеспечения требований Статьи 9, Государствам-членам ЕС следует установить следующие обозначения для азотных, фосфатных и калийных составляющих удобрений, присутствующих на национальных рынках:
(a) азот по отдельности в атомарной форме - (N), а также иных формах;
(b) фосфор и калий по отдельности в атомарной форме - (P, K); или
(c) фосфор и калий по отдельности в форме оксидов - (P2O5, K2O); или
(d) обе вышеуказанные формы - атомарную и оксида.
В случае если фосфатные и калийные составляющие должны быть отражены в форме элементов по установленным требованиям, все положения, посвященные оксидам, содержащиеся в Приложениях, необходимо распространять на формы элементов, преобразовывая числовые значения со следующими коэффициентами:
(a) фосфор (P) = пентоксид фосфора (P2O5) x 0,436;
(b) калий (K) = оксид калия (K2O) x 0,830.
2. Государствам-членам ЕС следует установить для обозначения составляющих кальция, магния, натрия и серы во вторичных удобрениях и, при условии соответствия требованиям, установленным в Статье 17, в основных удобрениях, присутствующих на национальных рынках, следующие обозначения:
(a) для форм оксидов (CaO, MgO, Na2O, SO3); или
(b) для атомарной формы (Ca, Mg, Na, S); или
(c) обе вышеуказанные формы.
Для преобразования числовых значений оксида кальция, оксида магния, оксида натрия и триоксида серы в элементное содержание кальция, магния, натрия и серы, необходимо применить следующие коэффициенты:
(a) кальций (Ca) = оксид кальция (CaO) x 0,715;
(b) магний (Mg) = оксид магния (MgO) x 0,603;
(c) натрий (Na) = оксид натрия (Na2O) x 0,742;
(d) сера (S) = триоксид серы (SO3) x 0,400.
При подсчете оксидных или элементных составляющих полученные значения следует округлять до десятых.
3. Государства-члены ЕС не должны препятствовать поступлению на рынок "удобрения ЕС", маркированного в соответствии с формой, установленной в параграфах 1 и 2 настоящей Статьи.
4. Допускается заявлять о наличии одного и более следующих микроэлементов (бор, кобальт, медь, железо, марганец, молибден или цинк) в составе удобрений ЕС, упомянутых в разделе A, B, C и D Приложения I, при выполнении следующих условий:
(a) минимум микроэлементов, включенных в состав, соответствует минимальным количествам, определенным в разделе E.2.2. и E.2.3 Приложения I;
5. Допускается заявлять о наличии в составе питательных элементов, являющихся естественными составными частями сырья, предназначенного для восполнения потребности в основных (азот, фосфор, калий) или дополнительных (кальций, магний, натрий, сера) питательных веществах, если минимальное содержание данных микроэлементов соответствует минимальных количествам, определенным в разделе E.2.2 и E.2.3 Приложения I;
(a) для удобрений, относящихся к типу удобрений, указанных в разделе E.1 Приложения I, в соответствии с требованиями, установленными в столбце 6 данного раздела;
(b) для смесей удобрений, указанных в пункте "a", содержащих не менее двух микроэлементов в составе и соответствующих требованиям раздела E.2.1 Приложения I, а также для удобрений, относящихся к типам удобрений, указанных в разделах A, B, C и D Приложения I, указывается:
(i) общее содержание, выраженное в процентном отношении удобрения по массе;
(ii) водорастворимое содержание, выраженное в процентном отношении удобрения по массе, где минимальное значение растворимого компонента составляет половину от общего содержания.
В случае если микроэлемент является полностью водорастворимым, указывается только водорастворимое содержание.
В случае если микроэлемент химически связан с органической молекулой, содержание данного элемента в удобрении указывается непосредственно после водорастворимого содержания как процентное отношение по массе продукта, с последующим употреблением термина "хелатирован с помощью" или "связан с" и наименования органической молекулы в соответствие с разделом E.3 Приложения I. Наименование органической молекулы может быть заменено ее инициалами.
Идентификация
1. Производители обязаны обеспечить удобрения ЕС идентификационными отметками в соответствии с требованиями Статьи 9.
2. Для удобрений в упаковке идентификационная отметка должна присутствовать на самой упаковке или этикетке. Для удобрений, поставляемых навалом, отметка должна присутствовать в сопроводительной документации.
Оперативный контроль
Без ущерба действию Статьи 26(3) производителю в целях обеспечения оперативного контроля над удобрениями ЕС необходимо иметь документацию о происхождении удобрений. Данная документация должна находиться в доступе для проверки Государствами-членами ЕС на протяжении всего срока поставки удобрения на рынок, а также в течение двух лет после окончания поставки.
Идентификационные отметки
1. Без ущерба действию нормам и правилам Сообщества упаковка, этикетка и сопроводительная документация в соответствии со Статьей 7 должны содержать следующие отметки:
- Словосочетание "УДОБРЕНИЕ ЕС" заглавными буквами;
- При наличии обозначение вида удобрения в соответствии с Приложением I;
- Для смешанных удобрений отметка "смешанное" после обозначения вида;
- Следует указывать как название питательных элементов, так и соответствующий символ химического элемента, например, азот (N), фосфор (P), пентоксид фосфора (P2O5), калий (K), оксид калия (K2O), кальций (Ca), оксид кальция (CaO), магний (Mg), оксид магния (MgO), натрий (Na), оксид натрия (Na2O), сера (S), триоксид серы (SO3), бор (B), медь (Cu), кобальт (Co), железо (Fe), марганец (Mn), молибден (Mo), цинк (Zn);
- Если удобрение содержит микроэлементы полностью или частично химически связанные с органической молекулой, то после названия микроэлемента следует указывать одно из следующих уточнений:
(i) "хелатирован с помощью ..." (наименование хелатообразователя или его аббревиатура в соответствии с разделом E.3.1 Приложения I);
(ii) "связан с ..." (наименование комплексона в соответствии с разделом E.3.2 Приложения I);
- Микроэлементы, содержащиеся в удобрении, перечисляются в алфавитном порядке по символам химических элементов: B, Co, Cu, Fe, Mn, Mo, Zn;
- Для товаров, перечисленных в разделе E.1 и E.2 Приложения I, необходимо размещать инструкцию по применению;
- Количество жидкого удобрения, выраженное в массе. Дополнительно возможно указание объема жидкого удобрения или соотношения массы к объему (килограмм на гектолитр или грамм на литр);
- Масса нетто или брутто, дополнительно возможно указание объема для жидких удобрений. Если указана масса брутто, то следует указывать вес тары;
- Наименование торговой марки и адрес производителя.
- Согласно Приложению I;
- Рекомендации по хранению и транспортировке, а также для удобрений, не входящих в разделы E.1 и E.2 Приложения I, - инструкция по применению;
- Информация по дозировке и условиям, в которых может применяться удобрение, с учетом почв и агрокультуры;
- Торговая марка производителя и торговое описание продукции.
Информация, обозначенная в пункте "b", не должна противоречить данным, изложенным согласно пункту "a". Обязательная и факультативная информация должна быть разграничена явным образом.
2. Все данные, указанные в параграфе 1 настоящей Статьи, должны быть явным образом отделены от иной информации, содержащейся на упаковке, этикетке или в сопроводительной документации.
3. Поставка жидких удобрений на рынок допускается только при условии обеспечения производителем дополнительной информации о допустимой температуре хранения и мерах безопасности, необходимых в процессе хранения.
4. Правила применения настоящей Статьи должны быть приняты в порядке, предусмотренном Статьей 32(2).
Этикетка
1. Этикетка или отметки, нанесенные непосредственно на упаковку, содержащие информацию, предусмотренную Статьей 9, должна располагаться таким образом, чтобы быть заметной и видной для покупателя. Этикетка должна быть прикреплена к упаковке или к иным приспособлениям, используемым для закупоривания продукта. Если в качестве такого приспособления используется пломба, то на ней должны присутствовать наименование или маркировочный знак фасовщика.
2. Отметки, нанесенные в соответствии с параграфом 1 настоящей Статьи, должны быть легко различимыми и несмываемыми.
3. В случае, предусмотренном Статьей 7(2), при поставке удобрений навалом к товару должны прилагаться копии документов, содержащих идентификационные отметки. Данные документы должны предоставляться в целях контроля.
Язык
Этикетка, отметки на упаковке и сопроводительная документация должны быть представлены по меньшей мере на национальном языке и языках Государств-членов ЕС, в которые поставляется удобрение ЕС.
Упаковка
Для фасованных удобрений ЕС, упаковка должна запечатываться таким образом или при помощи такого приспособления, чтобы при открытии место закупорки или использованное приспособление, а также сама упаковка не подлежали восстановлению. Допускается использование клапанных мешков.
Допуски
1. Состав удобрений ЕС должен соответствовать допускам, определенным в Приложении II, устанавливающим предельные значения для отклонений, возможных в процессе производства, апробации и исследования.
2. Производитель не должен получать систематическую выгоду в силу допусков, установленных Приложением II.
3. В отношении минимального и максимального содержания элементов, установленного в Приложении I, допуски не устанавливаются.
Требования к удобрениям
Вид удобрений может быть внесен в Приложение I только при следующих условиях:
(a) питательные элементы содержатся в удобрении в эффективной форме;
(b) была проведена апробация, исследование, а также, в случае необходимости, были разработаны соответствующие методики исследования;
(c) при использовании в нормальных условиях удобрение не наносит вред здоровью человека, животных или растений, а также окружающей среде.
Оговорка безопасности
1. В случае если Государство-член ЕС имеет достаточные основания для того, чтобы полагать, что определенное удобрение ЕС, удовлетворяющее требованиям настоящего Регламента, несет риск безопасности или здоровью человека, животных или окружающей среды, на поставку данного удобрения на территорию Государства может быть наложен временный запрет или могут быть предъявлены дополнительные требования. О данном факте Государство-член ЕС должно немедленно уведомить остальные Государства-члены ЕС и Европейскую Комиссию с обоснованием принятого решения.
2. Европейская Комиссия принимает решение по факту в течение 90 дней с момента поступления информации в порядке, предусмотренном Статьей 32(2).
3. Положения настоящего Регламента не препятствуют принятию мер Европейской Комиссией или Государствами-членами ЕС, направленных на запрет, ограничение или создание препятствий поступлению на рынок удобрений ЕС в интересах общественной безопасности.
НЕОРГАНИЧЕСКИЕ ОСНОВНЫЕ УДОБРЕНИЯ
Сфера применения
Действие настоящей главы распространяется на неорганические основные удобрения (твердые и жидкие, простые и составные, включая дополнительные питательные и микроэлементы, минимальное содержание которых установлено в частях A, B, C разделов E.2.2 или E.2.3 Приложения I).
Наличие дополнительных питательных элементов
в составе основных удобрений
Допускается указание кальция, магния, натрия и серы в качестве дополнительных питательных элементов удобрений ЕС, обозначенных в частях A, B и C Приложения I, если количество указанных микроэлементов, включенных в состав удобрения ЕС, составляет не менее:
(a) 2% оксида кальция (CaO), то есть 1,4% Ca;
(b) 2% оксида магния (MgO), то есть 1,2% Mg;
(c) 3% оксида натрия (Na2O), то есть 2,2% Na;
(d) 5% триоксида серы (SO3), то есть 2% S.
В таком случае к обозначению вида должна быть добавлена дополнительная отметка, предусмотренная в Статье 19(2)(ii).
Кальций, магний, натрий и сера
1. Присутствие магния, натрия и серы в составе удобрений, обозначенных в частях A, B и C Приложения I, обозначается следующим образом:
(a) общее содержание, выраженное в процентном отношении к массе удобрения;
(b) общее содержание и водорастворимое содержание, выраженное в процентном отношении к массе удобрения, в случае если водорастворимое содержимое составляет не менее четверти от общего содержания;
(c) в случае если элемент полностью растворим в воде, следует указывать лишь процентное отношение водорастворимого содержимого в процентном отношении к массе.
2. В случае если иное не предусмотрено в Приложении I, присутствие кальция в составе удобрения может быть указано, только если он содержится в водорастворимой форме, и выражено в процентном отношении к массе удобрения.
Идентификация
1. Помимо обязательных идентификационных отметок, указанных в Статье 9(1)(a), дополнительно следует применять отметки, установленные в параграфах 2, 3, 4, 5 и 6 настоящей Статьи.
2. Следующая информация должна быть размещена после указания видового обозначения составного удобрения:
(i) символ заявленного дополнительного питательного химического элемента (в скобках, после символов первичных питательных элементов);
(ii) числовые показатели по основному питательному содержанию. Числовые показатели по заявленному вторичному питательному содержанию указываются в скобках после первичного питательного содержания.
3. После вида удобрения следует указывать только числовые показатели по первичному и вторичному питательному содержанию.
4. При заявленных в составе микроэлементах следует указывать фразу "содержит микроэлементы" или предлог "с" с последующим перечислением наименований или наименований и символов химических элементов.
5. Заявленное содержание основных и дополнительных питательных элементов должно быть выражено в процентном отношении по массе целым числом или, в случае необходимости, при наличии соответствующего аналитического метода, числом, округленным до десятых.
В удобрениях, содержащих более одного питательного элемента в заявленном содержании, установлен следующий порядок перечисления основных питательных элементов: N, P2O5 и/или P, K2O и/или K, и дополнительных питательных элементов: CaO и/или Ca, MgO и/или Mg, Na2O и/или Na, SO3 и/или S.
В заявленном содержании микроэлементов необходимо указывать наименование и символ химического элемента, с указанием процентного отношения к массе в соответствии с требованиями разделов E.2.2 и E.2.3 Приложения I, а также согласно растворимости.
6. Форма и растворимость элементов должна указываться в процентном отношении к массе удобрения, за исключением случаев, когда в Приложении I определен иной способ изложения.
После десятичной точки должна указываться одна цифра, за исключением микроэлементов, для которых в разделах E.2.2 и E.2.3 Приложения I определено иное количество знаков после десятичной точки.
НЕОРГАНИЧЕСКИЕ ВТОРИЧНЫЕ УДОБРЕНИЯ
Сфера применения
Действие настоящей главы распространяется на неорганические вторичные удобрения в твердой или жидкой форме, включая удобрения, содержащие микроэлементы, минимальное содержание которых установлено в разделах D, E.2.2 и E.2.3 Приложения I.
Идентификация
1. Помимо обязательных идентификационных отметок, указанных в Статье 9(1)(a), дополнительно следует применять отметки, установленные в параграфах 2, 3, 4 и 5 настоящей Статьи.
2. При заявленных в составе микроэлементах следует указывать фразу "содержит микроэлементы" или предлог "с" с последующим перечислением наименований или наименований и символов химических элементов.
3. Заявленное содержание дополнительных элементов должно быть выражено в процентном отношении к массе в форме целого числа или числом, округленным до десятых, если существуют аналитические методы, позволяющие определить значение с такой точностью.
Если удобрение содержит более одного вторичного элемента, элементы указываются в следующем порядке:
CaO и/или Ca, MgO и/или Mg, Na2O и/или Na, SO3 и/или S.
В заявленном содержании микроэлементов необходимо указывать наименование и символ химического элемента, с указанием процентного отношения к массе в соответствии с требованиями разделов E.2.2 и E.2.3 Приложения I, а также согласно растворимости.
4. Форма и растворимость элементов должна указываться в процентном отношении к массе удобрения, за исключением случаев, когда в Приложении I определен иной способ изложения.
После десятичной точки должна указываться одна цифра, за исключением микроэлементов, для которых в разделах E.2.2 и E.2.3 Приложения I определено иное количество знаков после десятичной точки
5. Если иное не предусмотрено в Приложении I, кальций может указываться в заявленном содержании, только если он содержится в водорастворимой форме. В этом случае содержание должно быть указано в процентном отношении к массе удобрения.
НЕОРГАНИЧЕСКИЕ УДОБРЕНИЯ, СОДЕРЖАЩИЕ МИКРОЭЛЕМЕНТЫ
Сфера применения
Действие настоящей главы распространяется на неорганические удобрения, содержащие микроэлементы, в твердой или жидкой форме, минимальное содержание питательных элементов в которых установлено в разделах E.1 и E.2.1 Приложения I.
Идентификация
1. Помимо обязательных идентификационных отметок, указанных в Статье 9(1)(a), дополнительно следует применять отметки, установленные в параграфах 2, 3, 4 и 5 настоящей Статьи.
2. В случае если в состав удобрения входит более одного микроэлемента, необходимо указывать фразу "комплекс микроэлементов" с последующим перечислением наименований или наименований и символов химических микроэлементов, присутствующих в составе.
3. В случае если в состав удобрения входит один микроэлемент (раздел E.1 Приложения I), заявленное содержание микроэлементов должно быть выражено в процентном отношении к массе, целым числом или числом, округленным до десятых, при необходимости.
4. Форма и растворимость элементов должна указываться в процентном отношении к массе удобрения, за исключением случаев, когда в Приложении I определен иной способ изложения.
Количество знаков после десятичной точки определено в разделе E.2.1. Приложения I.
5. На этикетке и в сопроводительной документации продукции, обозначенной в разделах E.1 и E.2.1 Приложения I, после обязательных и факультативных идентификационных отметок необходимо расположить следующую фразу:
"Подлежит применению в случае установленной необходимости. Не превышайте рекомендованную дозировку".
Упаковка
Удобрения ЕС, на которые распространяется действие настоящей главы, должны поставляться на товарный рынок в упаковке.
УДОБРЕНИЯ С ВЫСОКИМ СОДЕРЖАНИЕМ АЗОТА
НА ОСНОВЕ НИТРАТА АММОНИЯ
Сфера применения
В целях настоящей главы удобрением с высоким содержанием азота (прямого действия или составным) является продукт, произведенный на основе нитрата аммония, подлежащий применению в качестве удобрения, содержащий более 28% азота по отношению к общей массе нитрата аммония.
В состав данного вида удобрений могут входить неорганические или инертные вещества.
Такие вещества, применяемые в процессе производства удобрений данного вида, не должны увеличивать термочувствительность или способность к детонации.
Меры безопасности и контроля
1. Производитель удобрений с высоким содержанием азота на основе нитрата аммония должен соблюдать требования раздела 1 Приложения III.
2. Проверка, анализ и испытания в целях официального контроля удобрений с высоким содержанием азота на основе нитрата аммония, производимого согласно требованиям настоящей Главы, выполняются на основе методов, закрепленных в разделе 3 Приложения III.
3. В целях обеспечения оперативного контроля над удобрениями ЕС с высоким содержанием азота на основе нитрата аммония, присутствующими на товарном рынке, производитель обязан фиксировать в письменной форме наименование и местонахождение производственной площадки, а также юридическое лицо, владеющее данной производственной площадкой, на которой было произведено удобрение и его составляющие компоненты. Данные записи должны быть доступны при проведении проверок Государствами-членами ЕС в течение всего срока поставки удобрения на товарный рынок, а также в течение двух последующих лет после окончания поставок данного удобрения на рынок.
Испытания на устойчивость к детонации
Без ущерба действию мерам, предусмотренным Статьей 26, производитель должен гарантировать прохождение испытаний на устойчивость к детонации каждого вида удобрений с высоким содержанием азота на основе нитрата аммония, поставляемого на товарный рынок, предусмотренных в разделе 2, 3 (метод 1 пункт 3) и 4 Приложения III к настоящему Регламенту. Испытания должны проводиться одной из лабораторий, утвержденных в соответствии со Статьей 30(1) или 33(1). Производитель обязан представить результаты испытаний на рассмотрение компетентных органов власти заинтересованных Государств-членов ЕС не позднее 5 дней до поступления удобрения на товарный рынок, или не позднее 5 дней до прибытия удобрений на границу Сообщества при импорте удобрения. Впоследствии производитель гарантирует, что показатели всех партий удобрений, поступающих на товарный рынок, соответствуют результатам проведенного вышеупомянутого теста.
Упаковка
Конечный потребитель может приобрести удобрения с высоким содержанием азота на основе нитрата аммония только в упаковке.
Меры контроля
1. Государства-члены ЕС в целях проверки соответствия требованиям настоящего Регламента имеют право применять официальные меры контроля по отношению к удобрениям, маркированным как "удобрения ЕС".
Государства-члены ЕС вправе устанавливать вознаграждение, размер которого не превышает стоимость проведения испытаний, необходимых для контроля. Однако данные меры на должны обязывать производителя проводить испытания повторно или оплачивать повторные испытания, если первоначальные испытания были проведены лабораторией, соответствующей требованиям Статьи 30, и результаты первоначальных испытаний по поставленному вопросу показали соответствие удобрения.
2. Государства-члены ЕС гарантируют, что взятие проб и последующее исследование в целях официального контроля удобрений ЕС, относящихся к видам удобрений, перечисленных в Приложении I, проводится по методикам, закрепленным в Приложении III и IV.
3. Соответствие требованиям настоящего Регламента по вопросам соответствия удобрений определенному виду, а также соответствия заявленному содержанию и/или заявленному содержанию, выраженному в формах и с учетом водорастворимости данного вида питательных элементов, может подтверждаться при проведении официальной проверки только путем взятия проб и последующего исследования по методикам, установленным в соответствии с Приложениями III и IV, с учетом допусков, установленных в Приложении II.
4. Европейской Комиссии надлежит разработать и в дальнейшем совершенствовать методику измерения, взятия образцов и исследования, руководствуясь во всех возможных случаях Европейскими стандартами. Вышеуказанные меры предназначены для устранения правовых пробелов по малозначительным вопросам данного Регламента. Процедура принятия регулируется Статьей 32(3). Данная процедура применяется при принятии специальных норм, предназначенных для установления правил применения мер контроля, применяемых в соответствии с настоящей Статьей и Статьями 8, 26 и 27. Данные нормы содержат положения относительно частоты проведения повторных проверок, а также мер, позволяющих идентифицировать удобрение, поставляемое на товарный рынок, с образцом удобрения, прошедшим испытания.
Лаборатории
1. Государства-члены ЕС должны передать Европейской Комиссии утвержденный список находящихся на территории государства лабораторий, управомоченных на проведение испытаний для проверки соответствия удобрений ЕС требованиям настоящего Регламента. Данные лаборатории должны соответствовать требованиям раздела B Приложения V. Списки лабораторий должны быть переданы не позднее 11 июня 2004 г., а также при внесении последующих изменений.
2. Европейской Комиссии надлежит опубликовать список утвержденных лабораторий в Официальном Журнале Европейского союза.
3. При наличии достаточных оснований полагать, что утвержденная лаборатория не соответствует требованиям, установленным в параграфе 1, Государству-члену ЕС следует поставить на рассмотрение данный вопрос перед комитетом согласно Статье 32. В случае если комитет выразит согласие по вопросу несоответствия лаборатории установленным стандартам, Европейская Комиссия должна исключить лабораторию из списка, установленного в параграфе 2.
4. Европейская Комиссия принимает решение по вопросу в течение 90 дней с момента поступления информации на рассмотрение в соответствии с процедурой, указанной в Статье 32(2).
5. Список с внесенными изменениями и дополнениями подлежит опубликованию Европейской Комиссией в Официальном Журнале Европейского союза.
ВНЕСЕНИЕ ИЗМЕНЕНИЙ И ДОПОЛНЕНИЙ В ПРИЛОЖЕНИЯ
Новые удобрения ЕС
1. Для утверждения новых видов удобрений Европейская Комиссия вносит дополнения в Приложение I.
2. Производитель или его представитель, желающий включить новый тип удобрения в Приложение I, должен представить техническую информацию с учетом требований к технической документации, изложенных в разделе A Приложения V.
3. Европейской Комиссии следует вносить необходимые изменения и дополнения в Приложения к настоящему Регламенту с учетом технического прогресса.
4. Меры, принимаемые в соответствии с параграфами 1 и 3 настоящей Статьи, направленные на внесение изменений и дополнений по малозначительным вопросам данного Регламента, утверждаются в соответствии с процедурой, предусмотренной Статьей 32(3).
Деятельность Комитета
1. Комитет содействует Европейской Комиссии в обозначенной настоящим Регламентом сфере.
2. При наличии отсылочной правовой нормы к настоящему параграфу, подлежат применению Статьи 5 и 7 Решения 1999/468/ЕС с учетом положений Статьи 8 указанного Решения.
Период, указанный в Статье 5(6) Решения 1999/468/ЕС, равен трем месяцам.
3. При наличии отсылочной правовой нормы к настоящему параграфу, подлежат применению Статья 5a (1) - (4) и Статья 7 Решения 1999/468/ЕС с учетом положений Статьи 8 указанного Решения.
ПЕРЕХОДНЫЕ ПОЛОЖЕНИЯ
Компетентные лаборатории
1. Без ущерба действию Статьи 30(1), в течение переходного периода до 11 декабря 2007 г. допускается использование Государствами-членами ЕС национальных положений при наделении лабораторий полномочиями для оказания соответствующих услуг по проверке соответствия удобрений ЕС требованиям настоящего Регламента.
2. Государства-члены ЕС не позднее 11 июня 2004 г. должны передать Европейской Комиссии список уполномоченных лабораторий с подробным указанием методики утверждения лабораторий. В случае внесения последующих изменений Государства-члены ЕС должны предоставлять соответствующие извещения.
Упаковка и этикетка
Маркировка, упаковка, этикетка удобрений ЕС, а также сопроводительная документация, соответствующая требованиям ранее действовавших Директив, может использоваться до 11 июня 2005 г.
ЗАКЛЮЧИТЕЛЬНЫЕ ПОЛОЖЕНИЯ
О признании утратившими силу Директив
2. Нормы, отсылавшие к утратившим силу Директивам, надлежит толковать как отсылающие к настоящему Регламенту. Так, частичную отмену действия Статьи 7 Директивы 76/116/ЕЭС, установленную Европейской Комиссией в Статье 95(6) Договора, надлежит толковать как частичную отмену действия Статьи 5 настоящего Регламента, продолжающую действовать после вступления в силу настоящего Регламента. До установления ответственности, предусмотренной Статьей 36, допускается применение санкций, установленных Директивами, указанными в параграфе 1, за нарушение национальных норм Государств-членов ЕС.
Ответственность за нарушение требований Регламента
Государства-члены ЕС должны определить случаи и процедуру наступления ответственности за нарушение требований настоящего Регламента и предпринять необходимые действия для применения мер ответственности. Установленные меры ответственности должны быть эффективными, пропорциональными и способствующими предотвращению нарушений.
Национальное законодательство
Не позднее 11 июня 2005 г. Государства-члены ЕС должны представить Европейской Комиссии по мере принятия извещение обо всех принятых в соответствии со Статьями 6(1), 6(2), 29(1) и 36 настоящего Регламента нормативных актах в рамках национального права. В случае внесения последующих изменений Государства-члены ЕС должны незамедлительно предоставлять соответствующие извещения.
Вступление в силу
Настоящий Регламент вступает в силу по истечении 20 дней с момента опубликования в Официальном Журнале Европейского союза, за исключением Статей 8 и 26(3), вступающих в силу 11 июня 2005 г.
Настоящий Регламент имеет прямое действие на территории всех Государств-членов ЕС.
Совершено в Люксембурге 13 октября 2003 г.
(Подписи)
ВИДОВ УДОБРЕНИЙ ЕС
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
1(a) | Кальция нитрат (селитра известковая) | Основной ингредиент химически полученного продукта - нитрат кальция, возможен нитрат аммония. | 15% N Азот выражен как общий азот или как нитратный и аммиачный азот. Максимальное содержание аммиачного азота: 1,5% N. | Общий азот; Дополнительные факультативные уточнения: Нитратный азот; Аммиачный азот. | |
1(b) | Кальция/магния нитрат (селитра известковая и магниевая) | Основные ингредиенты химически полученного продукта - нитрат кальция и нитрат магния; | 13% N Азот выражен как нитратный азот. Минимальное содержание магния в форме водорастворимой соли, выраженное как оксид магния: 5% MgO | Нитратный азот; Оксид магния, растворимый в воде. | |
1(c) | Магния нитрат | Основной ингредиент химически полученного продукта - гексагидрат нитрата магния. | 10% N Азот выражен как нитратный азот; 14% MgO Магний выражен как водорастворимый оксид магния. | В случае поступления в продажу в форме кристаллов может быть сделана пометка "в кристаллизованной форме". | Нитратный азот; Водорастворимый оксид магния. |
2(a) | Натрия нитрат | Основной ингредиент химически полученного продукта - нитрат натрия; | 15% N Азот выражен как нитратный азот. | Нитратный азот | |
2(b) | Чилийская селитра | Основной ингредиент продукта, выработанного из каличе (самородной чилийской селитры), - нитрат натрия. | 15% N Азот выражен как нитратный азот. | Нитратный азот | |
Кальция цианамид | Основные ингредиенты химически полученного продукта - кальция цианамид, оксид кальция, возможны соли аммония и мочевина в малых количествах. | 18% N Азот выражен как общий азот; Не менее 75% заявленного азота присутствует в форме соединения цианамида | Общий азот | ||
Азотистый кальция цианамид | Основные ингредиенты химически полученного продукта - кальция цианамид, оксид кальция, возможны соли аммония и мочевина в малых количествах, также в состав добавлен нитрат. | 18% N Азот выражен как общий азот; Не менее 75% заявленного безнитратного азота присутствует в форме соединения цианамида. Предельное содержание нитратного азота: - минимум: 1% N - максимум: 3% N | Общий азот Нитратный азот | ||
Сульфат аммония | Основной ингредиент химически полученного продукта - аммония сульфат, возможно наличие до 15% нитрата кальция (известковой селитры). | 19,7% N Азот выражен как общий азот. Максимальное содержание нитратного азота - 2,2% N, при наличии в составе нитрата кальция (известковой селитры). | В случае поступления в продажу в форме сочетания сульфата аммония и нитрата кальция (известковой селитры), обозначение должно включать фразу "содержит до 15% кальция нитрата (известковой селитры)". | Аммиачный азот. Общий азот, при наличии в составе присутствия кальция нитрата (известковой селитры). | |
Нитрат аммония или нитрат аммония кальция | Основной ингредиент химически полученного продукта - нитрат аммония, в состав которого могут входить такие наполнители как молотый известняк, сульфат кальция, молотый доломит, сульфат магния, кизерит. | 20% N Азот выражен как нитратный азот и аммиачный азот, считается, что каждая из двух форм составляет половину присутствующего азота. В случае необходимости смотри Приложения III.1 и III.2 настоящего Регламента. | Обозначение "нитрат аммония кальция" применяется исключительно для удобрений, содержащих только карбонат кальция (например, известняк) и/или карбонат магния и карбонат кальция (например, доломит) дополнительно к нитрату аммония. Минимальное содержание вышеуказанных карбонатов должно составлять 20%, а чистота - не менее 90%. | Общий азот; Нитратный азот; Аммиачный азот. | |
6 | Сульфат-нитрат аммония | Основные ингредиенты химически полученного продукта - нитрат аммония и сульфат аммония. | 25% N Азот выражен как аммиачный азот и нитратный азот. Минимальное содержание нитратного азота - 5%. | Общий азот; Аммиачный азот; Нитратный азот. | |
7 | Сульфонитрат магния | Основные ингредиенты химически полученного продукта - нитрат аммония, сульфат аммония и сульфат магния. | 19% N Азот выражен как аммиачный и нитратный азот. Минимальное содержание нитратного азота - 6% N; 5% MgO Магний в форме водорастворимой соли, выражен как оксид магния. | Общий азот; Аммиачный азот; Нитратный азот; Водорастворимый оксид магния. | |
8 | Магния-аммония нитрат | Основные ингредиенты химически полученного продукта - нитраты аммония, составные соли магния (доломитовый карбонат магния и/или сульфат магния). | 19% N Азот выражен как аммиачный и нитратный азот. Минимальное содержание нитратного азота - 6% N; 5% MgO, Магний выражен как общий оксид магния. | Общий азот; Аммиачный азот; Нитратный азот; Общий оксид магния; Допускается водорастворимый оксид магния | |
Мочевина | Основной ингредиент химически полученного продукта - диамид (карбамид). | 44% N Общий азот мочевины (включая биурет). Максимальное содержание биурета - 1,2%. | Общий азот, выраженный как азот мочевины. | ||
10 | Кротонилиден-дикарбамид | Продукт, полученный путем реакции карбамида и кротональдегида. Мономерная структура. | 28% N Азот выражен как общий азот. Не менее 25% N из кротонилиден-дикарбамида. Максимально содержание азота мочевины - 3%. | Общий азот; Азот мочевины (если последний составляет не менее 1% от массы); Азот из кротонилиден-дикарбамида. | |
11 | Изобутилиден-димочевина | Продукт, полученный путем реакции мочевины и изобутилальдегида. Мономерная структура. Мономерная структура. | 28% N Азот выражен как общий азот Содержание N (азота) из изобутилидена димочевины - не менее 25%; Максимальное содержание азота мочевины - 3% | Общий азот; Азот мочевины (если последний составляет не менее 1% от массы); Азот из изобутилидена димочевины. | |
12 | Формальдегид мочевины | Продукт, полученный путем реакции мочевины и формальдегида. Основной ингредиент - молекул формальдегида мочевины. Полимерная структура. | 36% N общий азот Азот выражен как общий азот; Не менее 3/5 заявленного общего азота должно быть растворимо в горячей воде; Содержание N из формальдегида мочевины - не менее 31%; Максимальное содержание азота мочевины - 5%. | Общий азот; Азот мочевины (если последний составляет не менее 1% от массы); Азот из формальдегида мочевины, растворимый в холодной воде; Азот из формальдегида мочевины, растворимый только в горячей воде. | |
13 | Азотное удобрение, содержащее кротонилиден дикарбамид | Химически полученный продукт содержит кротонилиден дикарбамид и простое азотное удобрение | 18% N выражено как общий азот; Не менее 3% азота в форме аммиачного и/или нитратного и/или в форме азота мочевины. Не менее 1/3 заявленного азота должно быть получено из кротонилидена дикарбамида; Максимальное содержание биурета: (азот мочевины + азот кротонилиден дикарбамида) x 0,026. | Общий азот; Для каждой формы, содержание которой составляет не менее 1%: - нитратный азот; - аммиачный азот; - азот мочевины. Азот из кротонилидена дикарбамида. | |
14 | Азотное удобрение, содержащее изобутилиден-димочевину | Химически полученный продукт содержит изобутилиден-димочевину и простое азотное удобрение | 18% N выражен как общий азот; Не менее 3% азота в форме аммиачного и/или нитратного и/или азота мочевины; Не менее 1/3 заявленного азота должно быть получено из изобутилиден-димочевины; Максимальное содержание биурета: (азот мочевины + азот изобутинилиден димочевины) x 0,026. | Общий азот; Для каждой формы, содержание которой составляет не менее 1%: - нитратный азот; - аммиачный азот; - азот мочевины. Азот из изобутинилиден-димочевины. | |
15 | Азотное удобрение, содержащее формальдегид мочевины | Химически полученный продукт содержит формальдегид мочевины и простое азотное удобрение | 18% N выражен как общий азот; Не менее 3% азота в форме аммиачного и/или нитратного и/или азота мочевины; Не менее 1/3 заявленного азота должно быть получено из формальдегида мочевины; Не менее 3/5 азота из азота формальдегида мочевины должно быть растворимо в горячей воде; Максимальное содержание биурета: (азот мочевины + азот формальдегида) x 0,026 | Общий азот; Для каждой формы, содержание которой составляет не менее 1%: - нитратный азот; - аммиачный азот; - азот мочевины. Азот из формальдегида мочевины; Азот из формальдегида мочевины, растворимый в холодной воде; Азот из формальдегида мочевины, растворимый только в горячей воде. | |
16 | Сульфат карбомид-аммония | Продукт получен химически из мочевины и сульфата аммония | 30% N Азот выражен как аммиачный и азот мочевины; Минимальное содержание аммиачного азота: 4%; Минимальное содержание серы (в форме триоксида серы) - 12%; Максимальное содержание биурета - 0,9% | Общий азот; Аммиачный азот; Азот мочевины; Водорастворимый триоксид серы. | |
В случае установления требований к размеру частиц основных веществ, которые входят в состав удобрений, поступающих в продажу в гранулированной форме (удобрения 1, 3, 4, 5, 6 и 7), товарная фракция определяется соответствующим аналитическим методом.
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
Основной шлак: - Томас-фосфаты; - Томасшлак. | Продукт, получаемый при выплавке чугуна при переработке расплавов фосфора и содержащий силикофосфаты кальция как неотъемлемые компоненты. | 12% P2O5 Фосфор выражен как пентоксид фосфора, растворимый в минеральных кислотах, не менее 75% от заявленного содержания пентоксида фосфора растворимо в 2%-ной лимонной кислоте; или P2O5 Фосфор выражен как пентоксид фосфора, растворимый в 2%-ной лимонной кислоте. Размер товарной фракции: - не менее 75% способно пройти сквозь сито с размером ячейки 0,160 мм; | Общий пентоксид фосфора (растворимый в минеральных кислотах), 75% которого (указывается в процентном отношении к массе) растворимо в 2%-ной лимонной кислоте (для продажи во Франции, Италии, Испании, Португалии и Греции, Чешской Республике, Эстонии, на Кипре, в Латвии, Литве, Венгрии, на Мальте, в Польше, Словении и Словакии, Болгарии и Румынии); | ||
- не менее 96% способно пройти сквозь сито с размером ячейки 0,630 мм | Общий пентоксид фосфора (растворимый в минеральных кислотах) и пентоксид фосфора, растворимый в 2%-ной лимонной кислоте (для продажи на территории Соединенного Королевства Великобритании и Северной Ирландии); Пентоксид фосфора, растворимый в 2%-ной лимонной кислоте (для продажи на территории Германии, Бельгии, Дании, Ирландии, Люксембурга, Нидерландов и Австрии). | ||||
Одинарный суперфосфат | Продукт, полученный путем химической реакции дробленого минерального фосфата и серной кислоты, неотъемлемыми компонентами которого являются монокальцийфосфат и сульфат кальция. | 16% P2O5 Фосфор выражен как P2O5, растворимый в нейтральном цитрате аммония, не менее 93% от заявленного содержания P2O5 растворимо в воде. Тестовый образец: 1 гр. | Пентоксид фосфора растворимый в нейтральном цитрате аммония; Водорастворимый пентоксид фосфора. | ||
Двойной суперфосфат | Продукт, полученный путем химической реакции дробленого минерального фосфата, серной и фосфорной кислот, неотъемлемыми компонентами которого являются монокальцийфосфат и сульфат кальция. | 25% P2O5 Фосфор выражен как P2O5, растворимый в нейтральном цитрате аммония, не менее 93% от заявленного содержания P2O5 растворимо в воде. Тестовый образец: 1 гр. | Пентоксид фосфора растворимый в нейтральном цитрате аммония; Водорастворимый пентоксид фосфора. | ||
Тройной суперфосфат | Продукт, полученный путем химической реакции дробленого минерального фосфата и фосфорной кислоты, неотъемлемым компонентом которого является монокальцийфосфат. | 38% P2O5 Фосфор выражен как P2O5, растворимый в нейтральном цитрате аммония, не менее 85% от заявленного содержания P2O5 растворимо в воде. Тестовый образец: 3 гр. | Пентоксид фосфора растворимый в нейтральном цитрате аммония. Водорастворимый пентоксид фосфора. | ||
Частично растворимый каменный фосфат | Продукт, полученный частичным растворением дробленого каменного фосфата серной и фосфорной кислотами, неотъемлемыми компонентами которого являются монокальцийфосфат, трикальцийфосфат и сульфат кальция. | 20% P2O5 Фосфор выражен как P2O5, растворимый в минеральных кислотах, не менее 40% от заявленного содержания P2O5 растворимо в воде. Размер товарной фракции: - не менее 90% способно пройти сквозь сито с размером ячейки 0,160 мм; - не менее 98% способно пройти сквозь сито с размером ячейки 0,630 мм. | Общий пентоксид фосфора (растворимый в минеральных кислотах); Пентоксид фосфора, растворимый в воде. | ||
3(a) | Магнезированный частично растворимый каменный фосфат | Продукт, полученный частичным растворением дробленого каменного фосфата серной и фосфорной кислотами, с добавлением сульфата марганца или оксида марганца, неотъемлемыми компонентами которого являются монокальцийфосфат, трикальцийфосфат, кальций сульфат и сульфат марганца. | 16% P2O5 6% MgO Фосфор выражен как P2O5, растворимый в минеральных кислотах, не менее 40% от заявленного содержания P2O5 растворимо в воде. Размер товарной фракции: - не менее 90% способно пройти сквозь сито с размером ячейки 0,160 мм; - не менее 98% способно пройти сквозь сито с размером ячейки 0,630 мм. | Общий пентоксид фосфора (растворимый в минеральных кислотах). Пентоксид фосфора, растворимый в воде. Общий оксид марганца. Водорастворимый оксид марганца. | |
Дикальцийфосфат | Продукт, полученный при осаждении раствором фосфорной кислоты минеральных фосфатов или костей, неотъемлемым компонентом которого является дикальцийфосфат дигидрат. | 38% P2O5 Фосфор выражен как P2O5, растворимый в щелочном растворе цитрата аммония (по Петерманну). Размер товарной фракции: - не менее 90% способно пройти сквозь сито с размером ячейки 0,160 мм; - не менее 98% способно пройти сквозь сито с размером ячейки 0,630 мм. | Пентоксид фосфора, растворимый в щелочном растворе цитрата аммония. | ||
Кальцинированный фосфат | Продукт, полученный путем термообработки дробленого каменного фосфата с щелочными соединениями и кремниевой кислотой, неотъемлемыми компонентами которого являются щелочной фосфат кальция и силикат кальция. | 25% P2O5 Фосфор выражен как P2O5, растворимый в щелочном растворе цитрата аммония (по Петерманну) Размер товарной фракции: - не менее 75% способно пройти сквозь сито с размером ячейки 0,160 мм; - не менее 96% способно пройти сквозь сито с размером ячейки 0,630 мм. | Пентоксид фосфора, растворимый в щелочном растворе цитрата аммония. | ||
Алюминиево-кальциевый фосфат | Продукт, получаемый в аморфной форме путем термической обработки и дробления, неотъемлемыми компонентами которого являются фосфаты алюминия и кальция. | 30% P2O5 Фосфор выражен как P2O5, растворимый в минеральных кислотах, не менее 75% от заявленного содержания P2O5 растворимо в щелочном растворе цитрата аммония (по Джоули). Размер товарной фракции: - не менее 90% способно пройти сквозь сито с размером ячейки 0,160 мм; - не менее 98% способно пройти сквозь сито с размером ячейки 0,630 мм. | Общий пентоксид фосфора (растворимый в минеральных кислотах); Пентоксид фосфора, растворимый в щелочном растворе цитрата аммония. | ||
Мягкий дробленый каменный фосфат | Продукт, получаемый путем помола минеральных фосфатов, неотъемлемыми компонентами которого являются трикальцийфосфат и карбонат кальция. | 25% P2O5 Фосфор выражен как P2O5, растворимый в минеральных кислотах, не менее 55% от заявленного содержания P2O5 растворимо в 2%-ной муравьиной кислоте. Размер товарной фракции: - не менее 90% способно пройти сквозь сито с размером ячейки 0,063 мм; - не менее 99% способно пройти сквозь сито с размером ячейки 0,125 мм. | Общий пентоксид фосфора (растворимый в минеральных кислотах); Пентоксид фосфора, растворимый в 2%-ной муравьиной кислоте. Процентное отношение по массе материала, способного пройти сквозь сито с размером ячейки 0,063 мм. |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о выражении питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Каинит | Продукт получают из сырых калийных солей. | 9% K2O Калий выражен как водорастворимый K2O 2% MgO Магний в форме водорастворимых солей, выражен как оксид магния. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый оксид калия; Водорастворимый оксид магния. Общий оксид натрия Должно быть указано содержание хлоридов |
2 | Обогащенная каинитовая соль | Продукт получают из сырых калийных солей, обогащенных путем смешивания с хлоридом калия. | 18% K2O Калий выражен как водорастворимый K2O. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый оксид калия; В случае если содержание MgO превышает 5%, допускается указание водорастворимого оксида магния. |
3 | Муриат-поташ | Продукт, полученный из сырых калийных солей, неотъемлемым компонентом которого является хлористый калий. | 37% K2O Калий выражен как водорастворимый K2O | Дополнительно могут использоваться стандартные торговые наименования | Водорастворимый оксид калия |
4 | Хлористый калий, содержащий соли магния. | Продукт, полученный из сырых калийных солей с добавлением солей магния, неотъемлемыми компонентами которого являются хлористый калий и соли магния. | 37% K2O Калий выражен как водорастворимый K2O 5% MgO Магний в форме водорастворимых солей, выражен как оксид магния. | Водорастворимый оксид калия; Водорастворимый оксид магния. | |
5 | Сульфат-поташ | Продукт, полученный путем химической реакции из калийных солей, неотъемлемым компонентом которого является сульфат калия. | 47% K2O Калий выражен как водорастворимый K2O Максимальное содержание хлорида: 3% Cl | Водорастворимый оксид калия; Возможно указание на содержание хлорида. | |
6 | Сульфат-поташ, содержащий соль магния | Продукт, полученный путем химической реакции из калийных солей, с возможным добавлением солей магния, неотъемлемыми компонентами которого являются сульфат калия и сульфат магния. | 22% K2O Калий выражен как водорастворимый K2O 8% MgO Магний в форме водорастворимых солей, выражен как оксид магния. Максимальное содержание хлорида: 3% Cl | Дополнительно могут использоваться стандартные торговые наименования | Водорастворимый оксид калия; Водорастворимый оксид магния; Допускается указание на содержание хлорида. |
7 | Кизерит с сульфатом калия | Продукт, полученный из кизерита с добавлением сульфата калия | 8% MgO Магний выражен как водорастворимый MgO; 6% K2O Калий выражен как водорастворимый K2O; Общий MgO + K2O: 20%; Максимальное содержание хлорида: 3% Cl | Дополнительно могут использоваться стандартные торговые наименования | Водорастворимый оксид магния; Водорастворимый оксид калия; Допускается указание на содержание хлорида. |
B.1.1. | Видовое обозначение: | Нитрофоска (NPK-удобрение). |
Данные о способах производства: | Продукт получают путем химической реакции или смешивания, без добавления органических питательных веществ животного или растительного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 20% (N + P2O5 + K2O); - Каждого питательного элемента: 3% N, 5% P2O5, 5% K2O. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; (3) Аммиачный азот; (4) Азот мочевины; | Водорастворимый K2O. | (1) Общий азот; (2) Если любая из форм азота со (2) по (5) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание превышает 28% - смотри Приложение III.2. | 1. Нитрофоска (NPK-удобрение), в состав которой(го) не входит Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично растворимый каменный фосфат, мягкий дробленый каменный фосфат, должна(о) обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, обозначается только растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, обозначается растворимость (3) и указывается присутствие водорастворимого P2O5 [растворимость (1)]. В данном случае содержание P2O5, растворимого в минеральных кислотах, не должно превышать 2%. | (1) Водорастворимый оксид калия; (2) Допускается применение отметки "низкое содержание хлорида", если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. | |
Для удобрений, соответствующих первому типу, тестовый образец для определения растворимости равен 1 грамму. 2 (a) Нитрофоска (NPK-удобрение), содержащая(ее) мягкий дробленый каменный фосфат или частично растворимый каменный фосфат, в состав которой(го) не входит Томасшлак, кальцинированный фосфат и алюминиево-кальциевый фосфат, должно обозначаться в соответствии с растворимостью (1), (3) и (4). В состав данного вида удобрений входит: - не менее 2% P2O5, растворимого только в минеральных кислотах [растворимость (4)]; - не менее 5% P2O5, растворимого в воде и нейтральном цитрате аммония [растворимость (3)]; - не менее 2,5% водорастворимого P2O5 [растворимость (1)]. | |||||
Данный вид удобрений должен поступать на рынок под обозначением "Нитрофоска (NPK-удобрения), содержащая(ее) мягкий дробленый каменный фосфат" или "нитрофоска (NPK-удобрения), содержащая(ее) частично растворимый каменный фосфат". Для удобрений, соответствующих типу 2(a), тестовый образец для определения растворимости (3) равен 3 граммам. | |||||
Размер товарной фракции для основных фосфорных компонентов. Томасшлак: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Алюминиево-кальциевый фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм Кальцинированный фосфат: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм Мягкий дробленый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,063 мм Частично растворимый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм | 2 (b) Нитрофоска (NPK-удобрения), содержащая(ее) алюминиево-кальциевый фосфат, в состав которой(го) не входит Томасшлак, кальцинированный фосфат, мягкий дробленый каменный фосфат и частично растворимый каменный фосфат, должна(о) обозначаться в соответствии с растворимостью (1) и (7). Последняя применяется после определения растворимости в воде. В состав данного вида удобрений входит: - не менее 2% водорастворимого P2O5 [растворимость (1)]; - не менее 5% P2O5 [растворимость (7)]. Данный вид удобрений должен поступать на рынок под обозначением "Нитрофоска (NPK-удобрения), содержащая(ее) алюминиево-кальциевый фосфат". | ||||
3. Для нитрофоски (NPK-удобрения), в состав которой(го) входит только один из видов фосфорных удобрений: Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, мягкий дробленый каменный фосфат, в видовом обозначении должно присутствовать указание на фосфатный компонент. Указания по растворимости P2O5 должны быть даны в соответствии со следующими типами растворимости: - для удобрений, основным компонентом которых является Томасшлак: растворимость (6a) (для Франции, Италии, Испании, Португалии, Греции, Чешской Республики, Эстонии, Кипра, Латвии, Литвы, Венгрии, Мальты, Польши, Словении, Словакии, Болгарии, Румынии), (6b) (для Германии, Бельгии, Дании, Ирландии, Люксембурга, Нидерландов, Соединенного Королевства и Австрии); - для удобрений, основным компонентом которых является кальцинированный фосфат: растворимость (5); - для удобрений, основным компонентом которых является алюминиево-кальциевый фосфат: растворимость (7); - для удобрений, основным компонентом которых является мягкий дробленый каменный фосфат: растворимость (8). | |||||
B.1.2. | Видовое обозначение: | Нитрофоска (NPK-удобрение), в состав которой(го) входит кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины соответственно. |
Данные о способах производства: | Продукт получают путем химической реакции, без добавления органических питательных веществ животного или растительного происхождения. Продукт содержит кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 20% (N + P2O5 + K2O); - Каждого питательного элемента: - 5% N. Не менее 1/4 заявленного содержания общего азота должно быть производным от формы азота (5), или (6), или (7). Не менее 3/5 от заявленного содержания азота (7) должно быть растворимо в горячей воде; - 5% P2O5; - 5% K2O. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; (3) Аммиачный азот; | Водорастворимый K2O | (1) Общий азот; | Нитрофоска (NPK-удобрение), в состав которой(го) не входит Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично-растворимый каменный фосфат и каменный фосфат, должна(о) обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, следует указывать растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, следует указывать растворимость (3) и содержание водорастворимого P2O5 [растворимость (1)]. Содержание P2O5, растворимого только в минеральных кислотах, не должно превышать 2%. | (1) Водорастворимый оксид калия; (2) Допускается применение отметки "низкое содержание хлорида", если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. | |
B.2.1. | Видовое обозначение: | азотно-фосфорные (NP) удобрения. |
Данные о способах производства: | Продукт получают путем химической реакции или смешивания, без добавления органических питательных веществ животного или растительного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (N + P2O5); - Каждого питательного элемента: 3% N, 5% P2O5. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; (3) Аммиачный азот; (4) Азот мочевины; | (1) Общий азот; | 1. Азотно-фосфорное (NP) удобрение, в состав которого не входит Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично-растворимый каменный фосфат и мягкий дробленый каменный фосфат, должно обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, следует указывать только растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, следует указывать растворимость (3) и содержание водорастворимого P2O5 в соответствии с [растворимостью (1)]. Содержание P2O5, растворимого в минеральных кислотах, не должно превышать 2%. | |||
2(a) Азотно-фосфорное (NP) удобрение, содержащее мягкий дробленый каменный фосфат или частично растворимый каменный фосфат, в состав которого не входит Томасшлак, кальцинированный фосфат и алюминиево-кальциевый фосфат, должно обозначаться в соответствии с растворимостью (1), (3) и (4). В состав данного вида удобрений входит: - не менее 2% P2O5, растворимого только в минеральных кислотах [растворимость (4)]; - не менее 5% P2O5, растворимого в воде и нейтральном цитрате аммония [растворимость (3)]; - не менее 2,5% водорастворимого P2O5 [растворимость (1)]. Данный вид удобрений должен поставляться на товарный рынок под следующим обозначением: "Азотно-фосфорное (NP) удобрение, содержащее мягкий дробленый каменный фосфат" или "Азотно-фосфорное (NP) удобрение, содержащее частично растворимый каменный фосфат". Для удобрений, соответствующих типу 2(a), тестовый образец для определения растворимости (3) равен 3 гр. | |||||
Размер товарной фракции для основных фосфорных компонентов. Томасшлак: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Алюминиево-кальциевый фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Кальцинированный фосфат: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Мягкий дробленый каменный фосфат: не менее 90% частиц способно пройти сквозь сито 0,063 мм; Частично растворимый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм. | 2 (b) Азотно-фосфорное (NP) удобрение, содержащее алюминиево-кальциевый фосфат, в состав которого не входит Томасшлак, кальцинированный фосфат, мягкий дробленый каменный фосфат и частично растворимый каменный фосфат, должно обозначаться в соответствии с растворимостью (1) и (7). Последняя применяется после определения растворимости в воде. В состав данного вида удобрений входит: - не менее 2% водорастворимого P2O5 [растворимость (1)]; - не менее 5% P2O5 в соответствии с растворимостью (7). Данный вид удобрений должен поставляться на товарный рынок под следующим обозначением: "Азотно-фосфорное (NP) удобрение, содержащее алюминиево-кальциевый фосфат". 3. Для азотно-фосфорного (NP) удобрения, в состав которого входит только один из видов фосфорных удобрений: | ||||
Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, мягкий дробленый каменный фосфат, - в видовом обозначении должно присутствовать указание на фосфатный компонент. Указания по растворимости P2O5 должны быть даны в соответствии со следующими типами растворимости: - для удобрений, основным компонентом которых является Томасшлак: растворимость (6a) (во Франции, Италии, Испании, Португалии, Греции, Чешской Республике, Эстонии, Кипре, Латвии, Литве, Венгрии, Мальте, Польше, Словении, Словакии, Болгарии, Румынии); Растворимость (6b) (в Германии, Бельгии, Дании, Ирландии, Люксембурге, Нидерландах, Соединенном Королевстве и Австрии); | |||||
- для удобрений, основным компонентом которых является кальцинированный фосфат: растворимость (5); - для удобрений, основным компонентом которых является алюминиево-кальциевый фосфат: растворимость (7); - для удобрений, основным компонентом которых является мягкий дробленый каменный фосфат: растворимость (8). | |||||
B.2.2. | Видовое обозначение: | Азотно-фосфорное (NP) удобрение, содержащее кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины соответственно. |
Данные о способах производства: | Продукт получают путем химической реакции, без добавления органических питательных веществ животного или растительного происхождения. Продукт содержит кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (N + P2O5); - Каждого питательного компонента: - 5% N. Не менее 1/4 заявленного содержания общего азота должно быть производным от формы азота (5), или (6), или (7). Не менее 3/5 от заявленного содержания азота (7) должно быть растворимо в горячей воде. - 5% P2O5. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; (3) Аммиачный азот; | (1) Общий азот; | Азотно-фосфорное (NP) удобрение, в состав которого не входят Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично растворимый каменный фосфат и каменный фосфат, должно обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, следует указывать только растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, следует указывать растворимость (3) и содержание водорастворимого P2O5 в соответствии с [растворимостью (1)]. Содержание P2O5, растворимого в минеральных кислотах, не должно превышать 2%. | |||
B.3.1. | Видовое обозначение: | Азотно-калийные (NK) удобрения. |
Данные о способах производства: | Продукт получают путем химической реакции или смешивания, без добавления органических питательных веществ животного или растительного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (N + K2O); - Каждого питательного компонента: 3% N, 5% K2O. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; (3) Аммиачный азот; (4) Азот мочевины; | Водорастворимый K2O. | (1) Общий азот; | (1) Водорастворимый оксид калия; (2) Допускается применение отметки "низкое содержание хлорида", если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. | ||
B.3. АЗОТНО-КАЛИЙНЫЕ (NK) УДОБРЕНИЯ.
B.3.2. | Видовое обозначение: | Азотно-калийные (NK) удобрения, содержащие кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины (соответственно). |
Данные о способах производства: | Продукт получают путем химической реакции, без добавления органических питательных веществ животного или растительного происхождения. Продукт содержит кротонилиден дикарбамид, или изобутилиден дикарбамид, или формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (N + K2O); - Каждого питательного компонента: - 5% N. Не менее 1/4 заявленного содержания общего азота должно быть производным от формы азота (5), или (6), или (7). Не менее 3/5 от заявленного содержания азота (7) должно быть растворимо в горячей воде. - 5% K2O. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; (3) Аммиачный азот; | Водорастворимый K2O | (1) Общий азот; | (1) Водорастворимый оксид калия; (2) Допускается применение отметки "низкое содержание хлорида", если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. | ||
Видовое обозначение: | Фосфорно-калийные (PK) удобрения. |
Данные о способах производства: | Продукт получают путем химической реакции или смешивания, без добавления органических питательных веществ животного или растительного происхождения. |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (P2O5 + K2O); - Каждого питательного компонента: 5% P2O5, 5% K2O. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
Водорастворимый K2O | 1. Фосфорно-калийное (PK) удобрение, в состав которого не входит Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, частично-растворимый каменный фосфат и мягкий дробленый каменный фосфат, должно обозначаться в соответствии с растворимостью (1), (2) или (3): - если содержание водорастворимого P2O5 не превышает 2%, следует указывать только растворимость (2); - если содержание водорастворимого P2O5 составляет не менее 2%, следует указывать растворимость (3) и содержание водорастворимого P2O5 в соответствии с [растворимостью (1)]. Содержание P2O5, растворимого в минеральных кислотах, не должно превышать 2%. Для удобрений, соответствующих первому типу, тестовый образец для определения растворимости (2) и (3) равен 1 гр. 2 (a) Фосфорно-калийное (PK) удобрение, содержащее мягкий дробленый фосфат или частично растворимый каменный фосфат, в состав которых не входит Томасшлак, кальцинированный фосфат и алюминиево-кальциевый фосфат, должно обозначаться в соответствии с растворимостью (1), (3) и (4). В состав данного вида удобрений входит: | (1) Водорастворимый оксид кальция; (2) Допускается применение отметки "низкое содержание хлорида", если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. | |||
в щелочном цитрате аммония (по Джоули); | - не менее 2% P2O5, растворимого только в минеральных кислотах [растворимость (4)]; - не менее 5% P2O5, растворимого в воде и нейтральном цитрате аммония [растворимость (3)]; - не менее 2,5% водорастворимого P2O5 [растворимость (1)]. Данный вид удобрений должен поставляться на товарный рынок под следующим обозначением: "Фосфорно-калийное (PK) удобрение, содержащее мягкий дробленый каменный фосфат" или "Фосфорно-калийное (PK) удобрение, содержащее частично растворимый каменный фосфат". Для удобрений, соответствующих типу 2(a), тестовый образец для определения растворимости (3) равен 3 гр. | ||||
Размер товарной фракции для основных фосфорных компонентов. Томасшлак: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Алюминиево-кальциевый фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Кальцинированный фосфат: не менее 75% частиц способно пройти сквозь сито с размером ячейки 0,160 мм; Мягкий дробленый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,063 мм; Частично растворимый каменный фосфат: не менее 90% частиц способно пройти сквозь сито с размером ячейки 0,160 мм. | 2 (b) Фосфорно-калийное (PK) удобрение, содержащее алюминиево-кальциевый фосфат, в состав которого не входит Томасшлак, кальцинированный фосфат и частично растворимый каменный фосфат, должно обозначаться в соответствии с растворимостью (1) и (7). Последняя применяется после определения растворимости в воде. В состав данного вида удобрений входит: - не менее 2% водорастворимого P2O5 [растворимость (1)]; - не менее 5% P2O5, соответствующего растворимости (7). Данный вид удобрений должен поставляться на товарный рынок под следующим обозначением: "Фосфорно-калийное (PK) удобрение, содержащее алюминиево-кальциевый фосфат". 3. Для фосфорно-калийного (PK) удобрения, в состав которого входит только один из видов фосфорных удобрений: Томасшлак, кальцинированный фосфат, алюминиево-кальциевый фосфат, мягкий дробленый каменный фосфат, - в видовом обозначении должно присутствовать указание на фосфатный компонент. Указания по растворимости P2O5 должны быть даны в соответствии со следующими типами растворимости: | ||||
- для удобрений, основным компонентом которых является Томасшлак: растворимость (6a) (во Франции, Италии, Испании, Португалии, Греции, Чешской Республике, Эстонии, Кипре, Латвии, Литве, Венгрии, Мальте, Польше, Словении, Словакии, Болгарии, Румынии); Растворимость (6b) (в Германии, Бельгии, Дании, Ирландии, Люксембурге, Нидерландах, Соединенном Королевстве и Австрии); - для удобрений, основным компонентом которых является кальцинированный фосфат: растворимость (5); - для удобрений, основным компонентом которых является алюминиево-кальциевый фосфат: растворимость (7); - для удобрений, основным компонентом которых является мягкий дробленый каменный фосфат: растворимость (8). | |||||
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 6 | |
1 | Раствор азотного удобрения | Продукт получен путем химической реакции и растворения в воде, в устойчивой форме при атмосферном давлении, без добавления органических компонентов растительного или животного происхождения. | 15% N Азот выражен как общий азот или, в случае присутствия только одной из форм, как нитратный азот, или аммиачный азот, или азот мочевины. Максимальное содержание биурета: N мочевины x 0,026. | Общий азот и, если любая из форм присутствует в количестве не менее 1%, нитратный азот, аммиачный азот и/или азот мочевины. В случае если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | |
2 | Раствор карбамида нитрата аммония. | Продукт получен путем химической реакции и растворения в воде, содержит нитрат аммония и карбамид. | 26% N Азот выражен как общий азот, если содержание азота мочевины составляет около половины присутствующего азота. Максимальное содержание биурета: 0,5% | Общий азот; Нитратный азот, аммиачный азот и азот мочевины. В случае если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | |
3 | Раствор нитрата кальция | Продукт получен путем растворения нитрата кальция в воде. | 8% N Азот выражен как азот в нитратной форме с максимальным содержанием аммиака, равным 1%; Кальций выражен как водорастворимый CaO. | Видовое обозначение может быть дополнено одной из следующих отметок соответственно: - для листовой подкормки; - для приготовления питательных растворов; - для фертигации. | Общий азот; Водорастворимый оксид кальция (для применения, обозначенного в столбце 5). Дополнительно: - Азот в нитратной форме; - азот в аммиачной форме. |
4 | Раствор нитрата магния | Продукт получен путем химической реакции и растворением нитрата магния в воде. | 6% N Азот выражен как нитратный азот. 9% MgO Магний выражен как водорастворимый оксид магния; Минимальный pH: 4 | Нитратный азот; Водорастворимый оксид магния. | |
5 | Суспензия нитрата кальция | Продукт получен суспендирования нитрата кальция в воде. | 8% N Азот выражен как общий азот или нитратный и аммиачный азот; Максимальное содержание аммиачного азота: 1,0%; 14% CaO Кальций выражен как водорастворимый CaO. | Видовое обозначение может быть дополнено одной из следующих отметок соответственно: - для листовой подкормки; - для приготовления питательных растворов и суспензий; - для фертигации. | Общий азот; Нитратный азот; Водорастворимый оксид кальция (для применения, обозначенного в столбце 5). |
6 | Раствор азотного удобрения с формальдегидом мочевины | Продукт получен путем химической реакции или растворением в воде формальдегида мочевины и азотного удобрения (из списка A-1 настоящего Регламента, за исключением продуктов под номерами 3(a), 3(b), и 5). | 18% N Выражен как общий азот. Не менее одной трети от заявленного содержания азота должно быть производным от формальдегида мочевины. Максимальное содержание биурета: (N мочевины + N формальдегида мочевины) x 0,026 | Общий азот; В случае если форма составляет не менее 1% от заявленного содержания: - Нитратный азот; - Аммиачный азот; - Азот мочевины. Азот формальдегида мочевины. | |
7 | Суспензия азотного удобрения с формальдегидом мочевины | Продукт получен путем химической реакции или суспендированием в воде формальдегида мочевины и азотного удобрения (из списка A-1 настоящего Регламента, за исключением продуктов под номерами 3(a), 3(b), и 5). | 18% N Выражен как общий азот; Не менее одной трети от заявленного содержания азота должно быть производным от формальдегида мочевины (не менее трех пятых которого должно быть растворимо в горячей воде). Максимально содержание биурета: (N мочевины + N формальдегида мочевины) x 0,026. | Общий азот; В случае если форма составляет не менее 1% от заявленного содержания: - Нитратный азот; - Аммиачный азот; - Азот мочевины. Азот формальдегида мочевины. Азот формальдегида мочевины, растворимый в холодной воде; Азот формальдегида мочевины растворимый только в горячей воде. |
C.2.1. | Видовое обозначение: | Раствор нитрофоски (NPK-удобрения). |
Данные о способах производства: | Продукт получен путем химической реакции и растворением в воде, в устойчивой при атмосферном давлении форме, без добавления органических компонентов животного и растительного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 15%, (N + P2O5 + K2O); - Каждого компонента: 2% N, 3% P2O5, 3% K2O; - Максимальное содержание биурета: N мочевины 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; (3) Аммиачный азот; | Водорастворимый P2O5 | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота со (2) по (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | Водорастворимый P2O5 | (1) Водорастворимый оксид калия; (2) Допускается применение отметки "низкое содержание хлорида", если его максимальное содержание соответствует 2% Cl; (3) Допускается указание на содержание хлорида. |
C.2.2. | Видовое обозначение: | Раствор нитрофоски (NPK-удобрения), с содержанием формальдегида мочевины. |
Данные о способах производства: | Продукт, полученный химическим способом и путем растворения в воде, в форме, устойчивой при атмосферном давлении, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 15% (N + P2O5 + K2O); - Каждого компонента: - 5% N, не менее 25% заявленного содержания общего азота должно происходить из азотной формы (5) - 3% P2O5, - 3% K2O; Максимальное содержание биурета: (N мочевины + N формальдегида мочевины) x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | Водорастворимый P2O5 | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины (4) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | Водорастворимый P2O5 | (1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. |
C.2.3. | Видовое обозначение: | Суспензия нитрофоски (NPK-удобрения). |
Данные о способах производства: | Продукт в жидкой форме, в котором питательные компоненты являются производными веществ, как в форме суспензии, так и раствора, без добавления органических компонентов растительного или животного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 20% (N + P2O5 + K2O); - Каждого компонента: 3% N, 4% P2O5, 4% K2O; - Максимальное содержание биурета: N мочевины 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; (3) Аммиачный азот; | (1) Водорастворимый P2O5; | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота со (2) по (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | (1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. |
C.2.4. | Видовое обозначение: | Суспензия нитрофоски (NPK-удобрения), содержащая формальдегид мочевины. |
Данные о способах производства: | Продукт в жидкой форме, в котором питательные компоненты являются производными веществ, как в форме раствора, так и суспензии в воде, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 20% (N + P2O5 + K2O); - Каждого компонента: - 5% N, не менее 25% заявленного содержания общего азота должно происходить из азотной формы (5); - Не менее 3/5 заявленного содержания азота (5) должно растворяться в горячей воде; - 4% P2O5; - 4% K2O; - Максимальное содержание биурета: (N мочевины + N формальдегида мочевины) x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | (1) Водорастворимый P2O5; | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины; (4) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | (1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%. (3) Допускается указание на содержание хлорида. |
C.2.5. | Видовое обозначение: | Раствор азотно-фосфорного (NP) удобрения. |
Данные о способах производства: | Продукт получен путем химической реакции и растворением в воде, в устойчивой при атмосферном давлении форме, без добавления органических компонентов животного и растительного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (N + P2O5); - Каждого компонента: 3% N, 5% P2O5; - Максимальное содержание биурета: N мочевины x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | Водорастворимый P2O5 | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | Водорастворимый P2O5 | ||
C.2.6. | Видовое обозначение: | Раствор азотно-фосфорного (NP) удобрения, содержащий формальдегид мочевины. |
Данные о способах производства: | Продукт, полученный посредством химической реакции и путем растворения в воде, в форме, устойчивой при атмосферном давлении, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 18% (N + P2O5); - Каждого компонента: - 5% N, не менее 25% заявленного содержания должно происходить из азотной формы (5) - 5% P2O5, Максимальное содержание биурета: (N мочевины + N формальдегида мочевины) 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | Водорастворимый P2O5 | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины (4) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | Водорастворимый P2O5 | ||
C.2.7 | Видовое обозначение: | Суспензия азотно-фосфорного (NP) удобрения. |
Данные о способах производства: | Продукт в жидкой форме, в котором питательные компоненты являются производными веществ, как в форме суспензии, так и раствора, без добавления органических компонентов растительного и животного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18%, (N + P2O5); - Каждого компонента: 3% N, 5% P2O5; - Максимальное содержание биурета: N мочевины x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | (1) Водорастворимый P2O5; | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | ||
C.2.8. | Видовое обозначение: | Суспензия азотно-фосфорного (NP) удобрения, содержащая формальдегид мочевины. |
Данные о способах производства: | Продукт в жидкой форме, в которой питательные компоненты являются производными веществ, как в форме раствора, так и суспензии в воде, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 18% (N + P2O5); - Каждого компонента: - 5% N, не менее 25% заявленного содержания должно происходить из азотной формы (5). - Не менее 3/5 заявленного содержания азота (5) должно быть растворимо в горячей воде, - 5% P2O5, Максимальное содержание биурета: (N мочевины + N формальдегида мочевины) x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | (1) Водорастворимый P2O5; | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины; (4) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | ||
C.2.9 | Видовое обозначение: | Раствор азотно-калийного (NK) удобрения. |
Данные о способах производства: | Продукт получен путем химической реакции и растворением в воде, в устойчивой при атмосферном давлении форме, без добавления органических компонентов животного и растительного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 15% (N + K2O); - Каждого компонента: 3% N, 5% K2O; - Максимальное содержание биурета: N мочевины x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | (1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
C.2.10. | Видовое обозначение: | Раствор азотно-калийного (NP) удобрения, содержащий формальдегид мочевины. |
Данные о способах производства: | Продукт, полученный путем химической реакции и растворением в воде, в форме, устойчивой при атмосферном давлении, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 15% (N + K2O); - Каждого компонента: - 5% N, не менее 25% заявленного содержания должно происходить из азотной формы (5). - 5% K2O, Максимальное содержание биурета: (N мочевины + N формальдегида мочевины) x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины; (4) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | (1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
C.2.11. | Видовое обозначение: | Суспензия азотно-калийного (NK) удобрения. |
Данные о способах производства: | Продукт в жидкой форме, в котором питательные компоненты являются производными веществ, как в форме суспензии, так и раствора, без добавления органических компонентов растительного и животного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (N + K2O); - Каждого компонента: 3% N, 5% K2O; - Максимальное содержание биурета: N мочевины x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | 1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
C.2.12. | Видовое обозначение: | Суспензия азотно-калийного (NP) удобрения, содержащая формальдегид мочевины. |
Данные о способах производства: | Продукт в жидкой форме, в которой питательные компоненты являются производными веществ, как в форме раствора, так и суспензии в воде, без добавления органических компонентов растительного или животного происхождения, содержащий формальдегид мочевины. | |
Минимальное содержание питательных элементов (процентное отношение к весу), иные требования: | - Всего: 18% (N + K2O); - Каждого компонента: - 5% N, не менее 25% заявленного содержания должно происходить из азотной формы (5). - Не менее 3/5 заявленного содержания азота (5) должно быть растворимо в горячей воде, - 5% K2O, Максимальное содержание биурета: (N мочевины + N формальдегида мочевины) x 0,026. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Общий азот; | Водорастворимый K2O | (1) Общий азот; (2) Если любая из форм азота (2), (3) и (4) составляет не менее 1% от общей массы, то следует обозначать ее присутствие; (3) Азот из формальдегида мочевины; (4) Если содержание биурета не превышает 0,2%, допускается применение отметки "низкое содержание биурета". | (1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
C.2.13 | Видовое обозначение: | Раствор фосфорно-калийного (PK) удобрения. |
Данные о способах производства: | Продукт получен путем химической реакции и растворением в воде, без добавления органических компонентов животного и растительного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (P2O5 + K2O); - Каждого компонента: 5% P2O5, 5% K2O. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
Водорастворимый P2O5 | Водорастворимый K2O | Водорастворимый P2O5 | (1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
C.2.14 | Видовое обозначение: | Суспензия фосфорно-калийного (PK) удобрения. |
Данные о способах производства: | Продукт в жидкой форме, в котором питательные компоненты являются производными веществ, как в форме суспензии, так и раствора, без добавления органических компонентов растительного и животного происхождения. | |
Минимальное содержание питательных элементов (процентное отношение к весу): | - Всего: 18% (P2O5 + K2O); - Каждого компонента: 5% P2O5, 5% K2O. |
Формы, растворимость и содержание питательных веществ, подлежащие декларированию в соответствии со столбцами 4, 5 и 6 Размер товарной фракции. | Информация по обозначению удобрений. Иные требования. | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | |||
(1) Водорастворимый P2O5 | Водорастворимый K2O | Удобрение не содержит Томасшлак, алюминиево-кальциевый фосфат, кальцинированный фосфат, частично растворимый фосфат или каменный фосфат. (1) Если содержание водорастворимого P2O5 составляет менее 2%, обозначается только растворимость 2; (2) Если водорастворимый P2O5 присутствует в количестве не менее 2%, следует указывать растворимость 3 и содержание водорастворимого P2O5. | (1) Водорастворимый оксид калия; (2) Отметка "низкое содержание хлорида" может применяться только в случае, если содержание Cl не превышает 2%; (3) Допускается указание на содержание хлорида. | ||
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Сульфат кальция. | Продукт естественного или промышленного происхождения, содержащий сульфат кальция в различной степени гидратации. | 25% CaO 35% SO3 Кальций и сера выражены как общий CaO + SO3; Тонкость помола: - не менее 80% частиц способны пройти сквозь сито с размером ячейки 2 мм; - не менее 99% частиц способны пройти сквозь сито с размером ячейки 10 мм. | Дополнительно могут использоваться стандартные торговые наименования. | Общий триоксид серы; Дополнительно: общий CaO. |
2 | Раствор хлорида кальция. | Промышленно произведенный раствор хлорида кальция. | 12% CaO Кальций выражен как водорастворимый CaO. | Оксид кальция. Дополнительно: "для опрыскивания растений". | |
2.1 | Формиат кальция | Химически полученный продукт, основным компонентом которого является формиат кальция. | 33,6% CaO Кальций в виде водорастворимого CaO 56% формиат | Оксид кальция Формиат | |
2.2. | Жидкий формиат кальция | Продукт получен путем растворения в воде формиата кальция | 21% CaO Кальций в виде водорастворимого CaO 35% формиат | Оксид кальция Формиат | |
3 | Элементарная сера. | Относительно очищенный продукт естественного происхождения или промышленно произведенный. | 98% S (245%: SO3) Сера выражена как общий SO3. | Общий триоксид серы | |
4 | Кизерит. | Продукт минерального происхождения, основным компонентом которого является моногидрат сульфата магния. | 24% MgO 45% SO3 Магний и сера выражены как водорастворимый оксид магния и триоксид серы. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый оксид магния. Дополнительно: водорастворимый триоксид серы. |
5 | Сульфат магния. | Продукт, основным компонентом которого является гептагидрат сульфата магния. | 15% MgO 28% SO3. В случае добавления микроэлементов и из обозначения в соответствии со Статьями 6(4) и 6(6): 10% MgO 17% SO3 Магний и сера выражены как водорастворимый оксид магния и триоксид серы. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый оксид магния; Водорастворимый триоксид серы. |
5.1. | Раствор сульфата магния. | Продукт получен путем растворения в воде сульфата магния, произведенного в промышленных условиях. | 5% MgO 10% SO3 Магний и сера выражены как водорастворимый оксид магния и водорастворимый серный ангидрид. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый оксид магния. Дополнительно: водорастворимый серный ангидрид. |
Гидроксид магния. | Продукт, полученный путем химической реакции, основным компонентом которого является гидроксид магния. | 60% MgO Размер товарной фракции: не менее 99% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. | Общий оксид магния. | ||
5.3. | Суспензия гидроксида магния. | Продукт получен путем суспендирования удобрения вида 5.2. | 24% MgO | Общий оксид магния. | |
6 | Раствор хлорида магния. | Продукт получен путем растворения промышленно произведенного хлорида магния. | 13% MgO Магний выражен как оксид магния. Максимальное содержание кальция: 3% CaO | Оксид магния. |
Пояснительная записка: Следующие пояснения применяются ко всему разделу E.
Пояснение 1: Хелатообразователь может быть обозначен при помощи начальных букв наименования, как установлено в подразделе E.3.
Пояснение 2: Если после растворения продукта в воде не остается твердого осадка, он может быть обозначен как "подходящий для приготовления раствора".
Пояснение 3: Если микроэлемент представлен в хелатированной форме, следует указать уровень pH, при котором гарантируется допустимая устойчивость хелатированной фракции.
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
Борная кислота | Продукт, полученный при воздействии кислоты на борат. | 14% водорастворимого B. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый бор (B) | |
Борат натрия | Продукт, полученный путем химической реакции, основным компонентом которого является борат натрия. | 10% водорастворимого B. | Дополнительно могут использоваться стандартные торговые наименования. | Водорастворимый бор (B) | |
Борат кальция | Продукт, полученный из колеманита или пандермита, основным компонентом которого является борат кальция. | 7% общего B Размер товарной фракции: не менее 98% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. | Дополнительно могут использоваться стандартные торговые наименования. | Общий бор (B) | |
Бор-этаноламин | Продукт, полученный при взаимодействии борной кислоты и этаноламина. | 8% водорастворимый B. | Водорастворимый бор (B) | ||
1e | Раствор борного удобрения | 2% водорастворимый B. | Обозначение должно включать наименования входящих в состав компонентов. | Водорастворимый бор (B) | |
1f | Суспензия борного удобрения | 2% общий B. | Обозначение должно включать наименования входящих в состав компонентов. | Общий бор (B) Водорастворимый бор (B) при наличии |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
Кобальтовая соль | Продукт, полученный путем химической реакции, основным компонентом которого является минеральная соль кобальта | 19% водорастворимый Co | Обозначение должно включать наименование неорганического аниона. | Водорастворимый (Co) | |
Хелат кобальта | Водорастворимый продукт, содержащий кобальт, химически связанный с авторизованным хелатообразователем(ями). | 5% водорастворимого Со и не менее 80% водорастворимого кобальта были хелатированы авторизованным хелатообразователем(ями). | Наименование каждого авторизованного хелатообразователя, с помощью которого хелатировано не менее 1% водорастворимого кобальта, и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимый кобальт (Co). Дополнительно: общий кобальт (Co), хелатированный авторизованным хелатообразователем, Кобальт (Co), хелатированный каждым авторизованным хелатообразователем с помощью которого хелатировано не менее 1% водорастворимого кобальта и который может быть определен и количественно выявлен с помощью Европейского стандарта. | |
2c | Раствор кобальтового удобрения | 2% водорастворимый Co | Обозначение должно включать: (1) наименование(я) минерального(ых) аниона(ов), при наличии; (2) при наличии наименование каждого авторизованного хелатообразователя, с помощью которого хелатировано не менее 1% водорастворимого кобальта и который может быть определен и количественно выявлен с помощью Европейского стандарта или наименование авторизованного комплексообразующего агента, который может быть идентифицирован с помощью Европейского стандарта | Водорастворимый (Co); хелат кобальта (Co), хелатированный каждым авторизованным хелатообразователем, с помощью которого хелатировано не менее 1% водорастворимого кобальта и который может быть определен и количественно выявлен с помощью Европейского стандарта; Кобальт (Co), образованный авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта; Дополнительно: общий кобальт (Co), хелатированный авторизованным хелатообразователем | |
Комплексное соединение кобальта | Водорастворимый продукт, содержащий кобальт, химически связанный с одним из комплексообразующих агентов | 5% водорастворимого Co. комплексная фракция должна составлять не менее 80% от водорастворимого кобальта. | Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимый кобальт (Co) Общий кобальт (Co) в комплексном соединении. |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
Соль меди | Продукт, полученный путем химической реакции, основным компонентом которого является неорганическая соль меди. | 20% водорастворимая Cu | Обозначение должно включать наименование неорганического аниона. | Водорастворимая медь (Cu) | |
Оксид меди | Продукт, полученный путем химической реакции, основным компонентом которого является оксид меди. | 70% общая Cu Размер товарной фракции: не менее 98% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. | Общая медь (Cu) | ||
Гидроксид меди | Продукт, полученный путем химической реакции, основным компонентом которого является гидроксид меди. | 45% общей Cu; Размер товарной фракции: не менее 98% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. | Общая медь (Cu) | ||
Хелат меди | Водорастворимый продукт, содержащий медь, химически связанную с авторизованным хелатообразователем(ями). | 5% водорастворимой Cu не менее 80% водорастворимой меди хелатировано авторизованным хелатирующим(и) агентом(ами). | Наименование каждого авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимая медь (Cu); Дополнительно: общая медь (Cu), хелатированная авторизованным хелатообразователем; Медь (Cu), хелатированная авторизованным хелатообразователем, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта | |
3e | Медное удобрение | 5% общей Cu. | Обозначение должно включать: (1) наименование(я) медных компонентов; (2) наименование хелатообразователя в случае его присутствия. | Всего меди (Cu); Водорастворимая медь (Cu), в случае если ее содержание составляет не менее 1/4 от общего содержания меди; Хелат меди (Cu) при наличии. | |
3f | Раствор медного удобрения | 2% водорастворимой Cu. | Обозначение должно включать: (1) наименование(я) минерального(ых) аниона(ов), при наличии; (2) при наличии наименование авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. Или наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимая медь (Cu); Медь (Cu), хелатированная каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. Медь (Cu) в соединении с авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта. Дополнительно: Общая медь (Cu), хелатированная авторизованным хелатообразователем(ями). | |
Оксихлорид меди | Продукт, полученный путем химической реакции, основным компонентом которого является оксихлорид меди [Cu2Cl(OH)3]. | 50% общей Cu Размер товарной фракции: не менее 98% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. | Общая медь (Cu) | ||
3h | Суспензия медного удобрения | 17% общая Cu | Обозначение должно включать: (1) наименование(я) анионов при наличии; (2) наименование любого авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Общая медь (Cu). Водорастворимая медь (Cu) при наличии. Медь (Cu) хелатированная каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимой меди и который может быть определен и количественно выявлен с помощью Европейского стандарта. | |
Комплексное соединение меди | Водорастворимый продукт, содержащий медь, химически связанную с одним из авторизованных комплексообразующих агентов. | 5% водорастворимой Cu; Комплексная фракция должна составлять не менее 80% от водорастворимой меди | Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимая медь (Cu) Общая медь (Cu) в комплексном соединении. |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
Соли железа | Продукт, полученный путем химической реакции, основным компонентом которого являются органическая соль железа. | 12% водорастворимое Fe. | Обозначение должно включать наименование неорганического аниона. | Водорастворимое железо (Fe). | |
Хелат железа | Водорастворимый продукт, содержащий железо, химически связанное с авторизованным хелатообразователем(ями) | 5% водорастворимого железа, не менее 80% которого составляет хелатированная фракция и не менее 50% которого хелатировано при помощи авторизованного хелатирующего(их) агента(ов). | Наименование каждого авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимого железа и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимое железо (Fe); Дополнительно: общее железо (Fe), хелатированное авторизованными хелатообразователями, железо (Fe), хелатированное каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого железа и который может быть определен и количественно выявлен с помощью Европейского стандарта. | |
4c | Раствор железосодержащего удобрения | 2% водорастворимого железа Fe. | Обозначение должно включать: (1) наименование(я) минерального аниона(ов) при наличии; (2) наименование каждого хелатообразователя, в случае его присутствия, при помощи которого хелатировано не менее 1% водорастворимого железа (Fe) и который может быть определен и количественно выявлен с помощью Европейского стандарта. Или наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимое железо (Fe); железо (Fe), хелатированное каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого железа и который может быть определен и количественно выявлен с помощью Европейского стандарта. Железо (Fe) в соединении с авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта. Дополнительно: общее железо (Fe), хелатированное авторизованным(и) хелатообразователем(ями) | |
Комплексное соединение железа | Водорастворимый продукт, содержащий железо, химически связанное с одним из авторизованных комплексообразующих агентов. | 5% водорастворимого Fe Комплексная фракция должна составлять не менее 80% от водорастворимого железа. | Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта | Водорастворимое железо (Fe); Общее железо (Fe) в комплексном соединении. |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
Соль марганца | Продукт, полученный путем химической реакции, основным компонентом которого является соль марганца (Mn II). | 17% водорастворимый Mn | Обозначение должно включать наименование комплексного аниона. | Водорастворимый марганец (Mn) | |
Хелат марганца | Водорастворимый продукт, содержащий марганец, химически связанный с авторизованным хелатообразователем(ями). | 5% водорастворимый Mn и не менее 80% от водорастворимого марганца хелатировано при помощи авторизованного хелатирующего агента(ов). | Наименование каждого хелатообразователя, в случае его присутствия, при помощи которого хелатировано не менее 1% водорастворимого марганца и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимый марганец (Mn); Дополнительно: Общий марганец (Mn) хелатированный при помощи авторизованных хелатообразователей; Марганец (Mn), хелатированный каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого марганца и который может быть определен и количественно выявлен с помощью Европейского стандарта. | |
Оксид марганца | Продукт, полученный путем химической реакции, основным компонентом которого является оксид марганца. | 40% общий Mn; Размер товарной фракции: не менее 80% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. | Общий марганец (Mn) | ||
5d | Марганцевое удобрение | 17% общий Mn | Обозначение должно включать наименования марганцевых компонентов. | Общий марганец (Mn); Водорастворимый марганец (Mn), если его содержание составляет не менее 1/4 от содержания общего марганца. | |
5e | Раствор марганцевого удобрения | 2% водорастворимый Mn | Обозначение должно включать: (1) наименование(я) неорганического аниона(ов) при наличии; (2) наименование каждого авторизованного хелатообразователя при наличии, при помощи которого хелатировано не менее 1% водорастворимого марганца и который может быть определен и количественно выявлен с помощью Европейского стандарта; или наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимый марганец (Mn); марганец (Mn), хелатированный каждым из авторизованных хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого марганца и который может быть определен и количественно выявлен с помощью Европейского стандарта; марганец (Mn) в соединении с авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта. Дополнительно: общий марганец, хелатированный при помощи авторизованного(ых) хелатообразователя(ей). | |
5f | Марганцевое удобрение в форме суспензии | 17% общий Mn | Обозначение должно включать: (1) наименование(ия) анионов при наличии; (2) наименование любого хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимого марганца, при наличии, и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Общий марганец (Mn); Водорастворимый марганец (Mn) при наличии; Марганец (Mn), хелатированный при помощи каждого из авторизованных хелатообразователей и который может быть определен и количественно выявлен с помощью Европейского стандарта. | |
Комплексное соединение марганца | Водорастворимый продукт, содержащий марганец, химически связанный с авторизованным комплексообразующим агентом. | 5% водорастворимого Mn; Комплексная фракция должна составлять не менее 80% водорастворимого марганца. | Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен при помощи Европейского стандарта. | Водорастворимый марганец (Mn); общий марганец (Mn) в комплексном соединении. |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
Молибдат натрия | Продукт, полученный путем химической реакции, основным компонентом которого является молибдат натрия. | 35% водорастворимый Mo | Водорастворимый молибден (Mo) | ||
Молибдат аммония | Продукт, полученный путем химической реакции, основным компонентом которого является молибдат аммония. | 50% водорастворимый Mo | Водорастворимый молибден (Mo) | ||
6c | Молибденовое удобрение | 35% водорастворимый Mo | Обозначение должно включать наименование молибденовых компонентов | Водорастворимый молибден (Mo) | |
6d | Раствор молибденового удобрения | 3% водорастворимого Mo | Обозначение должно включать наименование(я) молибденового(ых) компонента(ов). | Водорастворимый молибден (Mo) |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
Соль цинка | Продукт, полученный путем химической реакции, основным компонентом которого является минеральная соль цинка. | 15% водорастворимый Zn | Обозначение должно включать наименование неорганического аниона | Водорастворимый цинк (Zn) | |
Хелат цинка | Водорастворимый продукт, содержащий цинк, химически связанный с авторизованным хелатообразователем(ями). | 5% водорастворимого Zn; не менее 80% водорастворимого цинка хелатировано при помощи авторизованного(ых) хелатообразователя(ей). | Наименование каждого авторизованного хелатообразователя, при помощи которого хелатировано не менее 1% водорастворимого цинка и который может быть определен и количественно выявлен с помощью Европейского стандарта. | Водорастворимый цинк (Zn); Дополнительно: Общий цинк (Zn), хелатированный авторизованными хелатообразователями; Цинк (Zn), хелатированный каждым из хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого цинка и который может быть определен и количественно выявлен с помощью Европейского стандарта. | |
Оксид цинка | Продукт, полученный путем химической реакции, основным компонентом которого является оксид цинка. | 70% общий Zn; Размер товарной фракции: не менее 80% частиц способно пройти сквозь сито с размером ячейки 0,063 мм. | Общий цинк (Zn). | ||
7d | Цинковое удобрение | 30% общий Zn | Обозначение должно включать наименования цинковых компонентов, входящих в состав. | Общий цинк (Zn); Водорастворимый цинк, если его содержание составляет не менее 1/4 от содержания общего цинка. | |
7e | Раствор цинкового удобрения | 2% водорастворимый Zn. | Обозначение должно включать: (1) наименование(я) неорганического аниона(ов) при наличии; (2) наименование каждого авторизованного хелатообразователя, в случае его присутствия, при помощи которого хелатировано не менее 1% водорастворимого цинка или наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимый цинк (Zn); Цинк (Zn), хелатированный каждым из хелатообразователей, при помощи которого хелатировано не менее 1% водорастворимого цинка и который может быть определен и количественно выявлен с помощью Европейского стандарта; цинк (Zn) в соединении с авторизованным комплексообразующим агентом, который может быть определен с помощью Европейского стандарта; дополнительно: общий цинк, хелатированный при помощи авторизованного(ых) хелатообразователя(ей). | |
7f | Цинковое удобрение в форме суспензии | 20% общий цинк | Обозначение должно включать: (1) наименование(ия) анионов; (2) при наличии наименование всех авторизованных хелатообразователей, при помощи которых хелатировано не менее 1% водорастворимого цинка и которые могут быть определены и количественно выявлены с помощью Европейского стандарта. | Общий цинк (Zn); водорастворимый цинк (Zn) при наличии; цинк (Zn), хелатированный каждым из хелатообразователей, при помощи которых хелатировано не менее 1% водорастворимого цинка и которые могут быть определены и количественно выявлены с помощью Европейского стандарта. | |
Комплексное соединение цинка | Водорастворимый продукт, содержащий цинк, химически связанный с авторизованным комплексообразующим агентом. | 5% водорастворимый цинк; комплексная фракция должна составлять не менее 80% водорастворимого цинка. | Обозначение должно включать наименование авторизованного комплексообразующего агента, который может быть определен с помощью Европейского стандарта. | Водорастворимый цинк (Zn); общий цинк (Zn) в комплексном соединении |
E.2. МИНИМАЛЬНОЕ СОДЕРЖАНИЕ МИКРОЭЛЕМЕНТОВ В ПРОЦЕНТНОМ ОТНОШЕНИИ К ВЕСУ УДОБРЕНИЯ; ВИДЫ УДОБРЕНИЙ СО СМЕШАННЫМ МИКРОЭЛЕМЕНТНЫМ СОСТАВОМ.
E.2.1. Минимальное содержание микроэлементов в сухих или жидких смесях удобрений, содержащих микроэлементы, процентное отношение к весу удобрений
Микроэлементы присутствуют в следующих формах: | ||
Минерал в чистом виде | Хелатированный или комплексный | |
микроэлементы: | ||
Бор (B) | 0,2 | 0,2 |
Кобальт (Co) | 0,02 | 0,02 |
Медь (Cu) | 0,5 | 0,1 |
Железо (Fe) | 2,0 | 0,3 |
Марганец (Mn) | 0,5 | 0,1 |
Молибден (Mo) | 0,02 | - |
Цинк (Zn) | 0,5 | 0,1 |
E.2.2. Минимальное содержание микроэлементов в удобрениях ЕС, содержащих основные и/или дополнительные питательные элементы, в состав которых входит(ят) микроэлемент(ы), вносимые в почву, процентное отношение к весу удобрения.
Для зерновых и пастбищ | Для садового применения | |
Бор (B) | 0,01 | 0,01 |
Кобальт (Co) | 0,002 | - |
Медь (Cu) | 0,01 | 0,002 |
Железо (Fe) | 0,5 | 0,02 |
Марганец (Mn) | 0,1 | 0,01 |
Молибден (Mo) | 0,001 | 0,001 |
Цинк (Zn) | 0,01 | 0,002 |
E.2.3. Минимальное содержание микроэлементов в удобрениях ЕС, содержащих основные и/или дополнительные питательные элементы, в состав которых входит(ят) микроэлемент(ы) для листовой подкормки, процентное отношение к весу удобрения.
Бор (B) | 0,010 |
Кобальт (Co) | 0,002 |
Медь (Cu) | 0,002 |
Железо (Fe) | 0,020 |
Марганец (Mn) | 0,010 |
Молибден (Mo) | 0,001 |
Цинк (Zn) | 0,002 |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Смесь микроэлементов | Продукт, полученный путем смешивания двух или более видов удобрений, указанных в разделе E.1, или полученный путем растворения и/или суспендирования в воде двух или более видов удобрений, указанных в разделе E.1 | (1) 5% общее содержание для сухой смеси; или (2) 2% общее содержание для жидкой смеси; Для каждого отдельного микроэлемента содержание определяется в соответствии с разделом E.2.1 | Указывается наименование каждого микроэлемента и химический знак в алфавитном порядке по химическому знаку, после которого указывается наименование его противоиона(ов) сразу после обозначения вида. | Общее содержание каждого микроэлемента, выраженное в процентном отношении по массе удобрения, за исключением полностью водорастворимых микроэлементов. Водорастворимое содержание каждого микроэлемента, выраженное в процентном отношении по массе удобрения, составляет не менее половины общего содержания. Если микроэлемент полностью водорастворим, указывается только водорастворимое содержание. |
Если микроэлемент химически связан с органической молекулой, микроэлемент должен указываться сразу же после водорастворимого содержимого в виде процентного отношения по массе удобрения, обозначаясь одним из следующих терминов "хелатирован..." или "связан с..." с указанием наименования каждого авторизованного хелатообразователя или комплексообразующего агента(ов) согласно Разделу E.3. Наименование органической молекулы может быть заменено на ее инициалы. Следующая формулировка располагается после обязательных и дополнительных данных: "Для использования только в случаях установленной необходимости. Не следует превышать рекомендованную дозировку". |
Следующие вещества рекомендованы к применению при условии, что полученные хелаты питательных веществ соответствуют требованиям Директивы 67/548/ЕЭС Совета ЕС. <*>
--------------------------------
E.3.1. Хелатообразователи <*>
--------------------------------
<*> Хелатообразователи идентифицируют и определяют количественно в соответствии с Европейскими Стандартами, действие которых распространяется на упомянутые в настоящем Регламенте хелатообразователи.
Кислоты или натриевые, калийные или аммониевые соли:
N | Обозначение | Альтернативное обозначение | Химическая формула | |
1 | Этилендиаминтетрауксусная кислота | EDTA | C10H16O8N2 | 60-00-4 |
2 | 2-гидроксиэтилэтилендиаминтриуксусная кислота | HEEDTA | C10H18O7N2 | 150-39-0 |
3 | Диэтилентриаминпентауксусная кислота | DTPA | C14H23O10N3 | 67-43-6 |
4 | этилендиамин-N,N'-ди[(орто-гидроксифенил) уксусная кислота] | [o,o] EDDHA | C18H20O6N2 | 1170-02-1 |
5 | этилендиамин-N-[(орто-гидроксифенил) уксусная кислота]-N'-[(парагидроксифенил) уксусная кислота] | [o,p] EDDHA | C18H20O6N2 | 475475-49-1 |
6 | этилендиамин-N,N'-ди[(орто-гидроксиметилфенил) уксусная кислота] | [o,o] EDDHMA | C20H24O6N2 | 641632-90-8 |
7 | этилендиамин-N-[(орто-гидроксиметилфенил) уксусная кислота]-N'-[(парагидрокси-метилфенил) уксусная кислота] | [o,p] EDDHMA | C20H24O6N2 | 641633-41-2 |
8 | этилендиамин-N,N'-ди[(5-карбокси-2-гидроксифенил) уксусная кислота] | EDDCHA | C20H20O10N2 | 85120-53-2 |
9 | этилендиамин-N,N'-ди[(2-гидрокси-5-сульфофенил) уксусная кислота] и продукты конденсации. | EDDHSA | C18H20O12N2S2 + n*(C12H14O8N2S) | 57368-07-7 и 642045-40-7 |
10 | Иминнодисукционная кислота | IDHA | C8H11O8N | 131669-35-7 |
11 | N,N'-ди(2-гидробензил)этилендиамин-N,N'-ацетоуксусная кислота | HBED | C20H24N2O6 | 35998-29-9 |
12 | [S,S]-этилендиаминдиянтарная кислота | [S,S]-EDDS | C10H16O8N2 | 20846-91-7 |
--------------------------------
<**> Численный идентификатор химических соединений, внесенных в реестр Химической реферативной службой (Chemical Abstracts Service) - прим. перев.
E.3.2. Комплексообразующие агенты <*>
--------------------------------
<*> Комплексообразующие агенты подлежат определению в соответствии с Европейскими стандартами, действие которых распространяется в отношении соответствующих комплексообразующих агентов.
Применение указанных комплексообразующих агентов разрешается только в продукции, предназначенной для удобрения путем орошения и/или листовой подкормки, за исключением Zn лигносульфоната, Fe лигносульфоната, Cu лигносульфоната и Mn лигносульфоната, которые могут вноситься прямо в почву.
Кислоты или натриевые, калийные или аммониевые соли:
N | Обозначение | Альтернативное обозначение | Химическая формула | Регистрационный номер CAS кислоты <*> |
1 | Лигносульфоновая кислота | LS | Отсутствует | 8062-15-5 <**> |
2 | Гептаглюконовая кислота | HGA | C7H14O8 | 23351-51-1 |
Ингибиторы уреазы и нитрификации, перечисленные ниже в Таблицах F.1. и F.2., могут быть добавлены в состав азотных удобрений, относящихся к видам, указанным в Разделах A.1., B.1., B.2., B.3., C.1. и C.2. Приложения I, исходя из следующих требований:
(1) не менее 50% от общего содержания азота в удобрении составляют формы азота, указанные в столбце 3;
(2) они не относятся к виду удобрений, указанных в столбце 4.
На видовом обозначении удобрений, в состав которых добавлены ингибиторы нитрификации, указанные в Таблице F.1., дополнительно указывается фраза "содержит ингибитор нитрификации ([видовое обозначение ингибитора нитрификации])".
На видовом обозначении удобрений, в состав которых добавлены ингибиторы уреазы, указанные в Таблице F.2., дополнительно указывается фраза "содержит ингибитор уреазы ([видовое обозначение ингибитора уреазы])".
Максимально полная техническая информация должна быть указана на каждой упаковке или обеспечена с каждой партией, поставляемой навалом, лицом, ответственным за сбыт. Благодаря данной информации для потребителя становится возможным определить нормы и сроки применения относительно выращиваемой культуры.
Новые ингибиторы нитрификации или уреазы могут быть включены в Таблицы F1 или F2 соответственно после оценки технической документации, представленной на рассмотрение в соответствии с подлежащими разработке рекомендациями для данного вида составляющих.
Видовое обозначение и состав ингибиторов нитрификации | Минимальное и максимально содержание ингибитора в процентном отношении к общему азоту, присутствующему в форме аммонийного азота и азота мочевины. | Виды удобрений ЕС, с которыми не подлежат применению ингибиторы | Описание ингибиторов нитрификации, применение которых допускается в смесях. Информация о допустимом соотношении | |
1 | 2 | 5 | ||
1 | Дициандиамид ELINCS <*> N 207-312-8 | Минимум 2,25 Максимум 4,5 | ||
2 | Продукт, содержащий дициандиамид (DCD) и 1,2,4-триазол (TZ) EC N EINECS No 207-312-8 EC N EINECS No 206-022-9 | Минимум 2,0 Максимум 4,0 | Соотношение в смеси 10:1 (DCD:TZ) | |
3 | Продукт, содержащий 1,2,4-триазол (TZ) и 3-метилпиразол (MP) EC N EINECS No 206-022-9 EC N EINECS No 215-925-7 | Минимум 0,2 Максимум 1,0 | Соотношение в смеси 2:1 (TZ:MP) | |
4 | 3,4-диметил-1H-пиразол фосфат (DMPP) EC No 424-640-9 | Минимум: 0,8 Максимум: 1,6 |
--------------------------------
<*> ELINCS - Европейский перечень зарегистрированных химических веществ (European List of Notified Chemical Substances) - прим. перев.
Видовое обозначение и состав ингибиторов уреазы | Минимальное и максимально содержание ингибитора в процентном отношении к общему азоту, присутствующему в форме азота мочевины | Виды удобрений ЕС, с которыми не подлежат применению ингибиторы | Описание ингибиторов уреазы, применение которых допускается в смесях. Информация о допустимом соотношении | |
1 | 2 | 3 | 4 | 5 |
1 | N-(n-бутил) тиофосфорный триамид (NBPT) ELINCS N 435-740-7 | Минимум 0,09 Максимум 0,20 | ||
2 | N-(2-нитрофенил)фосфорный триамид (2-NPT) EC N EINECS N 477-690-9 | Минимум 0,04 Максимум 0,15 | ||
3 | Смесь N-бутилфосфоротиоидного триамида (NBPT) и N-пропилфосфоротиоидного триамида (NPPT) (соотношение 3:1 <*>) Реакционная смесь: EC No 700-457-2 Смесь NBPT/NPPT: NBPT: ELINCS No 435-740-7 NPPT: CAS No 916809-14-8 | Минимум: 0,02 Максимум: 0,3 | ||
Слова "ИЗВЕСТКОВЫЕ МАТЕРИАЛЫ" должны быть добавлены после термина "УДОБРЕНИЕ ЕС".
Все свойства, указанные в таблицах Разделов G.1 - G.5, относятся к поставляемому продукту, если не определено иное.
Гранулированные известковые материалы, которые образуются путем агрегации более мелких первичных частиц, должны распадаться при перемешивании в воде на частицы с распределением тонкости, как определено в видовом обозначении и как измерено с использованием метода 14.9. "Определение распада гранул".
Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии | |
1 | 2 | 3 | 4 | 5 | 6 |
1(a) | Известняк - стандартного качества | Продукт, содержащий в качестве своего основного ингредиента карбонат кальция, полученный путем измельчения природных отложений известняка | Минимальное нейтрализующее значение: 42 Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 3,15 мм; - не менее 80% проходит через сито 1 мм; и - не менее 50% проходит через сито 0,5 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний (необязательно) Реактивность и метод определения (необязательно) Влажность (необязательно) Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
1(b) | Известняк - высокого качества | Минимальное нейтрализующее значение: 50 Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 2 мм; - не менее 80% проходит через сито 1 мм; - не менее 50% проходит через сито 0,315 мм; и - не менее 30% проходит через сито 0,1 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | ||
2(a) | Магнезиальный известняк - стандартного качества | Продукт, содержащий в качестве своих основных ингредиентов карбонат кальция и карбонат магния, полученный путем измельчения природных отложений магнезиального известняка | Минимальное нейтрализующее значение: 45 Общий магний: 3% MgO Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 3,15 мм; - не менее 80% проходит через сито 1 мм; и - не менее 50% проходит через сито 0,5 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний Реактивность и метод определения (необязательно) Влажность (необязательно) Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
2(b) | Магнезиальный известняк - высокого качества | Минимальное нейтрализующее значение: 52 Общий магний: 3% MgO Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 2 мм; - не менее 80% проходит через сито 1 мм; - не менее 50% проходит через сито 0,315 мм; и - не менее 30% проходит через сито 0,1 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | ||
3(a) | Доломитовый известняк - стандартного качества | Продукт, содержащий в качестве своих основных ингредиентов карбонат кальция и карбонат магния, полученный путем измельчения природных отложений доломита | Минимальное нейтрализующее значение: 48 Общий магний: 12% MgO Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 3,15 мм; - не менее 80% проходит через сито 1 мм; и - не менее 50% проходит через сито 0,5 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний Реактивность и метод определения (необязательно) Влажность (необязательно) Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
3(b) | Доломитовый известняк - высокого качества | Минимальное нейтрализующее значение: 54 Общий магний: 12% MgO Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 2 мм; - не менее 80% проходит через сито 1 мм; - не менее 50% проходит через сито 0,315 мм; и - не менее 30% проходит через сито 0,1 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | ||
4(a) | Морской известняк - стандартного качества | Продукт, содержащий в качестве своего основного ингредиента карбонат кальция, полученный путем измельчения природных отложений известняка морского происхождения | Минимальное нейтрализующее значение: 30 Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 3,15 мм; и - не менее 80% проходит через сито 1 мм | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний (необязательно) Реактивность и метод определения (необязательно) Влажность (необязательно) Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
4(b) | Морской известняк - высокого качества | Минимальное нейтрализующее значение: 40 Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 2 мм; и - не менее 80% проходит через сито 1 мм | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | ||
5(a) | Мел - стандартного качества | Продукт, содержащий в качестве своего основного ингредиента карбонат кальция, полученный путем измельчения природных отложений мела | Тонкость измельчения определена посредством мокрого просеивания после распада в воде: - не менее 90% проходит через сито 3,15 мм; - не менее 70% проходит через сито 2 мм; и - не менее 40% проходит через сито 0,315 мм. Реактивность фракции 1 - 2 мм (полученной посредством сухого просеивания) не менее 40% в лимонной кислоте Минимальное нейтрализующее значение: 42 Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 25 мм; и - не менее 30% проходит через сито 2 мм; | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний (необязательно) Реактивность и метод определения (необязательно) Влажность (необязательно) Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
5(b) | Мел - высокого качества | Тонкость измельчения определена посредством мокрого просеивания после распада в воде: - не менее 97% проходит через сито 3,15 мм; - не менее 70% проходит через сито 2 мм; и - не менее 50% проходит через сито 0,315 мм. Реактивность фракции 1 - 2 мм (полученной посредством сухого просеивания) не менее 65% в лимонной кислоте Минимальное нейтрализующее значение: 48 Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 25 мм; и - не менее 30% проходит через сито 2 мм; | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | ||
6. | Суспензия карбоната | Продукт, содержащий в качестве своих основных ингредиентов карбонат кальция и/или карбонат магния, полученный путем измельчения и суспендирования в воде природных отложений известняка, магнезиального известняка, доломита или мела | Минимальное нейтрализующее значение: 35 Тонкость измельчения определена посредством мокрого просеивания: - не менее 97% проходит через сито 2 мм; - не менее 80% проходит через сито 1 мм; - не менее 50% проходит через сито 0,315 мм; и - не менее 30% проходит через сито 0,1 мм; | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний, если MgO >= 3% Влажность (необязательно) Реактивность и метод определения (необязательно) Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
1(a) | Обожженная известь - базовое качество | Продукт, содержащий в качестве своего основного ингредиента оксид кальция, полученный путем сжигания природных отложений известняка | Минимальное нейтрализующее значение: 75 Тонкость измельчения определена посредством сухого просеивания: Мелкая: - не менее 97% проходит через сито 4 мм. Просеянная: - не менее 97% проходит через сито 8 мм; и - не более 5% проходит через сито 0,4 мм. | Видовое обозначение должно включать в себя вид тонкости "мелкая" или "просеянная". Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний, (необязательно) Тонкость измельчения, определенная посредством сухого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
1(b) | Обожженная известь - высшее качество | Продукт, содержащий в качестве своего основного ингредиента оксид кальция, полученный путем сжигания природных отложений известняка | Минимальное нейтрализующее значение: 85 Тонкость измельчения определена посредством сухого просеивания: Мелкая: - не менее 97% проходит через сито 4 мм. Просеянная: - не менее 97% проходит через сито 8 мм; и - не более 5% проходит через сито 0,4 мм. | Видовое обозначение должно включать в себя вид тонкости "мелкая" или "просеянная". Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний, (необязательно) Тонкость измельчения, определенная посредством сухого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
2(a) | Обожженный магнезиальный известняк - базовое качество | Продукт, содержащий в качестве своих основных ингредиентов оксид кальция и оксид магния, полученный путем сжигания природных отложений магнезиального известняка | Минимальное нейтрализующее значение: 80 Общий магний: 7% MgO Тонкость измельчения определена посредством сухого просеивания: Мелкая: - не менее 97% проходит через сито 4 мм. Просеянная: - не менее 97% проходит через сито 8 мм; и - не более 5% проходит через сито 0,4 мм. | Видовое обозначение должно включать в себя вид тонкости "мелкая" или "просеянная". Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний, Тонкость измельчения, определенная посредством сухого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
2(b) | Обожженный магнезиальный известняк - высшее качество | Продукт, содержащий в качестве своих основных ингредиентов оксид кальция и оксид магния, полученный путем сжигания природных отложений магнезиального известняка | Минимальное нейтрализующее значение: 85 Общий магний: 7% MgO Тонкость измельчения определена посредством сухого просеивания: Мелкая: - не менее 97% проходит через сито 4 мм. Просеянная: - не менее 97% проходит через сито 8 мм; и - не более 5% проходит через сито 0,4 мм. | Видовое обозначение должно включать в себя вид тонкости "мелкая" или "просеянная". Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний, Тонкость измельчения, определенная посредством сухого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
3(a) | Обожженный доломитовый известняк - базовое качество | Продукт, содержащий в качестве своих основных ингредиентов оксид кальция и оксид магния, полученный путем сжигания природных отложений доломита | Минимальное нейтрализующее значение: 85 Общий магний: 17% MgO Тонкость измельчения определена посредством сухого просеивания: Мелкая: - не менее 97% проходит через сито 4 мм. Просеянная: - не менее 97% проходит через сито 8 мм; и - не более 5% проходит через сито 0,4 мм. | Видовое обозначение должно включать в себя вид тонкости "мелкая" или "просеянная". Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний, Тонкость измельчения, определенная посредством сухого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
3(b) | Обожженный доломитовый известняк - высшее качество | Продукт, содержащий в качестве своих основных ингредиентов оксид кальция и оксид магния, полученный путем сжигания природных отложений доломита | Минимальное нейтрализующее значение: 95 Общий магний: 17% MgO Тонкость измельчения определена посредством сухого просеивания: Мелкая: - не менее 97% проходит через сито 4 мм. Просеянная: - не менее 97% проходит через сито 8 мм; и - не более 5% проходит через сито 0,4 мм. | Видовое обозначение должно включать в себя вид тонкости "мелкая" или "просеянная". Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний, Тонкость измельчения, определенная посредством сухого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
4 | Гидратированная обожженная известь (гашеная известь) | Продукт, содержащий в качестве своих основных ингредиентов гидроксид кальция, полученный путем сжигания и гашения природных отложений известняка | Минимальное нейтрализующее значение: 65 Тонкость измельчения определена посредством мокрого просеивания: - не менее 95% проходит через сито 0,16 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний (необязательно) Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Влажность (необязательно) Результаты инкубации почвы (необязательно) |
5 | Гидратированный обожженный магнезиальный известняк (гашеная магнезиальная известь) | Продукт, содержащий в качестве своих основных ингредиентов гидроксид кальция и гидроксид магния, полученный путем сжигания и гашения природных отложений магнезиального известняка | Минимальное нейтрализующее значение: 70 Общий магний: 5% MgO Тонкость измельчения определена посредством мокрого просеивания: - не менее 95% проходит через сито 0,16 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Влажность (необязательно) Результаты инкубации почвы (необязательно) |
6 | Гидратированный обожженный доломитовый известняк | Продукт, содержащий в качестве своих основных ингредиентов гидроксид кальция и гидроксид магния, полученный путем сжигания и гашения природных отложений доломита | Минимальное нейтрализующее значение: 70 Общий магний: 12% MgO Тонкость измельчения определена посредством мокрого просеивания: - не менее 95% проходит через сито 0,16 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Влажность (необязательно) Результаты инкубации почвы (необязательно) |
7 | Суспензия гидратированной извести | Продукт, содержащий в качестве своих основных ингредиентов гидроксид кальция и/или гидроксид магния, полученный путем сжигания, гашения и суспендирования в воде природных отложений известняка, магнезиального известняка или доломита | Минимальное нейтрализующее значение: 20 Тонкость измельчения определена посредством мокрого просеивания: - не менее 95% проходит через сито 0,16 мм. | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний, если MgO >= 3% Влажность (необязательно) Тонкость измельчения, определенная посредством мокрого просеивания (необязательно) Результаты инкубации почвы (необязательно) |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
1(a) | Известь от производства сахара | Продукт от производства сахара, полученный путем карбонизации с использованием исключительно обожженной извести из природных источников и содержащий в качестве основных ингредиентов тонко измельченный карбонат кальция. | Минимальное нейтрализующее значение: 20 | Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Нейтрализующее значение Общий кальций Общий магний (необязательно) Влажность (необязательно) Реактивность и метод определения (необязательно) Результаты инкубации почвы (необязательно) |
1(b) | Суспензия извести от производства сахара | Минимальное нейтрализующее значение: 15 |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Смешанная известь | Продукт, полученный посредством смешивания видов извести, указанных в разделах G1 и G2. | Минимальное содержание карбоната: 15% Максимальное содержание карбоната: 90% | Слово "магний" добавляется к видовому обозначению, если MgO >= 5%. Дополнительно могут использоваться стандартные торговые наименования или альтернативные наименования. | Виды, определенные в разделах G.1 и G.2. Нейтрализующее значение Общий кальций Общий магний, если MgO >= 3% Результаты инкубации почвы (необязательно) Влажность (необязательно) |
N | Видовое обозначение | Данные о способах производства и основных ингредиентах | Минимальное содержание питательных элементов (процентное отношение к весу); Данные о форме выражения питательных веществ; Иные требования | Иная информация по видовому обозначению | Содержание питательных элементов, подлежащее декларированию; Формы и растворимость питательных элементов; Иные критерии |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Продукт, полученный посредством смешивания, уплотнения или гранулирования известковых материалов, указанных в разделах G.1 - G.4, с удобрениями видов, указанных в разделах A, B или D Запрещены следующие смеси: - сульфат аммония (Тип A.1.4) или мочевина (Тип A.1.9) с оксидной известью или гидроксидной известью, указанными в Разделе G.2. | Нейтрализующее значение: 15 3% N для смесей, содержащих виды удобрений с минимальным содержанием N 3% P2O5 для смесей, содержащих виды удобрений с минимальным содержанием P2O5 3% K2O для смесей, содержащих виды удобрений с минимальным содержанием K2O Калий выражен как водорастворимый K2O | Иные требования указаны в отдельных пунктах | Нейтрализующее значение Питательные элементы согласно заявлениям о питательных веществах индивидуальных видов удобрений Общий кальций Общий магний, если MgO >= 3% Если содержание хлорида не превышает 2% Cl, можно добавить слова "низкое содержание хлорида" Влажность (необязательно) Тонкость (необязательно) |
Допуски, приведенные в данном Приложении, являются отрицательными значениями в процентном отношении по массе.
Устанавливаются следующие допуски в соответствии с заявленным содержанием питательных веществ в различных видах удобрений ЕС:
УДОБРЕНИЙ В ПРОЦЕНТНОМ ОТНОШЕНИИ К МАССЕ ВЫРАЖЕНЫ
КАК N, P2O5, K2O, MgO, Cl
Кальция нитрат | 0,4 |
Кальция-магния нитрат | 0,4 |
Натрия нитрат | 0,4 |
Чилийская селитра | 0,4 |
Кальция цианамид | 1,0 |
Азотистый цианамид кальция | 1,0 |
Сульфат аммония | 0,3 |
Нитрат аммония или нитрат аммония кальция: | |
- до 32% включительно | 0,8 |
- более 32% | 0,6 |
Сульфат-нитрат аммония | 0,8 |
Сульфонитрат магния | 0,8 |
Магния-аммония нитрат | 0,8 |
Мочевина | 0,4 |
Суспензия нитрата кальция | 0,4 |
Раствор азотного удобрения с формальдегидом мочевины | 0,4 |
Суспензия азотного удобрения с формальдегидом мочевины | 0,4 |
Сульфат карбамид аммония | 0,5 |
Раствор азотного удобрения | 0,6 |
Раствор нитрат-карбамид аммония | 0,6 |
Томасшлак:
- значение указывается в диапазоне 2% по массе | 0,0 |
- значение указывается как единичное число | 1,0 |
Иные фосфорные удобрения:
Растворимость P2O5 в: | (номер удобрения в Приложении I) | |
- минеральная кислота | 0,8 | |
- муравьиная кислота | 0,8 | |
- нейтральный цитрат аммония | 0,8 | |
- щелочной цитрат аммония | 0,8 | |
- вода | 0,9 1,3 | |
Сырая калийная соль | 1,5 |
Обогащенная сырая калийная соль | 1,0 |
муриат-поташ: | |
- менее 55% включительно | 1,0 |
- более 55% | 0,5 |
хлористый калий, содержащий соль магния | 1,5 |
сульфат-поташ | 0,5 |
сульфат-поташ, содержащий соль магния | 1,5 |
хлорид | 0,2 |
N | 1,1 |
P2O5 | 1,1 |
K2O | 1,1 |
двойные удобрения | 1,5 |
тройные удобрения | 1,9 |
Возможные допуски для заявленного содержания кальция, магния, натрия и серы составляют 1/4 от заявленного содержания элементов, но не более 0,9% от абсолютных значений CaO, MgO, Na2O и SO3, то есть 0,64 для Ca, 0,55 для Mg, 0,67 для Na и 0,36 для S.
Возможные допуски для заявленного содержания микроэлементов следующие:
- 0,4% от абсолютных значений, если содержание превышает 2%;
- 1/5 от заявленных значений, если содержание не превышает 2%.
Возможные допуски для заявленного содержания различных форм азота или для заявленных растворимостей пентоксида фосфора составляют 1/10 от общего содержания питательного элемента, максимальное отношение к массе которого составляет 2%, при условии соответствия общего содержания элемента установленным Приложением I ограничениям и определенным выше допускам.
Допуски, разрешенные в отношении заявленного кальция и магния:
Оксид магния: | |
- до 8% MgO включительно | 1 |
- от 8% до 16% MgO | 2 |
- более 16% MgO | 3 |
Оксид кальция | 3 |
Допуски, разрешенные в отношении заявленного нейтрализующего значения:
Нейтрализующее значение | 3 |
Допуски, применяемые к заявленному количеству в процентах материала, проходящего через установленное сито:
Тонкость | 10 |
В ОТНОШЕНИИ ПРОСТЫХ УДОБРЕНИЙ С ВЫСОКИМ СОДЕРЖАНИЕМ АЗОТА
НА ОСНОВЕ НИТРАТА АММОНИЯ
С ВЫСОКИМ СОДЕРЖАНИЕМ АЗОТА НА ОСНОВЕ НИТРАТА АММОНИЯ
Способность удерживать масло удобрения, предварительно прошедшего два термических цикла при температуре от 25 до 50 °C, которое соответствует требованиям части 2 раздела 3 настоящего Приложения, не должна превышать 4% по массе.
Процентное отношение к массе горючего вещества, приравненного к углероду, не должно превышать 0,2% для удобрений, содержание азота в которых не менее 31,5% от массы, и не должно превышать 0,4% для удобрений, содержание азота в которых не менее 28%, но не более 31,5% от массы.
Раствор 10 г удобрения в 100 мл воды должен иметь pH не ниже 4.5.
Не более 5% от массы удобрения должно быть способно пройти сквозь сито с размером ячейки 1 мм, и не более 3% от массы - сквозь сито с размером ячейки 0,5 мм.
Максимально содержание хлора - 0,02% от массы.
Не следует добавлять тяжелые металлы преднамеренно, и в случае обнаружения случайно проявившихся в процессе производства следов, содержание не должно превышать установленный Комитетом предел.
Содержание меди не должно быть больше 10 мг/кг.
Специальные ограничения в отношении иных тяжелых металлов не установлены.
К ДЕТОНАЦИИ УДОБРЕНИЙ С ВЫСОКИМ СОДЕРЖАНИЕМ АЗОТА
НА ОСНОВЕ НИТРАТА АММОНИЯ
Испытание должно проводиться на опытном образце удобрения.
До проведения испытания на устойчивость к детонации вся масса образца должна пятикратно пройти термический цикл, в соответствии с требованиями части 3 раздела 3 настоящего Приложения.
Испытание на устойчивость к детонации удобрения должно проводиться в горизонтальной стальной трубке согласно следующим условиям:
- бесшовная стальная трубка;
- длина трубки: не менее 1 000 мм;
- номинальный внешний диаметр: не менее 114 мм;
- номинальная толщина стенок: не менее 5 мм;
- бустер: вид и количество бустера определяется в соответствии с целью довести до максимума детонационное давление на образец, что позволит выявить восприимчивость образца к передаче детонации;
- температура при проведении испытания: 15 - 25 °C;
- свинцовые цилиндры-свидетели для определения детонации: диаметр - 50 мм; высота - 100 мм;
- расположены на расстоянии 150 мм друг от друга, поддерживают трубку в горизонтальном положении.
Испытание должно проводиться дважды. Испытание считается завершенным, если в ходе первого и второго раза один или более поддерживающих свинцовых цилиндров были повреждены менее чем на 5%.
В ПРИЛОЖЕНИЯХ III-1 И III-2
СПОСОБЫ ПРИМЕНЕНИЯ ТЕРМИЧЕСКИХ ЦИКЛОВ
Настоящий документ определяет процедуру применения термического цикла, предшествующую проверке определения способности удерживать масло простыми удобрениями с высоким содержанием азота на основе нитрата аммония и проведению испытаний на устойчивость к детонации как простых, так и составных удобрений на основе нитрата аммония с высоким содержанием азота.
Методы замкнутого термического цикла, описанные в настоящем разделе, считаются в достаточной степени моделирующими условия, которые необходимо принимать во внимание согласно задачам, установленным разделом II главы IV Приложения. Однако гарантия полного воспроизведения всех условий, которые могут возникнуть в процессе хранения и транспортировки, в ходе применения данных методов отсутствует.
2. ТЕРМИЧЕСКИЕ ЦИКЛЫ В ПРИЛОЖЕНИИ III-1
Настоящая процедура циклического температурного воздействия предшествует определению способности удобрения удерживать масло.
В колбе Эрленмейера нагрейте образец с температуры окружающей среды до 50 °C, поддерживайте данную температуру в течение двух часов (фаза при 50 °C). Далее охладите образец до температуры 25 °C и поддерживайте данную температуру в течение двух часов (фаза при 25 °C). Сочетание последовательных фаз при 50 °C и 25 °C составляет один термический цикл. После того как образец был подвергнут двум термическим циклам, для определения способности удерживать масло следует содержать образец при температуре от 20 +/- 3 °C.
Стандартный лабораторный инструментарий, в частности:
- водяные бани, температура в которых составляет 25 (+/- 1) и 50 (+/- 1) °C соответственно;
- колбы Эрленмейера, каждая вместимостью 150 мл.
Поместите каждый тестовый образец (70 (+/- 5) грамм) в колбу Эрленмейера, запечатайте колбу пробкой.
Через каждые 2 часа переставляйте колбу из 50 °C термостата в 25 °C термостат, и наоборот.
Поддерживайте постоянную температуру воды в каждом термостате и поддерживайте движение путем быстрого помешивания для того, чтобы убедиться в том, что уровень воды выше, чем уровень образца в колбе. Защитите пробку от конденсации при помощи колпачка из вспененной резины.
3. ТЕРМИЧЕСКИЕ ЦИКЛЫ В ПРИЛОЖЕНИИ III-2
Настоящая процедура циклического температурного воздействия предшествует проведению тестов на детонацию.
Нагрейте образец в водонепроницаемой емкости с температуры окружающей среды до 50 °C и поддерживайте данную температуру в течение одного часа (фаза при 50 °C). Далее охладите образец до температуры 25 °C и поддерживайте данную температуру в течение одного часа (фаза при 25 °C). Сочетание последовательных фаз при 50 °C и 25 °C составляет один термический цикл. После того как образец был подвергнут двум термическим циклам, по проведении теста на детонацию образец следует содержать при температуре 20 +/- 3 °C.
- водяная баня, с настроенным диапазоном температур от 20 до 51 °C, минимальная шкала прогрева и охлаждения которой составляет 10 °C/ч, или две водяные бани, температура одной из которых равна 20 °C, а другой - 51 °C. Вода в бане(ях) постоянно помешивается; объем бани должен позволять обеспечить достаточную циркуляцию воды;
- емкость из нержавеющей стали, полностью водонепроницаемая, в центре снабженная термопарой. Внешняя ширина емкости составляет 45 (+/- 2) мм, толщина стенок - 1,5 мм (смотри Рисунок 1). Высота и длина емкости определяются в соответствии с размерами водяной бани, например длина 600 мм, высота 400 мм.
Поместите в емкость достаточное для однократной детонации количество удобрения, закройте крышку. Поместите емкость в водяную баню. Нагрейте воду до 51 °C и измерьте температуру внутри удобрения (в центре). Спустя один час после того, как температура в центре достигла 50 °C, охладите воду. Спустя час после того, как температура в центре достигла 25 °C, подогрейте воду, начав второй цикл. Если используются 2 водяные бани, переместите емкость из одной бани в другую после каждой фазы нагрева/охлаждения.
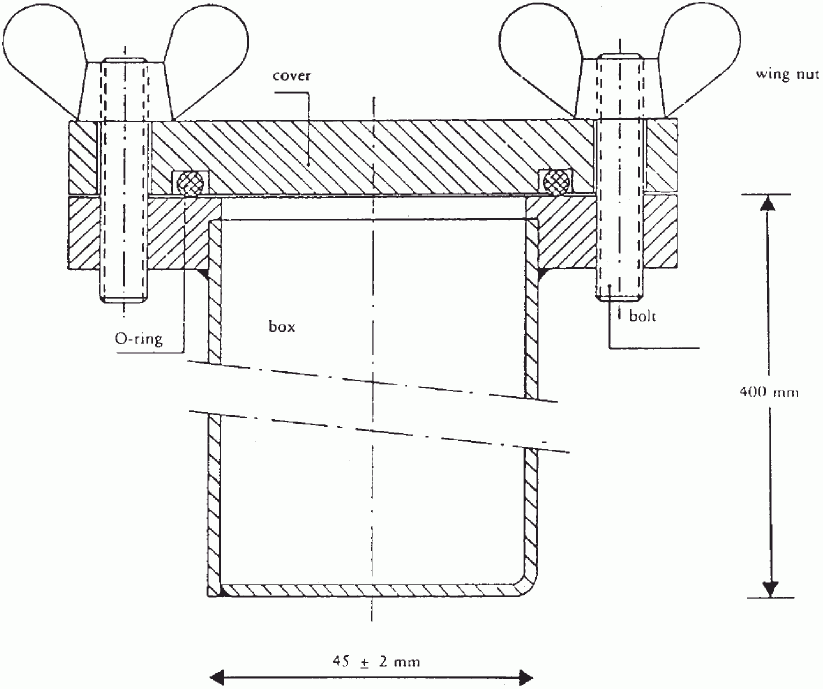
Cover - крышка;
Wing nut - крыльчатая гайка;
Bolt - болт;
Box - емкость;
O-ring - уплотнительное кольцо.
ОПРЕДЕЛЕНИЕ СПОСОБНОСТИ УДЕРЖИВАТЬ МАСЛО
Настоящий документ закрепляет способ определения способности удерживать масло простых удобрений на основе нитрата аммония с высоким содержанием азота.
Метод применим к гранулированным удобрениям, не содержащим компонентов, растворимых в масле.
Способность удобрения удерживать масло: количество масла, удержанного удобрением, установленное в специальных условиях, выраженное в процентном отношении к массе.
Общее погружение испытуемого образца в газойль на определенный период времени с последующим впитыванием избытка масла. Измерение увеличения массы испытуемого образца.
Газойль
Вязкость max.: 5 МПа/с при 40 °C
Плотность: от 0,8 до 0,85 г/мл при 20 °C
Содержание серы: <= 1,0% (м/м)
Зола: <= 0,1% (м/м)
Стандартное лабораторное оборудование и:
5.1. Весы лабораторные с точностью измерения до 0,01 г.
5.4. Лабораторное сито диаметром отверстий 0,5 мм, прикрепляется к воронке (5.3).
Примечание: Размеры воронки и сита должны позволять лишь незначительному количеству гранул ложиться поверх других частиц, таким образом, масло будет свободно просачиваться.
6.1. Быстро последовательно проводятся два измерения отдельных частей, взятых из одного и того же тестового образца.
6.2. Удалите частицы менее 0,5 мм, используя лабораторное сито (5.4). Взвесьте с точностью до 0,01 грамма примерно 50 грамм тестового образца в стакане (5.2). Добавьте к нему достаточное количество газойля (раздел 4), так чтобы полностью закрыть частицы или гранулы, осторожно перемешать, чтобы убедиться, что поверхность гранул полностью покрыта газойлем или все частицы полностью смочены. Накрыть стакан часовым стеклом и оставить на 1 час при температуре 25 (+/- 2) °C.
6.3. Отфильтруйте все содержимое стакана через воронку (5.3) с присоединенным к ней ситом (5.4). Дайте содержимому, распределенному на сите стечь в течение одного часа, для того чтобы удалить излишки газойля.
6.4. Уложите два листа фильтровальной бумаги (5.5) (размером примерно 500 x 500 мм) один на другой гладкой поверхностью; загните 4 края обоих листов вверх на ширину примерно 40 мм, для того чтобы предотвратить потерю гранул. Поместите два слоя впитывающей материи (5.6) в центр фильтровальной бумаги. Поместите все содержимое сита (5.4) на впитывающую материю и осторожно распределите при помощи мягкой плоской кисти гранулы. По истечении 2 минут поднимите одну сторону впитывающей материи, для того чтобы переместить гранулы на фильтровальную бумагу, распределите гранулы при помощи мягкой плоской кисти. Положите лист фильтровальной бумаги с таким же образом отогнутыми краями на образец и прокатайте гранулы между листами фильтровальной бумаги круговыми движениями, создавая небольшое давление. Сделайте паузу после 8 круговых движений, для того чтобы поднять противоположные края фильтровальной бумаги и вернуть в центр распределившиеся по периметру гранулы. Продолжайте процедуру: сделайте завершающие 4 круговых движения, сначала по часовой, затем против часовой стрелки. Затем закатите гранулы обратно в центр, как написано выше. Данную процедуру следует повторить 3 раза (24 круговых движения, дважды поднять края). Осторожно вставьте новый лист фильтровальной бумаги между нижним и верхним листом, позвольте гранулам перекатиться на новый лист, подняв края верхнего листа. Накройте гранулы новым листом фильтровальной бумаги и повторите процедуру, описанную выше. Сразу же после прокатывания, ссыпьте гранулы в тару и произведите повторное взвешивание с точностью до 0,01 грамм, чтобы определить количество впитанного газойля.
Если количество удержанного газойля более 2 грамм, поместите порцию на свежий комплект фильтровальной бумаги и повторите процедуру прокатывания, поднимая уголки, в соответствии с описанием раздела 6.4 (дважды восемь круговых движений, одно поднятие). Затем перевесьте порцию.
7.1. Метод расчета и формула.
Количество удержанного масла после каждого измерения (6.1) выражается в процентном отношении к массе порции отсеянного тестового образца. Расчет производится следующим образом:
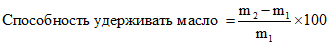
где:
m1 - масса порции отсеянного тестового образца (в граммах) в соответствии в разделом 6.2;
m2 - масса порции тестового образца согласно разделам 6.4 или 6.5 соответственно по результатам последнего взвешивания.
За результат принимают среднее арифметическое двух раздельных наблюдений.
ОПРЕДЕЛЕНИЕ ГОРЮЧИХ КОМПОНЕНТОВ
Настоящий документ устанавливает процедуру для определения горючего содержания простых удобрений на основе нитрата аммония с высоким содержанием азота.
Углекислый газ, который образуют неорганические наполнители, заранее удаляется при помощи кислоты. Органические составляющие окисляются при помощи смеси хромовой кислоты/серной кислоты. Выделяющийся углекислый газ поглощается раствором гидроксида бария и измеряется обратным титрованием с раствором гидроксида натрия.
3.2. Серная кислота, 60% по объему: налейте 360 мл воды в литровый стакан и осторожно добавьте 640 мл серной кислоты (плотность при 20 °C = 1.83 г/мл).
Отвесить 15 грамм гидроксида бария [Ba(OH)2. 8H2O], и полностью растворить в горячей воде. Дать остыть и перелить в литровую колбу. Заполнить до отметки и перемешать. Отфильтровать через гофрированную фильтровальную бумагу.
4.1. Стандартное лабораторное оборудование, в частности:
- тигель с пластинкой из закаленного стекла, вместимостью 15 мл; диаметр пластинки - 20 мм; общая высота - 50 мм; пористость 4 (диаметр пор от 5 до  );
);- 600-мл стакан.
4.3. Агрегат сделан из указанных ниже частей и собран путем сферических притертых соединений, если возможно (смотри Рисунок 2).
4.3.1. Поглощательная труба A примерно 200 мм в длину и 30 мм в диаметре, заполненная натровой известью (3.9), закупоренная пробками из стекловолокна.
4.3.2. 500-мл реактивная склянка B с боковым входом и круглым дном.
4.3.3. Фракционная колонна Вигро около 150 мм в длину (C').
4.3.4. Двухконтурный холодильник C, 200 мм в длину.
4.3.5. Склянка Дрекселя (D), удерживающая избыточную кислоту в процессе перегонки.
4.3.6. Ледяная баня E для охлаждения склянки Дрекселя.
4.3.7. Два поглотительных сосуда F1 и F2, от 32 до 35 мм в диаметре, газораспределитель которых содержит 10-мм диск из малопористого закаленного стекла.
4.3.8. Всасывающий насос и устройство для регулировки всасывания G, состоящее из Т-образной стеклянной детали, вставленной в окружность, свободный конец которой соединен с тонкой капиллярной трубкой короткой резиновой трубкой при помощи винтового зажима.
Осторожно: Использование кипящего раствора хромовой кислоты в агрегате при пониженном давлении - опасная операция, требующая принятия соответствующих мер предосторожности.
Отвесьте примерно 10 грамм нитрата аммония с точностью до 0,001 грамма.
Поместите тестовый образец в реактивную склянку B. Добавьте 100 мл H2SO4 (3.2). Растворяйте в течение 10 минут частицы или гранулы при комнатной температуре. Соберите агрегат согласно схеме: соедините один конец поглощательной трубы (A) с источником азота (4.2) через устройство, обеспечивающее ток только в одном направлении (посредством обратного клапана), давление в котором от 667 до 800 Па; другой конец трубы - с подающей трубкой, которая заходит в реактивную склянку. Установите фракционную колонну Вигро (C') и холодильник (C) с поступающей охлаждающей водой. Отрегулируйте прохождение азота через раствор умеренным потоком, доведите раствор до точки кипения и нагревайте 2 минуты. По окончании этого времени бурное выделение пузырьков газа должно закончиться. Если бурное выделение пузырьков газа продолжается, продолжайте нагревать еще 30 минут. Дайте раствору охладиться не менее 20 минут проходящим через него азотом. Завершите сборку агрегата согласно схеме, присоединив конденсаторную трубку к склянке Дрекселя (D) и склянку к поглотительным сосудам F1 и F2. Во время сборки агрегата азот должен продолжать проходить через раствор. Быстро добавьте 50 мл раствора гидроксида бария (3.4) в каждый поглотительный сосуд (F1 и F2). Пропустите сквозь пузырьки поток азота на протяжении 10 минут. Раствор должен оставаться чистым в поглотителях. Если этого не произошло, повторите процесс удаления карбонатов.
После отвода подающей азот трубки, быстро добавьте 20 грамм триоксида хрома (3.1) и 6 мл раствора нитрата серебра (3.3) через боковой вход реакционной склянки (B). Присоедините агрегат к всасывающему насосу и пропустите через поток азота таким образом, чтобы устойчивый поток газовых пузырьков проходил через поглотительные сосуды из закаленного стекла F1 и F2.
Нагрейте реакционную склянку (B) до кипения жидкости и продолжайте кипятить полтора часа <*>. Может возникнуть необходимость в настройке клапана - регулятора всасывания (G), для того чтобы отрегулировать поступление азота, так как существует вероятность того, что карбонат бария, выпавший в осадок в ходе испытания, может заблокировать диски из закаленного стекла. Операция проходит удовлетворительно, если раствор гидроксида бария в поглотительном сосуде F2 остается прозрачным. В противном случае повторите испытание. Остановите нагревание и разберите агрегат. Вымойте каждый распределитель (3.10) внутри и снаружи, чтобы удалить гидроксид бария, и соберите обмывки в соответствующем поглотительном сосуде. Поместите распределители один за другим в 600-мл стакан, который будет в дальнейшем использоваться для определения.
--------------------------------
<*> Время реакции - 1,5 часа - является достаточным для большинства органических веществ в присутствии катализатора - нитрата серебра.
Быстро отфильтруйте в вакууме сначала содержимое поглотительного сосуда F2, затем сосуда F1, используя тигель из закаленного стекла. Соберите осадок, сполоснув поглотительные сосуды водой (3.10) и вымойте тигель 50 мл такой же воды. Поместите тигель в 600-мл стакан и добавьте примерно 100 мл кипяченой воды (3.10). Поместите 50 мл кипяченой воды в каждый поглотительный сосуд и пропустите азот через распределители в течение 5 минут. Смешайте воду с водой в стакане. Повторите процедуру еще раз, для того чтобы убедиться, что распределители промыты.
Добавьте 5 капель фенолфталеина (3.8) к содержимому стакана. Раствор окрасится в красный цвет. Добавьте соляную кислоту (3.5) капля за каплей до того момента, как исчезнет розовый оттенок. Хорошо перемешайте раствор в тигиле, чтобы проверить не проявится ли розовый цвет вновь. Добавьте 5 капель синего бромфенола (3.7) и титрируйте соляной кислотой (3.5) до того, как раствор окрасится в желтый. Добавьте еще 10 мл соляной кислоты. Доведите раствор до точки кипения и продолжайте кипятить в течение 1 минуты (максимум). Осторожно проверьте, не осталось ли осадка в жидкости. Дайте остыть и обратно титруйте раствором гидроксида натрия (3.6).
Проведите контрольный опыт по той же процедуре, используя те же количества всех реактивов.
Содержание горючих компонентов (C), выраженных в углерод, в процентном отношении в массе тестового образца, рассчитывается по формуле:
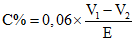
где:
E = масса в граммах тестового образца,
V1 = общий объем в мл от 0,1 моль/л соляной кислоты добавленной после изменения цвета,
V2 = общий объем в мл от 0,1 моль/л раствора гидроксида натрия, использованного для обратного титрования.
A - Поглощательная труба, заполненная натровой известью;
B - Реактивная склянка;
C' - Фракционная колонна Вигро 150 мм в длину;
C - Двухконтурный холодильник 200 мм в длину;
D - Склянка Дрекселя;
E - Ледяная баня;
F1 и F2 - Поглотительных сосуда от 32 до 35 мм в диаметре, соединенные путем сферических притертых соединений, газораспределитель которых содержит 10-мм диск из малопористого закаленного стекла;
G - Устройство для регулировки всасывания.
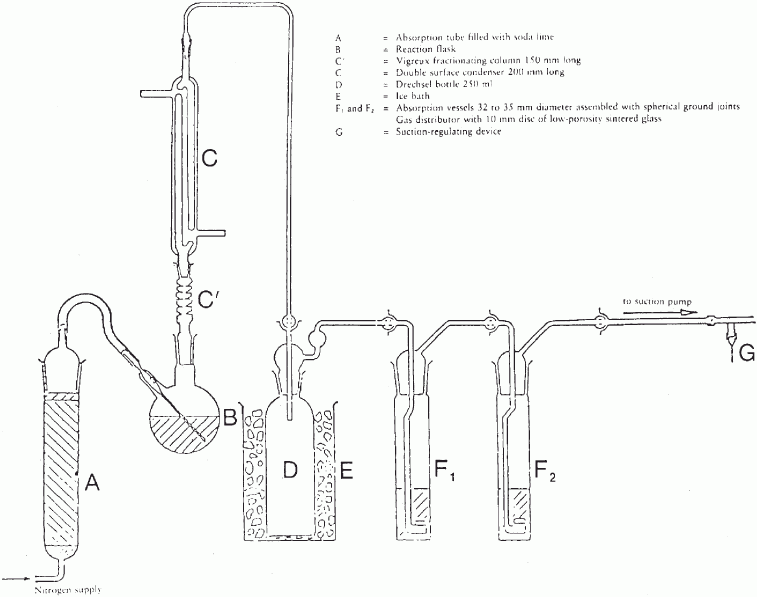
ОПРЕДЕЛЕНИЕ УРОВНЯ pH
Настоящий документ устанавливает процедуру определения уровня pH в растворе простых удобрений на основе нитрата аммония с высоким содержанием азота.
Измерение pH раствора нитрата аммония при помощи pH-метра.
Дистиллированная или деминерализованная вода, свободная от углекислого газа.
Растворите 3,40 +/- 0,01 грамм дигидроортофосфата калия (KH2PO4) в приблизительно 400 мл воды. Затем растворите 3,55 +/- 0,01 грамм гидроортофосфата натрия (Na2HPO4) в приблизительно 400 мл воды. Переместите без потери два раствора в 1000-мл мерную колбу, дополните до отметки и перемешайте. Храните раствор в герметичном сосуде.
Растворите 10,21 +/- 0,01 грамм гидрофталат калия (KHC8O4H4) в воде, переместите без потери в 1000-мл мерную колбу, дополните до отметки и перемешайте. Храните раствор в герметичном сосуде.
pH-метр, оснащенный стеклянным и каломельным электродами или эквивалентными, чувствительностью 0,05 pH единиц.
Калибруйте pH-метр (4) при температуре 20 (+/- 1) °C, используя буферные растворы (3.1), (3.2) или (3.3). Пустите медленной струйкой азот на поверхность раствора, поддерживайте это на протяжении всего испытания.
Налейте 100,0 мл воды на 10 (+/- 0,01) грамм тестового образца в 250 мл стакан. Удалите не растворившиеся частицы путем фильтрации, декантированием или с помощью обработки жидкости в центрифуге. Измерьте уровень pH чистого раствора при температуре 20 (+/- 1) °C таким же образом как при калибровке pH-метра.
Отразите результат в pH единицах, с точностью до одного знака после десятичной точки, укажите температуру при измерении.
ОПРЕДЕЛЕНИЕ РАЗМЕРА ЧАСТИЦ
Настоящий документ устанавливает процедуру испытания по просеиванию простых удобрений на основе нитрата аммония с высоким содержанием азота.
Тестовый образец просеивается через набор из трех контрольных сит вручную или с помощью механических приспособлений. Масса, оставшаяся на каждом сите, фиксируется и высчитывается процент материала, прошедшего через соответствующие сита.
3.1. 200-мм-диаметра тестовые сита из тканой проволочной сетки с отверстиями 2,0 мм, 1,0 мм и 0,5 мм соответственно стандартного диапазона. Одна крышка и один приемник для сит.
3.2. Весы лабораторные с точностью измерения до 0,1 грамма.
3.3. Механический встряхиватель для сит (при наличии), способный передавать как вертикальное, так и горизонтальное движение тестовому образцу.
4.1. Разделить образец характерно на порции примерно по 100 грамм.
4.2. Взвесить одну из порций с точностью до 0,1 грамма.
4.3. Составьте набор из контрольных сит по возрастанию: приемник, 0,5 мм, 1 мм, 2 мм, - и поместите отвешенную порцию образца на верхнее сито. Закройте крышкой верхнее из набора сит.
4.4. Трясите вручную или при помощи устройства, как в горизонтальном, так и в вертикальном направлении. Если трясете вручную, время от времени легко постукивайте. Продолжайте процедуру в течение 10 минут или до того момента, как через каждое сито в минуту станет проходить менее 0,1 грамма образца.
4.5. Снимите сита из набора по очереди и соберите оставшийся материал, осторожно очистите обратную сторону сита мягкой кистью в случае необходимости.
4.6. Взвесьте материал, оставшийся в каждом сите и в приемнике с точностью до 0,1 грамма.
5.1. Переведите массы получившихся фракций в процентное отношение к сумме всех масс фракций (но не к первоначальной массе загрузки).
Рассчитайте процент в приемнике (то есть < 0,5 мм): A%;
Рассчитайте процент, удержанный в 0,5 мм сите: B%;
Рассчитайте процент, прошедший через 1,0 мм, то есть (A + B)%.
Сумма масс фракций должна быть в пределах 2% от изначально взятой массы.
5.2. Следует провести не менее 2 отдельных опыта, и результаты A по каждому из отдельных опытов не должны отличаться друг от друга более чем на 1% абсолютно, а результаты B - не более 1,5% абсолютно. Если данное условие не было исполнено, повторите тест.
Зафиксируйте два значения, полученных для A с одной стороны, и для A + B с другой.
ОПРЕДЕЛЕНИЕ СОДЕРЖАНИЯ ХЛОРА (В ВИДЕ ИОНА ХЛОРИДА)
Настоящий документ устанавливает процедуру определения содержания хлора (в виде иона хлорида) в простых удобрениях на основе нитрата аммония с высоким содержанием азота.
Ионы хлорида, растворенные в воде, определяются путем потенциометрического титрования с нитратом серебра в кислотной среде.
Дистиллированная или деминерализованная вода, очищенная от ионов хлорида.
3.3. Стандартный раствор нитрата серебра 0,1 моль/л. Хранить в коричневой стеклянной бутылке.
3.4. Стандартный раствор нитрата серебра 0,004 моль/л - приготовить непосредственно перед использованием.
3.5. Стандартный контрольный раствор хлорида калия 0,1 моль/л. Взвесить с точностью до 0,1 мг 3,7276 г хлорида калия (чистый для анализа), предварительно просушенного один час в духовке при температуре 130 °C и охлажденного в сушильном шкафу до комнатной температуры. Растворить в небольшом количестве воды, перелить раствор без потерь в 500-мл стандартную склянку, разбавить до отметки и перемешать.
3.6. Стандартный контрольный раствор хлорида калия 0,004 моль/л - приготовить непосредственно перед использованием.
4.1. Потенциометр с серебряным индикаторным электродом и с каломельным электродом сравнения, чувствительность 2 мВ, включает диапазон от - 500 до + 500 мВ.
4.2. Мостик, содержащий раствор нитрата калия, подсоединенный к каломельному электроду (4.1), снабженный на концах пористыми пробками.
Возьмите 5,00 мл и 10,00 мл стандартного контрольного раствора хлорида калия (3.6) и поместите в два низких химических стакана подходящей вместимости (например, 250 мл). Проведите следующее титрование содержимого каждого стакана.
Добавьте 5 мл раствора азотной кислоты (3.2), 120 мл ацетона (3.1) и количество воды, достаточное, чтобы довести объем до 150 мл. Поместите стержень от магнитной мешалки (4.3) в стакан и приведите мешалку в движение. Опустите серебряный электрод (4.1) и свободный конец мостика (4.2) в раствор. Присоедините электрода к потенциометру (4.1) и, после проверки ноля на аппарате, отметьте значение начального потенциала.
Титруйте, используя микробюретку (4.4), добавляя сначала 4 или 9 мл раствора нитрата серебра в соответствии с использованным стандартным контрольным раствором хлорида калия. Продолжайте добавлять дозами по 0,1 мл в 0,004 моль/л раствор и по 0,05 мл в 0,1 моль/л раствор. После каждого добавления дождитесь стабилизации потенциала.
Запишите добавленные объемы и соответствующие им значения потенциала в первых двух столбцах таблицы.
В третьем столбце таблицы запишите последующее возрастание  потенциала E.B четвертом столбце зафиксируйте разницу
 , положительную или отрицательную, между возрастающими значениями потенциала
 .
потенциала E.B четвертом столбце зафиксируйте разницу , положительную или отрицательную, между возрастающими значениями потенциала .Титрование оканчивается при добавлении 0,1 или 0,05 мл порции (V1) раствора нитрата серебра, что дает максимальное значение  .
.Для расчета точного объема (Veq) раствора нитрата серебра, соответствующего окончанию реакции, используйте формулу:
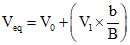
где:
V0 - общий объем в мл раствора нитрата серебра, который непосредственно ниже чем объем, дающий максимальное увеличение  ;
;V1 - объем в мл последней добавленной дозы раствора нитрата серебра (0,1 или 0,05 мл);
b - положительное значение  ;
;B - сумма абсолютных значений последнего положительного значения  и первого отрицательного значения
 (смотри пример в Таблице 1).
и первого отрицательного значения (смотри пример в Таблице 1).Проведите контрольный опыт и учтите их при расчетах окончательных результатов.
Результат V4 контрольного опыта в мл рассчитывается формулой:
V4 = 2V3 - V2
где:
V2 - значение в мл точного объема (Veq) раствора нитрата серебра, соответствующее титрованию 10 мл использованного стандартного контрольного раствора хлорида калия;
V3 - значение в мл точного объема (Veq) раствора нитрата серебра, соответствующее титрованию 5 мл использованного стандартного контрольного раствора хлорида калия.
Контрольный опыт может одновременно служить проверкой, что оборудование функционирует удовлетворительно и что процедура опыта осуществляется правильно
Возьмите порцию тестового образца в пределах от 10 до 20 грамм, взвесьте с точностью до 0,01 грамм. Переместите количественно в 250-мл стакан. Добавьте 20 мл воды, 5 мл раствора азотной кислоты (3.2), 120 мл ацетона (3.1) и воду в объеме достаточном для доведения общего объема до 150 мл.
Поместите стержень от магнитной мешалки (4.3) в стакан, поставьте стакан на мешалку и приведите мешалку в движение. Опустите серебряный электрод (4.1) и свободный конец мостика (4.2) в раствор, подсоедините электроды к потенциометру (4.1), после проверки ноля на аппарате, отметьте значение начального потенциала.
Титруйте раствором нитрата серебра добавлением из микробюретки (4.4) с увеличением на 0,1 мл. После каждого добавления дождитесь стабилизации потенциала.
Продолжайте титровать в соответствии с указаниями пункта 5.1, начиная с 4 абзаца: "Запишите добавленные объемы и соответствующие им значения потенциала в первых двух столбцах таблицы..."
Отобразите результаты испытаний в процентном содержании хлора в образце по данным испытания. Рассчитайте процентное содержание хлора (Cl) в образце по формуле:
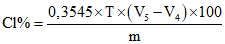
где:
T - концентрация использованного раствора нитрата серебра, в моль/л;
V4 - результат контрольного опыта, в мл (5.2);
V5 - значение в мл Veq, соответствующее определению (5.4);
m - масса в граммах тестового образца.
Объем раствора нитрата серебра V (ml) | Потенциал E (mV) |  |  |
4,80 | 176 | ||
4,90 | 211 | 35 | + 37 |
5,00 | 283 | 72 | - 49 |
5,10 | 306 | 23 | - 10 |
5,20 | 319 | 13 | |
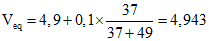 | |||
ОПРЕДЕЛЕНИЕ МЕДИ
Настоящий документ устанавливает процедуру определения содержания меди в простых удобрениях на основе нитрата аммония с высоким содержанием азота.
Образец растворяется в разведенной соляной кислоте, и медь определяется при помощи атомной абсорбционной спектрофотометрии.
3.6. Раствор меди <*> (базовый): отвесьте с точностью до 0,001 грамма 1 грамм чистой меди, растворите в 25 мл раствора соляной кислоты 6 моль/л (3.2), добавьте 5 мл перекиси водорода (3.5) частями и разбавьте до 1 литра водой. 1 мл этого раствора содержит  меди (Cu).
--------------------------------
3.6.1. Раствор меди (разбавленный): разбавить 10 мл готового раствора (3.6) до 100 мл водой и затем разбавить 10 мл получившегося раствора до 100 мл водой, 1 мл окончательного раствора содержит  меди (Cu).
Готовить этот раствор непосредственно перед использованием.
Атомный абсорбционный спектрофотометр с медной лампой (324,8 нм).
Взвесить с точностью до 0,001 грамма 25 грамм образца, поместить в 400-мл лабораторный стакан, осторожно добавить 20 мл соляной кислоты (3.1) (в связи с образованием углекислого газа может быть бурная реакция). Добавить больше соляной кислоты, если необходимо. Когда бурная реакция прекратится, на паровой бане выпарить до сухого вещества, помешивая время от времени стеклянной палочкой. Добавить 15 мл раствора соляной кислоты 6 моль/л (3.2) и 120 мл воды. Размешать стеклянной палочкой, которую надо оставить в лабораторном стакане, и накрыть стакан часовым стеклом. Вскипятить раствор осторожно, до тех пор, пока растворение не завершится, затем остудить.
Перенесите раствор по количеству в 250-мл градуированную колбу, промыв химический стакан 5 мл 6 моль/л соляной кислоты (3.2) и дважды 5 мл кипящей воды, доведя до отметки 0,5 моль/л соляной кислоты (3.3) и смешать осторожно.
Профильтровать через безмедную фильтровальную бумагу <*>, отбросив первые 50 мл.
--------------------------------
Подготовьте тестовый раствор без образца и учтите это при расчете конечных результатов.
Разбавить раствор образца (5.1) и контрольный раствор (5.2) раствором соляной кислоты 0,5 моль/л (3.3) до концентрации меди в нем в рамках оптимального диапазона измерений спектрофотометра. Обычно разбавление не требуется.
Путем добавления в стандартный раствор (3.6.1) раствора соляной кислоты 0,5 моль/л (3.3), приготовить не менее пяти стандартных растворов, соответствующих оптимальному диапазону измерений спектрофотометра (0 - 5,0 мг/л Cu). Перед доведением до отметки добавить в каждый раствор нитрат аммония (3.4) до его концентрации 100 мг на мл.
Установить спектрофотометр (4) на длину волны 324,8 нм. Использовать окислительное воздушно-ацетиленовое пламя. Распылить последовательно трижды калибровочный раствор (5.3.2), раствор образца и контрольный раствор (5.3.1), промыв инструмент в дистиллированной воде между каждым распылением. Составить калибровочную кривую, используя средние плотности каждого использованного уровня как ординаты и соответствующие концентрации меди в  как абсциссы.
Определить концентрацию меди в окончательном растворе образца и контрольном растворе путем соотнесения с калибровочной кривой.
Рассчитать содержание меди в образце, принимая во внимание массу тестового образца, произведенные разбавления в течение анализа и объем заготовки. Выразить результаты в мг Cu/кг.
Настоящий документ определяет процедуру определения или устойчивости к детонации удобрений на основе нитрата аммония с высоким содержанием азота.
Тестовый образец заключают в стальную трубку и подвергаются детонационному удару от заряда взрывного активатора. Распространение детонации определяется исходя из степени повреждения свинцовых цилиндров, на которых горизонтально размещается стальная трубка во время теста.
Плотность: 1 500 - 1 600 кг/м3;
Скорость детонации: 7 300 - 7 700 м/с;
Масса: 500 (+/- 1) грамм.
Масса наполнителя: 11 - 13 г/м;
Длина каждого шнура: 400 (+/- 2) мм.
4.3.3. Прессованные гранулы вторичного взрывчатого вещества, с углублением для размещения детонатора.
Взрывчатое вещество: гексоген/воск 95/5, или тетрил, или другое сходное вторичное взрывчатое вещество, с добавлением графита или без него.
Плотность: 1 500 - 1 600 кг/м3;
Диаметр: 19 - 21 мм;
Высота: 19 - 23 мм;
Центральное углубление для размещения детонатора: диаметр 7 - 7,3 мм, глубина 12 мм.
4.3.4. Бесшовная стальная трубка согласно ISO 65 - 1981 - Тяжелая серия с номинальными размерами DN 100 (4").
Внешний диаметр: 113,1 - 115,0 мм;
Толщина стенок: 5,0 - 6,5 мм;
Длина: 1 005 (+/- 2) мм.
4.3.5. Основание.
Материал: сталь, хорошо поддающаяся сварке;
Размеры: 160 x 160 мм;
Толщина: 5 - 6 мм.
Диаметр: 50 (+/- 1) мм;
Высота: 100 - 101 мм;
Материалы: мягкий свинец чистоты не менее 99,5%.
Длина: не менее 1 000 мм;
Ширина: не менее 150 мм;
Высота: не менее 150 мм;
Масса: не менее 300 кг если нет жесткой основы для стального бруса.
Толщина стенки: 1,5 - 2,5 мм;
Диаметр: 92 - 96 мм;
Высота: 64 - 67 мм.
Диаметр: 92 - 96 мм. Диаметр должен совпадать с внутренним диаметром пластикового или картонного цилиндра (4.3.8);
Толщина: 20 мм.
4.3.11. Деревянный прут тех же размеров, что и детонатор (4.3.9).
4.4.1. Подготовка ускоряющего заряда для вставки в стальную трубку.
Существует два метода подсоединения взрывчатого вещества к ускоряющему заряду, в зависимости от располагаемого оборудования.
Ускоряющий заряд, подготовленный для использования, согласно Рисунку 1.
4.4.1.1.1. Просверлить отверстия в деревянном диске (4.3.10) параллельно по оси диска через центр и шесть точек, симметрично расположенных вокруг концентрической окружности 55 мм в диаметре. Диаметр отверстий должен быть 6 - 7 мм (см Разделы A - B на Рисунке 1) в зависимости от диаметра используемого детонационного шнура (4.3.2).
4.4.1.1.2. Отрезать семь отрезков гибкого детонационного шнура (4.3.2), каждый по 400 мм, избегая потерь взрывчатого вещества и сразу же запечатать конец адгезивом. Протянуть все семь отрезков через семь отверстий в деревянном диске (4.3.10), чтобы их концы выступали на несколько сантиметров с другой стороны диска. Затем вставить небольшую швейную булавку (4.3.12) перпендикулярно в текстильную обмотку каждого отрезка шнура на 5 - 6 мм от конца и использовать адгезив вокруг внешней стороны отрезков шнура полоской шириной 2 см, прилегающей к булавке. После вытянуть длинный кусок каждого шнура, чтобы привести булавку в соприкосновение с деревянным диском.
4.4.1.1.3. Придать пластическому взрывчатому веществу (4.3.1) форму цилиндра диаметром 92 - 96 мм, в зависимости от диаметра цилиндра (4.3.8). Установить этот цилиндр вертикально на поверхности по уровню и вставить взрывчатое вещество в форме цилиндра. Затем вставить деревянный диск <*> с семью отрезками детонационного шнура на вершину цилиндра и вдавить его во взрывчатое вещество. Выровнять высоту цилиндра (64 - 67 мм) так, чтобы его верхний край не выходил за уровень дерева. В заключение прикрепить цилиндр к деревянному диску, например, при помощи скобок или маленьких гвоздей, по всей его окружности.
--------------------------------
4.4.1.1.4. Собрать свободные концы семи отрезком детонационного шнура по окружности деревянного прута (4.3.11) таким образом, чтобы концы уравнялись в плоскости, перпендикулярной пруту. Закрепить их пучком вокруг прута посредством липкой ленты <*>.
--------------------------------
<*> NB: Когда шесть периферийных отрезков шнура натянуты пучком, центральный шнур должен оставаться слегка ослабленным.
Ускоряющий заряд, подготовленный к использованию, согласно Рисунку 2.
4.4.1.2.1. Подготовка прессованной гранулы.
Предпринимая все меры предосторожности, поместить 10 грамм вторичного взрывчатого вещества (4.3.3) в форму с внутренним диаметром 19 - 21 мм и сжать до получения нужной формы и плотности.
(Соотношение с диаметром: высота должна быть приблизительно 1:1).
В центре дна формы находится колышек, высотой 12 мм и 7,0 - 7,3 мм в диаметре (в зависимости от диаметра используемого детонатора), который образует цилиндрическое углубление в прессованном патроне для последующей вставки детонатора.
4.4.1.2.2. Подготовка ускоряющего заряда.
Поместить взрывчатое вещество (4.3.1) в цилиндр (4.3.8), стоящий вертикально на поверхности по уровню, затем придавить вещество деревянным штампом для придания взрывчатому веществу цилиндрической формы с углублением в центре. Ввести спрессованную гранулу в это углубление. Накрыть взрывчатое вещество цилиндрической формы, содержащее прессованную гранулу, деревянным диском (4.3.10), имеющим центральное отверстие 7,0 - 7,3 мм в диаметре для вставки детонатора. Зафиксировать деревянный диск и цилиндр вместе крестообразно липкой лентой. Убедиться, что отверстие, просверленное в диске, и углубление в спрессованной грануле коаксиальны путем вставки деревянного прута (4.3.11).
4.4.2. Подготовка стальных трубок для детонационных тестов.
На одном конце стальной трубки (4.3.4) просверлить два диаметрально противоположных отверстия 4 мм в диаметре перпендикулярно в боковой стенке на расстоянии 4 мм от края.
Приварить швом встык нижнюю часть к противоположному концу трубки, полностью заполняя правый угол между частью основания и стенкой трубки при помощи металла сварного шва по все окружности трубки.
4.4.3.1. Тестовый образец, стальная трубка и ускорительный заряд должны храниться при температуре 20 (+/- 5) °C. Для двух детонационных тестов потребуется 16 - 18 кг тестового образца.
4.4.3.2. Поместить трубку вертикально квадратной частью основания на твердую плоскую поверхность, желательно бетонную. На одну треть высоты заполнить трубку тестовым образцом и с высоты 10 см пятикратно бросить на пол, чтобы гранулы или частицы уплотнились насколько это возможно в трубке. Чтобы ускорить уплотнение, потрясти трубку, постучав по ее боковой стенке 750 - 1000 граммовым молотком между бросаниями на пол, всего 10 раз.
Повторить этот метод с другой порцией тестового образца. В завершение дальнейшее добавление должно быть произведено так, что после уплотнения путем поднимания и бросания трубки 10 раз, перемежающихся с 20 ударами молотком, заряд заполнит трубку до расстояния 70 мм от ее отверстия.
Высота заполнения образца должна быть отрегулирована в стальной трубке таким образом, чтобы ускоряющий заряд (4.4.1.1 или 4.4.1.2), который будет помещаться затем, приводился в тесный контакт с образцом по всей своей поверхности.
4.4.3.3. Поместить ускоряющий заряд в трубку таким образом, чтобы он вступал в контакт с образцом; верхняя поверхность деревянного диска должна находиться на 6 мм ниже конца трубки. Обеспечить непосредственный контакт между взрывчатым веществом и тестовым образцом путем добавления или удаления небольших количеств образца.
Как показано на Рисунках 1 и 2, шплинты должны вставляться в отверстия возле открытого конца трубки, и их ножки раскрываться наружу трубки.
4.4.4. Размещение стальной трубки и свинцовых цилиндров (см. Рисунок 3).
4.4.4.1. Пронумеровать основания свинцовых цилиндров (4.3.6) от 1 до 6. Сделать шесть отметок на расстоянии 150 мм от центра стального блока (4.3.7), лежащего на горизонтальной основе, причем первую отметку поставить как минимум на расстоянии 75 мм от края блока. Поставить свинцовый цилиндр вертикально на каждую из этих отметок, центр основания каждого цилиндра расположить на отметке.
4.4.4.2. Положить стальную трубку согласно пункту 4.4.3 горизонтально на свинцовые цилиндры таким образом, чтобы ось трубки была параллельна центральной линии стального блока, и запаянный конец трубки продолжался на 50 мм за пределы свинцового цилиндра N 6. Чтобы предотвратить скатывание трубки, вставить небольшие деревянные клинья между вершинами свинцовых цилиндров и стенку трубки (один под каждую сторону) или разместить их деревянный крест между трубкой и стальным блоком.
Примечание: Необходимо убедиться в том, что трубка вступает в контакт со всеми шестью свинцовыми цилиндрами; небольшая неровность поверхности трубки может компенсироваться вращением по долевой оси; если какой-то из цилиндров слишком высок, постучать по такому цилиндру аккуратно молотком, пока он не приобретет необходимую высоту.
4.4.5. Подготовка к детонации.
4.4.5.1. Установить аппаратуру согласно пункту 4.4.4 в бункере или специально подготовленном подземном помещении (например, шахте или тоннеле). Обеспечить температуру стальной трубки на уровне 20 (+/- 5) °C перед детонацией.
Примечание: В случае если такие помещения для взрывания недоступны, работа может в случае необходимости проводиться в одетой бетоном яме, покрытой сверху деревянными балками. Детонация может спровоцировать выброс стальных осколков с высокой кинетической энергией, следовательно, взрыв дожжен производиться на значительном расстоянии от жилья людей и путей сообщения.
4.4.5.2. Если будет использоваться ускоряющий заряд с семиточечным инициированием, обеспечить, чтобы детонационные шнуры были вытянуты, как показано в сноске к 4.4.1.1.4, и расположены максимально горизонтально.
4.4.5.3. В заключении убрать деревянный прут и заменить его детонатором. Не производить взрыв, пока не была произведена эвакуация из опасной зоны, и персонал, производящий тест не займет укрытие.
4.4.5.4. Детонировать взрывчатое вещество.
4.4.6. Подождать, пока дым (газообразные и иногда токсичные продукты декомпозиции, как например, азотистые газы) рассеется, затем собрать свинцовые цилиндры и измерить их высоту штангенциркулем.
Записать данные по каждому помеченному цилиндру о степени повреждения, выраженной в процентном соотношении от изначальной высоты в 100 мм. Если цилиндры повреждены под углом, записать наивысшее и наименьшее значения и подсчитать среднее значение.
4.4.7. Возможно использование зонда для непрерывного измерения скорости детонации; зонд должен быть помещен вдоль оси трубки или вдоль боковой стенки.
4.4.8. Должны быть проведены два детонационных теста на один образец.
Значения следующих параметров должны быть отражены в отчете о тесте по каждому детонационному тесту:
- значения фактических измерений внешнего диаметра стальной трубки и толщины стенок;
- твердость стальной трубки по шкале Бринелля;
- температура трубки и образца незадолго до взрыва;
- плотность заполнения (кг/м3) стальной трубки образцом;
- высота каждого свинцового цилиндра после взрыва, с уточнением на соответствующий номер цилиндра;
- метод инициирования, примененный к ускорителю заряда.
4.5.1. Оценка результатов теста.
Если при каждом произведении взрыва повреждение как минимум одного свинцового цилиндра составляет менее 5%, тест должен быть признан убедительным, и образец соответствующим требованиям Приложения III.2.
1. Стальная трубка | 6. Тестовый образец |
2. Деревянный диск с семью отверстиями | 7. 4-мм в диаметре отверстия для доступа к шплинтам |
3. Пластиковый или картонный цилиндр | 8. Шплинт |
9. Деревянный прут в окружении 4. | |
5. Взрывчатое вещество |
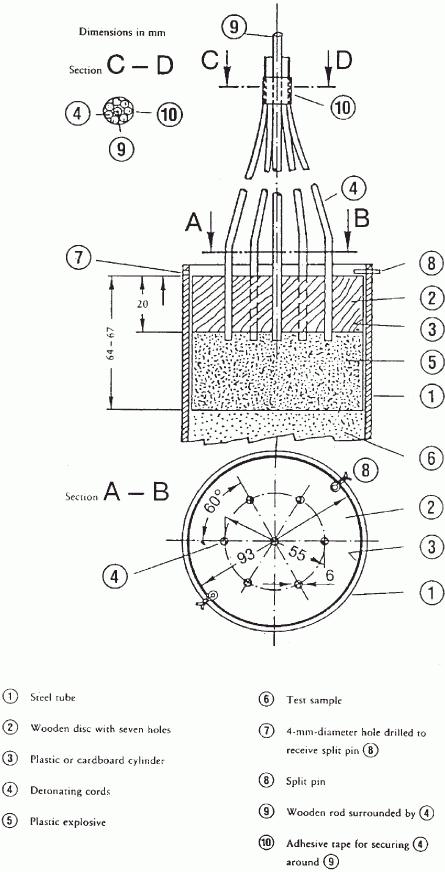
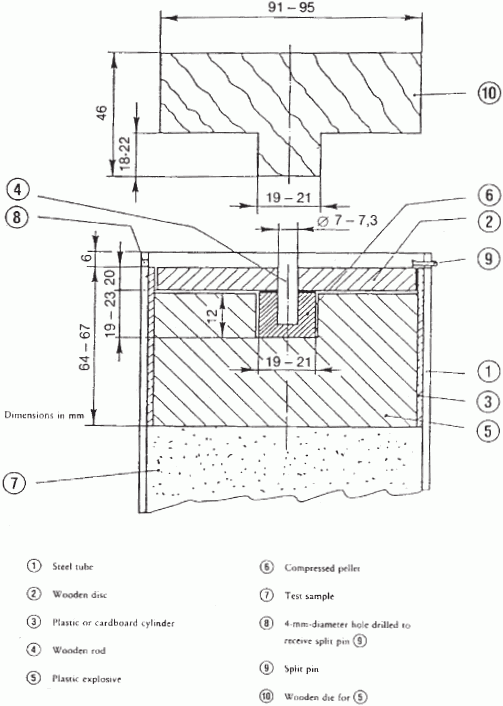
Рисунок 2
1. Стальная трубка | 6. Прессованные гранулы |
2. Деревянный диск | 7. Тестовый образец |
3. Пластиковый или картонный цилиндр | 8. 4-мм в диаметре отверстия для доступа к шплинтам 9. |
4. Деревянный прут | |
5. Взрывчатое вещество | 10. Деревянный штамп |
1. Стальная трубка
2. Свинцовые цилиндры
3. Стальной брус
4. Положение днища
5. Ускорительный заряд
Positioning of the steel tube on the firing site - Положение стальной трубки при детонации.
Dimensions in mm - размеры в мм.
Numbers of the lead cylinders - номера свинцовых цилиндров.
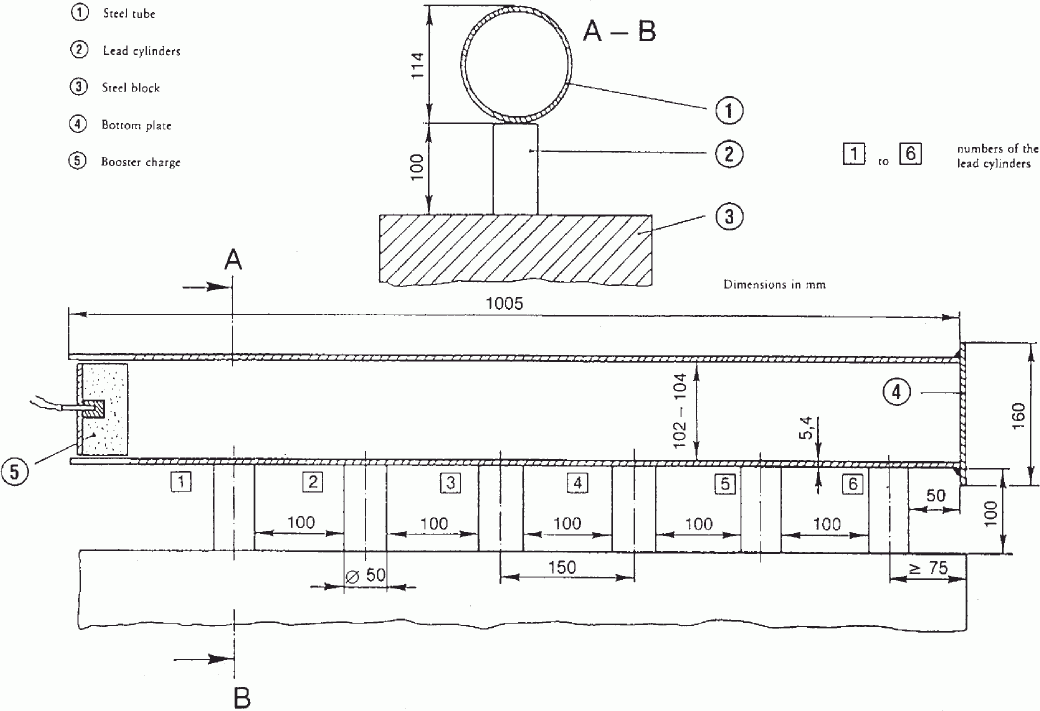
Рисунок 3
Правильный отбор проб - это сложная операция, которая требует максимальной внимательности. По этой причине подчеркнута необходимость получения полностью репрезентативного образца для официального исследования удобрений.
Метод отбора проб, приведенный ниже, должен производиться с наивысшей точностью специалистами, имеющими опыт проведения стандартной процедуры отбора проб.
Пробы, предназначенные для официального контроля над удобрениями по вопросам качества и состава, должны отбираться согласно методам, описанным ниже. Пробы, полученные таким образом, должны считаться репрезентативными для единицы продукции.
Пробы должны отбираться должностными лицами - специалистами, уполномоченными для таких целей Государствами-членами ЕС.
Единица продукции: Количество продукта, составляющее единицу измерения продукции и имеющее характеристики, принимаемые как общие.
Точечная проба: Количество, взятое из одного места в единице продукции.
Объединенная проба: Совокупность точечных проб, взятых из одной единицы продукции.
Сокращенная проба: Репрезентативная часть объединенной пробы, полученная путем постепенного сокращения объединенной пробы.
Окончательная проба: Репрезентативная часть сокращенной пробы.
4.1. Оборудование для отбора проб должно состоять из материалов, которые не могут повлиять на характеристики отбираемых продуктов. Такое оборудование должно быть официально утверждено Государствами-членами ЕС.
4.2. Оборудование, рекомендованное для отбора проб твердых удобрений.
4.2.1. Ручной отбор проб.
4.2.1.1. Плоскодонный совок с вертикальными стенками.
4.2.1.2. Пробоотборник с длинным отделением или отсеками. Параметры пробоотборника должны соответствовать характеристикам единицы продукции (глубине контейнера, измерениям мешка, и т.п.) и размеру частиц удобрения.
4.2.2. Механический отбор проб.
Утвержденное механическое оборудование может применяться для отбора проб удобрений, находящихся в движении.
4.2.3. Разделитель.
Оборудование, предназначенное для разделения пробы на равные части, может быть использовано для взятия точечных проб и для приготовления сокращенных и окончательных проб.
4.3. Оборудование, рекомендованное для отбора проб жидких удобрений.
4.3.1. Ручной отбор проб.
Открытая трубка, зонд, бутыль или другое подходящее оборудование для произвольного взятия проб из единицы продукции.
4.3.2. Механический отбор проб.
Утвержденное механическое оборудование может быть использовано для отбора проб жидких удобрений в движении.
Размер единицы продукции должен быть таков, чтобы возможно было взять пробу из частей, ее составляющих.
5.2.1. Сыпучие твердые удобрения или жидкие удобрения в контейнерах, превышающих 100 кг.
5.2.1.1. Единицы продукции, не превышающие 2,5 тонн:
Минимальное количество точечных проб: семь.
5.2.1.2. Единицы продукции, превышающие 2,5 тонн, но менее 80 тонн:
Минимальное количество точечных проб:
квадратный корень из (20-кратного количества тонн, составляющих единицу продукции <*>).
--------------------------------
5.2.1.3. Единицы продукции, превышающие 80 тонн:
Минимальное количество точечных проб: 40.
5.2.2. Упакованные твердые удобрения и жидкие удобрения в контейнерах (= упаковка, не превышающая 100 кг).
5.2.2.1. Упаковка более 1 кг.
5.2.2.1.1. Единицы продукции из менее чем пяти упаковок:
Минимальное количество упаковок для отбора проб <*>: все упаковки.
--------------------------------
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
5.2.2.1.2. Единицы продукции от 5 до 16 упаковок:
Минимальное количество упаковок для отбора проб <*>: четыре
--------------------------------
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
5.2.2.1.3. Единицы продукции от 17 до 400 упаковок:
Минимальное количество упаковок для отбора проб <*>:
--------------------------------
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
квадратный корень из (количество упаковок, составляющее единицу продукции <*>).
--------------------------------
5.2.2.1.4. Единицы продукции, превышающие 400 упаковок:
Минимальное количество упаковок для отбора проб <*>: 20.
--------------------------------
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
5.2.2.2. Упаковки не более 1 кг:
Минимальное количество упаковок для отбора проб <*>: 4.
--------------------------------
<*> Для упаковок, содержимое которых не превышает 1 кг, точечная проба будет равна содержанию оригинальной упаковки.
Требуется отдельная объединенная проба на единицу продукции. Общая масса точечных проб, составляющих объединенную пробу, должна быть не менее, чем:
5.3.1. Сыпучие твердые удобрения или жидкие удобрения в контейнерах более 100 кг: 4 кг.
5.3.2. Упакованные твердые удобрения или жидкие удобрения в контейнерах (упаковках), каждый из которых не более 100 кг:
5.3.2.1. Упаковки более 1 кг: 4 кг.
5.3.2.2. Упаковки не более 1 кг: масса содержимого четырех одинаковых упаковок.
5.3.3. Проба удобрения нитрат аммония для теста согласно Приложению III.2: 75 кг.
Объединенная проба дает окончательные пробы по сокращению, когда это необходимо. Анализ как минимум одной окончательной пробы обязателен. Масса пробы для анализа должна составлять не менее 500 г.
5.4.1. Твердые и жидкие удобрения.
5.4.2. Пробы удобрения на основе нитрата аммония для тестов:
Объединенная проба дает окончательную пробу для тестов по сокращению, когда это необходимо.
5.4.2.1. Минимальная масса окончательной пробы для тестов из Приложения III.1: 1 кг;
5.4.2.2. Минимальная масса окончательной пробы для тестов из Приложения III.2: 25 кг.
Пробы должны браться и подготавливаться максимально быстро, принимая необходимые предосторожности для обеспечения репрезентативности пробы исследуемого удобрения. Инструментарий и поверхности, а также контейнеры, используемые для помещения в них проб, должны быть чистыми и сухими.
Для жидких удобрений по возможности следует смешать единицу продукции до взятия из нее проб.
Точечные пробы должны браться в случайном порядке по всей единице продукции, и должны иметь примерно одинаковые размеры.
6.2.1. Сыпучие твердые удобрения или жидкие удобрения в контейнерах, превышающих 100 кг.
Единица продукции должна быть условно разделена на приблизительно равные части. Количество таких частей, соответствующее количеству точечных проб, указанное в соответствии с пунктом 5.2, должно выбираться в произвольном порядке, и как минимум одна проба должна браться из каждой такой части. Если невозможно выполнить требования п. 5.1 при отборе проб насыпных или жидких удобрений в контейнерах, превышающих 100 кг, отбор проб должен производиться, когда единица продукции находится в движении (погрузка или разгрузка). В этом случае пробы будут браться из отобранных в произвольном порядке условных частей, указанных выше, в то время как они движутся.
6.2.2. Упакованные твердые или жидкие удобрения в контейнерах (= упаковках), каждый из которых не более 100 кг.
Выбрав требуемое количество упаковок для отбора проб, согласно п. 5.2, часть содержимого каждой упаковки должна быть из нее удалена. Когда это необходимо, пробы могут браться отдельно после опустошения упаковки.
Точечные пробы должны быть смешаны так, чтобы они сформировали совокупную пробу.
Материал в совокупной пробе должен быть аккуратно перемешан <*>. В случае необходимости объединенная проба должна сначала быть сокращена до 2 кг (сокращенная проба) либо при помощи механического разделителя, либо методом деления на четыре части. Должны быть подготовлены не менее трех окончательных проб приблизительно одинаковой величины, удовлетворяющих количественным характеристикам 5.4. Каждая проба должна быть помещена в надлежащий воздухонепроницаемый контейнер. Должны быть предприняты все необходимые предосторожности в целях предотвращения любых изменений в характеристиках проб.
--------------------------------
<*> Любые комки должны быть разбиты (в случае необходимости, они должны быть выбраны и возвращены в пробу).
Для тестов из Приложения III, разделов 1 и 2 окончательные пробы должны храниться при температуре между 0 °C и 25 °C.
Контейнеры или упаковки должны быть взвешены и на них должны быть наклеены ярлыки (общий ярлык должен быть частью наклейки) таким образом, чтобы их невозможно было удалить, не повредив наклейку.
По каждому отбору проб должна вестись запись, так чтобы каждая единица продукции могла быть однозначно идентифицирована.
Для каждой единицы продукции не менее одной окончательной пробы должно быть максимально быстро отправлено в уполномоченную аналитическую лабораторию или тестирующий институт, вместе с информацией, необходимой для исследования или тестирования.
(Смотрите Содержание стр. 2)
В описании методов общее лабораторное оборудование не строго определено, за исключением размеров колб и пипеток. Во всех случаях лабораторный инструментарий должен быть хорошо очищенным, особенно в тех случаях, когда необходимо определить небольшие количества элементов.
Перед началом анализа необходимо удостовериться в нормальном функционировании инструментария и правильном проведении аналитической методики, с применением необходимых химических соединений известного состава (например, сульфат аммония, монофосфат калия, и т.д.). Однако результаты анализа удобрений могут указывать на неверный химический состав, если аналитический метод не соблюдается строго. С другой стороны, некоторое количество определений проводится опытным путем по отношению к продуктам, имеющим сложный химический состав. Лабораториям по мере возможности рекомендуется использовать стандартные удобрения с хорошо определимым составом.
ИССЛЕДОВАНИЯ УДОБРЕНИЙ
Если в методе исследования не закреплено иное, все реактивы должны быть чистым для анализа (ч.д.а.). В случае, когда исследуются микроэлементы, чистота реактива должна проверяться при помощи контрольного теста. В зависимости от полученного результата, может возникнуть необходимость дальнейшего очищения.
В тех случаях, когда для растворения, разбавления, полоскания или операций промывки, применяемых в методах исследования, отдельно не указывается природа используемых растворителей и разбавителей, применяется вода. В обычной практике вода должна быть деминерализована или дистиллирована. В особых случаях, упоминаемых в методе анализа, вода должна быть подвергнута специальному процессу очищения.
Принимая во внимание оборудование, обычно используемое в инспекционных лабораториях, инструментарий, описываемый в методах исследований, ограничен набором специальных инструментов и оборудования, или соответствует определенным специальным требованиям. Такое оборудование должно быть идеально чистым, особенно, когда должны определяться небольшие количества вещества. Лаборатория должна убедиться в точности мерной стеклянной посуды, используемой согласно соответствующим метрологическим стандартам.
ПОДГОТОВКА ОБРАЗЦА К ИССЛЕДОВАНИЮ
EN 1482-2: Удобрения и известковые материалы. Отбор проб и подготовка проб. Часть 2. Подготовка проб.
АЗОТ
EN 15475: Удобрения. - Определение содержания аммиачного азота.
Настоящий метод исследования прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА ПО УЛЬШУ
EN 15558: Удобрения. Определение содержания нитратного и аммиачного азота по Ульшу.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА ПО АРНДУ
EN 15559: Удобрения - Определение нитратного и аммиачного азота по Арнду.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА ПО ДЕВАРДА
EN 15476: Удобрения - Определение нитратного и аммиачного азота по Деварда
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ ОБЩЕГО СОДЕРЖАНИЯ АЗОТА В БЕЗНИТРАТНОМ ЦИАНАМИДЕ
КАЛЬЦИЯ
EN 15560: Удобрения. Определение общего содержания азота в безнитратном цианамиде кальция.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ ОБЩЕГО СОДЕРЖАНИЯ АЗОТА
В ЦИАНАМИДЕ КАЛЬЦИЯ, СОДЕРЖАЩЕМ НИТРАТЫ
EN 15561: Удобрения. Определение общего содержания азота в цианамиде кальция, содержащем нитраты.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ ОБЩЕГО СОДЕРЖАНИЯ АЗОТА МОЧЕВИНЫ
EN 15478: Удобрения. Определение общего содержания азота в мочевине.
Настоящий метод прошел межлабораторные испытания.
EN 15562: Удобрения. Определение содержания азота цианамида.
Настоящий метод не прошел межлабораторные испытания.
ПРИ ПОМОЩИ СПЕКТРОФОТОМЕТРИИ
EN 15479: Удобрения. Определение содержания биурета в мочевине спектрофотометрическим методом.
Настоящий метод прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ РАЗЛИЧНЫХ ФОРМ АЗОТА В ОДНОЙ ПРОБЕ, СОДЕРЖАЩЕЙ
АЗОТ В ВИДЕ НИТРАТНОГО И АММИАЧНОГО АЗОТА, АЗОТА МОЧЕВИНЫ
И АЗОТА ЦИАНАМИДА
EN 15604: Удобрения. Определение различных форм азота в одной пробе, содержащей азот в виде нитратного и аммиачного азота, азота мочевины и азота цианамида.
Настоящий метод не прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ ОБЩЕГО АЗОТА В УДОБРЕНИЯХ, СОДЕРЖАЩИХ АЗОТ
ТОЛЬКО В ВИДЕ НИТРАТНОГО, АММИАЧНОГО АЗОТА И В ФОРМЕ АЗОТА
МОЧЕВИНЫ ДВУМЯ РАЗЛИЧНЫМИ МЕТОДАМИ
EN 15750: Удобрения. Определение общего азота в удобрениях, содержащих азот только в виде нитратного, аммиачного азота и в форме азота мочевины двумя различными методами.
Настоящий метод прошел межлабораторные испытания.
ОПРЕДЕЛЕНИЕ КОНДЕНСАТОВ МОЧЕВИНЫ
С ПРИМЕНЕНИЕМ ВЫСОКОЭФФЕКТИВНОЙ ЖИДКОСТНОЙ ХРОМАТОГРАФИИ
(HPLC) - ИЗОБУТИЛИДЕНДИМОЧЕВИНА И КРОТОНИЛИДЕНДИМОЧЕВИНА
(МЕТОД A) И ОЛИГОМЕРЫ МЕТИЛЕНМОЧЕВИНЫ (МЕТОД B)
EN 15705: Удобрения. Определение конденсатов мочевины с применением высокоэффективной жидкостной хроматографии - Изобутилидендимочевина и кротонилидендимочевина (метод A) и олигомеры метиленмочевины (метод B).
Настоящий метод прошел межлабораторные испытания.
ФОСФОР
ЭКСТРАКЦИЯ ФОСФОРА, РАСТВОРИМОГО В МИНЕРАЛЬНЫХ КИСЛОТАХ
EN 15956: Удобрения - Экстракция фосфора, растворимого в минеральных кислотах.
Настоящий метод прошел межлабораторные испытания.
ЭКСТРАКЦИЯ РАСТВОРИМОГО ФОСФОРА В 2% МУРАВЬИНОЙ КИСЛОТЕ
EN 15919: Удобрения - Экстракция растворимого фосфора в 2% муравьиной кислоте.
Настоящий метод не прошел межлабораторные испытания.
ЭКСТРАКЦИЯ РАСТВОРИМОГО ФОСФОРА В 2% ЛИМОННОЙ КИСЛОТЕ
EN 15920: Удобрения - Экстракция растворимого фосфора в 2% лимонной кислоте.
Настоящий метод не прошел межлабораторные испытания.
ЭКСТРАКЦИЯ ФОСФОРА, РАСТВОРИМОГО
В НЕЙТРАЛЬНОМ ЦИТРАТЕ АММОНИЯ
EN 15957: Удобрения - Экстракция фосфора, растворимого в нейтральном цитрате аммония.
Настоящий метод прошел межлабораторные испытания.
ЭКСТРАКЦИЯ ПРИ ПОМОЩИ ЩЕЛОЧНОГО ЦИТРАТА АММОНИЯ
Экстракция растворимого фосфора по Петерманну при 65 °C
EN 15921: Удобрения - Экстракция растворимого фосфора по Петерманну при 65 °C.
Настоящий метод не прошел межлабораторные испытания.
Экстракция растворимого фосфора по Петерманну
при температуре окружающей среды
EN 15922: Удобрения - Экстракция растворимого фосфора по Петерманну при температуре окружающей среды.
Настоящий метод не прошел межлабораторные испытания.
Экстракция фосфора растворимого в щелочи цитрата аммония
по Джоули
EN 15923: Удобрения - Экстракция фосфора растворимого в щелочи цитрата аммония по Джоули.
Настоящий метод не прошел межлабораторные испытания.
ЭКСТРАКЦИЯ ФОСФОРА, РАСТВОРИМОГО В ВОДЕ
EN 15958: Удобрения - Экстракция фосфора, растворимого в воде.
Настоящий метод прошел межлабораторные испытания.
EN 15959: Удобрения - Определение экстрагированного фосфора.
Настоящий метод прошел межлабораторные испытания.
КАЛИЙ
EN 15477: Удобрения. Определение содержания водорастворимого калия.
Данный метод прошел межлабораторные исследования.
ДИОКСИД УГЛЕРОДА
МЕТОД ДЛЯ ТВЕРДЫХ УДОБРЕНИЙ
EN 14397-1: Удобрения и известняковые материалы. Определение диоксида углерода. Часть 1. Метод для твердых удобрений.
Настоящий метод прошел межлабораторные испытания.
ХЛОР 116
ОРГАНИЧЕСКОГО МАТЕРИАЛА
EN 16195: Удобрения - Определение хлоридов при отсутствии органического материала.
Настоящий метод прошел межлабораторные испытания.
ТОНКОСТЬ ИЗМЕЛЬЧЕНИЯ
EN 15928: Удобрения - Определение тонкости измельчения (сухая методика).
Настоящий метод не прошел межлабораторные испытания.
МЯГКИХ ПРИРОДНЫХ ФОСФАТОВ
EN 15924: Удобрения - Определение тонкости измельчения мягких природных фосфатов.
Настоящий метод не прошел межлабораторные испытания.
ДОПОЛНИТЕЛЬНЫЕ ПИТАТЕЛЬНЫЕ ЭЛЕМЕНТЫ
НАТРИЯ И ОБЩЕЙ СЕРЫ В ФОРМАХ СУЛЬФАТОВ
EN 15960: Удобрения - Экстракция общего кальция, общего магния, общего натрия и общей серы в формах сульфатов
Настоящий метод не прошел межлабораторные испытания.
В РАЗЛИЧНЫХ ФОРМАХ
EN 15925: Удобрения. Экстрагирование общей серы, присутствующей в различных формах.
Настоящий метод не прошел межлабораторные испытания.
НАТРИЯ И СЕРЫ (В ФОРМЕ СУЛЬФАТОВ)
EN 15961: Удобрения - Экстракция растворимых в воде кальция, магния, натрия и серы (в форме сульфатов).
Настоящий метод не прошел межлабораторные испытания.
ПРЕДСТАВЛЕННОЙ В РАЗЛИЧНЫХ ФОРМАХ
EN 15926: Удобрения - Экстракция растворимой в воде серы, представленной в различных формах.
Настоящий метод не прошел межлабораторные испытания.
EN 16032: Удобрения - Экстракция и определение элементарной серы.
Настоящий метод не прошел межлабораторные испытания.
КАЛЬЦИЯ ПОСЛЕ УСКОРЕНИЯ В ФОРМЕ ОКСАЛАТА
EN 16196: Удобрения - Манганиметрическое определение экстрагированного кальция после ускорения в форме оксалата.
Настоящий метод прошел межлабораторные испытания.
АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
EN 16197: Удобрения - Определение магния при помощи атомно-абсорбционной спектрометрии.
Настоящий метод прошел межлабораторные испытания.
EN 16198: Удобрения - Определение магния при помощи комплексонометрии.
Настоящий метод прошел межлабораторные испытания.
ТРЕМЯ РАЗЛИЧНЫМИ МЕТОДАМИ
EN 15749: Удобрения - Определение содержания сульфатов тремя различными методами.
Настоящий метод прошел межлабораторные испытания.
СПЕКТРОМЕТРИЕЙ В ПЛАМЕННОЙ ЭМИССИИ
EN 16199: Удобрения - Определение натрия, извлеченного спектрометрией в пламенной эмиссии.
Настоящий метод прошел межлабораторные испытания.
В МУРАВЬИНОКИСЛОМ КАЛЬЦИИ
EN 15909: Удобрения. Определение кальция и соли муравьиной кислоты при распылениях кальция на листву.
Настоящий метод прошел межлабораторные испытания.
МИКРОЭЛЕМЕНТЫ, КОНЦЕНТРАЦИЯ КОТОРЫХ СОСТАВЛЯЕТ
НЕ БОЛЕЕ 10% (ВКЛЮЧИТЕЛЬНО)
Настоящий метод определяет процедуру получения следующих микроэлементов: общий бор, общий кобальт, общая медь, общее железо, общий марганец, общий молибден и общий цинк. Целью является проведение минимального количества экстракций при использовании при возможности одного и того же экстракта для определения общего уровня каждого микроэлемента, перечисленного ниже.
Настоящая процедура применяется к удобрениям ЕС, подпадающим под действие Приложения I E к настоящему Регламенту, которые содержат один или более из следующих микроэлементов: бор, кобальт, медь, железо, марганец, молибден и цинк. Действие распространяется на каждый элемент, заявленное содержание которого не более 10% включительно.
Растворение в кипящей разбавленной соляной кислоте.
Примечание.
Экстракция осуществляется опытным путем и может не зависеть количественно от продукта или иных составляющих удобрения. В частности, относительно определенных оксидов марганца, выделенное количество может быть значительно меньше, чем общее количество марганца, которое содержит данный продукт. Производитель удобрения несет ответственность за соответствие заявленного содержания выделенному количеству в условиях метода.
Смешайте 1 объем соляной кислоты (d20 = 1,18 г/мл) и 1 объем воды.
Электрическая плитка с регулятором температуры нагрева.
Примечание:
Для определения бора в экстракте не используйте боросиликатные изделия из стекла. Для данного вида экстракции предпочтительнее использовать тефлон либо кварц. Тщательно промойте стеклянные приборы, если для их очистки использовались моющие средства содержащие бораты (соли борной кислоты).
Смотрите Метод 1.
7.1. Тестовый образец
Возьмите удобрение в количестве от 2 до 10 г в зависимости от заявленного содержания элементов в продукте. Используйте нижеследующую таблицу для получения финального раствора, который после соответствующего разбавления будет в пределах измерений для каждого метода. Образцы должны быть взвешены с точностью до 1 мг.
< 0,01 | 0,01 - < 5 | >= 5 - 10 | |
Масса тестового образца (г) | 10 | 5 | 2 |
Масса элемента в образце (мг) | 1 | 0,5 - 250 | 100 - 200 |
Объем экстракта V (мл) | 250 | 500 | 500 |
Концентрация элемента в экстракте (мг/л) | 4 | 1 - 500 | 200 - 400 |
Поместите образец в 250-мл стакан.
7.2. Приготовление раствора
В случае необходимости увлажните образец небольшим количеством воды, осторожно, небольшими количествами, добавьте 10 мл разбавленной соляной кислоты (4.1) на грамм удобрения, затем добавьте примерно 50 мл воды. Накройте стакан часовым стеклом и перемешайте. Доведите до кипения на плитке и продолжайте кипятить в течение 30 минут. Дайте остыть, время от времени помешивая. Переместите количественно в 250 или 500-мл мерную колбу (смотри Таблицу). Доведите до объема водой и тщательно перемешайте. Отфильтруйте через сухой фильтр в сухой контейнер. Уберите первую порцию. Экстракт должен быть абсолютно чистым.
Рекомендуется проводить определение безотлагательно на аликвотных частях прозрачного фильтрата, в противном случае - закупорьте контейнер.
Замечание:
Для экстрактов, в которых следует определить содержание бора: отрегулируйте pH до уровня 4 - 6 при помощи концентрированного аммиака (4.2).
Определение каждого микроэлемента должно проводиться на аликвотных частях, установленных в Методе для каждого отдельного микроэлемента.
Необходимо удалить органические хелатирующие или комплексные субстанции из аликвотных частей экстракта по Методу 9.3. Если определение происходит при помощи атомно-абсорбционной спектрометрии, такое удаление может быть необязательным.
Данный метод определяет процедуру экстракции следующих водорастворимых форм следующих питательных микроэлементов: бор, кобальт, медь, железо, марганец, молибден и цинк. Целью данной процедуры является проведение наименьшего количества экстракций и определение по возможности уровня содержания каждого из вышеперечисленных питательных микроэлементов при помощи одних и тех же экстрактов.
Данная процедура относится к удобрениям ЕС, упомянутым в Приложении I и содержащим (один или более) следующие питательные микроэлементы: бор, кобальт, медь, железо, марганец, молибден и цинк. Данная процедура применима к каждому их питательных микроэлементов, заявленное содержание которого составляет не более 10% включительно.
Питательные микроэлементы извлекаются путем встряхивания удобрения в воде при температуре 20 °C (+/- 2) °C.
Примечание: экстракция осуществляется опытным путем и может как иметь, так и не иметь количественного выражения.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 1 частью воды.
5.1. Ротационный шейкер, настроенный на вращение от 35 до 40 оборотов в минуту.
5.2. pH-метр.
Примечание:
Для определения бора в экстракте не используйте боросиликатные изделия из стекла. Для данного вида экстракции предпочтительнее использовать тефлон либо кварц. Тщательно промойте стеклянные приборы, если для их очистки использовались моющие средства содержащие бораты (соли борной кислоты).
Смотрите Метод I
Возьмите определенное количество удобрения весом от 2 до 10 грамм в зависимости от заявленного содержания элемента в данном продукте. Следующая таблица должна использоваться для получения конечного раствора, который, после подходящего разведения, будет соответствовать диапазону измерений для каждого из методов. Образцы должны быть взвешены с точностью до 1 мг.
< 0,01 | 0,01 - < 5 | >= 5 - 10 | |
Масса испытуемого образца (г) | 10 | 5 | 2 |
Масса элемента в образце (мг) | 1 | 0,5 - 250 | 100 - 200 |
Объем экстракта V (мл) | 250 | 500 | 500 |
Концентрация элемента в экстракте (мг/л) | 4 | 1 - 500 | 200 - 400 |
Поместите образец в 250 или 500-миллилитровую колбу (в соответствии с таблицей)
Добавьте 200 мл воды в 250-миллилитровую колбу или 400 мл воды в 500-миллилитровую колбу.
Плотно закройте колбу. Сильно встряхните колбу рукой, чтобы перемешать образец, затем поместите колбу в шейкер и взбалтывайте ее на протяжении 30 минут. Доведите до объема водой и тщательно перемешайте.
7.3. Приготовление испытуемого раствора
Немедленно процедите полученный раствор в чистую, сухую колбу. Плотно закройте колбу. Сразу же после фильтрации произведите вычисления.
Примечание:
Если фильтрат постепенно помутнеет, произведите другую экстракцию, следуя указаниям 7.1 и 7.2 в колбе с объемом Ve. Процедите раствор в предварительно просушенную мерную колбу с объемом W, содержащую 5,00 мл разбавленной соляной кислоты (4.1). Остановите процеживание при достижении необходимой отметки. Тщательно перемешайте раствор. При соблюдении данных условий количественное выражение V будет равно:
V = Ve x W / (W - 5)
В данном случае растворение зависит от величины V.
Определение каждого из питательных микроэлементов производится на аликвотных частях, определенных в Методе для каждого отдельного питательного микроэлемента. Если необходимо, удалите хелатирующие или комплексные субстанции из аликвотных частей, используйте Метод 9.3. В случае определения веществ с помощью атомно-абсорбционной спектрометрии, подобное удаление не является необходимым.
ИЗ ЭКСТРАКТОВ УДОБРЕНИЙ
Данный метод определяет процедуру удаления органических составляющих из экстрактов удобрений.
Данная процедура применима для анализа образцов удобрений, извлеченных с помощью Методов 9.1 и 9.2, для которых заявление об общих и/или водорастворимых элементах обязательно в соответствии с Приложением I E к данному Регламенту.
Примечание:
Присутствие небольшого количества органических веществ, как правило, не влияет на определение питательных микроэлементов при использовании атомно-абсорбционной спектрометрии.
Органические составляющие в аликвотных частях экстракта окисляются перекисью водорода.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
Электрическая плитка с регулятором температуры нагрева.
Возьмите 25 мл экстракта раствора, полученного Методом 9.1 или Методом 9.2, и поместите его в 100-миллилитровый лабораторный стакан (мензурку). В случае получения экстракта Методом 9.2 добавьте в него 5 мл разбавленной соляной кислоты (4.1). Затем добавьте 5 мл раствора перекиси водорода (4.2). Накройте его часовым стеклом. Позвольте проистекать процессу окисления при комнатной температуре в течение примерно одного часа, а затем постепенно доведите раствор до кипения и кипятите его в течение получаса. В случае необходимости дополнительно добавьте в раствор 5 мл перекиси водорода, как только раствор будет охлажден. Затем опять доведите раствор до кипения, чтобы удалить излишки перекиси водорода. Дайте раствору остыть, перелейте получившийся раствор в мерную колбу объемом 50 мл и доведите раствор до объема. При необходимости отфильтруйте.
Расчет должен быть произведен на основании данного разбавления при использовании аликвотных частей и вычислении процентного соотношения питательных микроэлементов в продукте.
В ЭКСТРАКТАХ УДОБРЕНИЙ АТОМНО-АБСОРБЦИОННОЙ
СПЕКТРОМЕТРИЕЙ (ОСНОВНАЯ ПРОЦЕДУРА)
Этот документ устанавливает основную процедуру определения уровней содержания определенных питательных микроэлементов в экстрактах удобрений атомно-абсорбционной спектрометрией.
Данная процедура применима для анализа образцов удобрений, извлеченных Методами 9.1 и 9.2, для которых обозначение общих и/или водорастворимых элементов обязательно в соответствии с Приложением I E к данному Регламенту.
Адаптация данной процедуры для различных питательных микроэлементов раскрывается в методах, специально определенных для каждого из элементов.
Примечание:
В большинстве случаев присутствие небольшого количества органических веществ не влияет на определение питательных микроэлементов при использовании атомно-абсорбционной спектрометрии.
После получения экстракта, при необходимости сократить или устранить интерферирующие химические соединения, экстракт разбавляется до оптимальной концентрации подходящей для спектрометра, настроенного на длину волны, необходимую для определения питательных микроэлементов.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 1 частью воды.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
Данный реагент используется для определения кобальта, железа, марганца и цинка. Он может быть приготовлен любым из двух способов:
(a) с помощью оксида лантана, растворенного в соляной кислоте (4.1). Поместите 11,73 г оксида лантана (La2O3) в 150 мл воды и литровую мерную колбу и добавьте 120 мл соляной кислоты 6 моль/л (4.1). Дайте веществам раствориться, а затем доведите раствор до объема 1 литр, добавив воду, и тщательно перемешайте. Молярная концентрация данного раствора приблизительно 0,5 моль/л в соляной кислоте
(b) или при помощи растворов сульфата, нитрата или хлорида лантана.
Разведите 26,7 г гептагидрата хлорида лантана (LaCl3 7H2O), или 31,2 г гексагидрата нитрата лантана [La(NO3)3 6H2O], или 26,2 г нонагидрата сульфата лантана [La2(SO4)3 9H2O] в 150 мл воды, а затем добавьте 85 мл соляной кислоты 6 моль/л. Дайте веществам раствориться, а затем доведите раствор до объема 1 литр, добавив воду. Тщательно перемешайте. Молярная концентрация данного раствора приблизительно 0,5 моль/л в соляной кислоте.
4.4. Калибровочные растворы.
Для их приготовления смотрите Методы индивидуального определения для каждого из питательных микроэлементов.
Атомно-абсорбционный спектрометр, снабженный источниками, излучающими характеристическую радиацию для определения питательных микроэлементов.
Аналитик должен следовать инструкциям завода изготовителя и иметь опыт работы с данным устройством. Устройство должно позволять осуществлять корректирование заднего фона для его использования во всех необходимых случаях (Co и Zn). Используемыми газами являются воздух и ацетилен.
6.1. Приготовление экстракта растворов питательных микроэлементов, подлежащих определению.
Разбавить аликвотную часть экстракта, полученного Методами 9.1 или 9.2 водой и/или соляной кислотой (4.1) или (4.2), таким образом, чтобы получить (в конечном растворе для контрольного замера) концентрацию элемента, подлежащего определению, подходящую для используемого калибровочного диапазона (7.2), и концентрацию соляной кислоты не менее 0,5 моль/л и не более 2,5 моль/л.
Данная операция может потребовать более одного успешного разбавления.
Взять аликвотную часть конечного раствора, полученного путем разбавления экстракта, где (a) - его объем в миллилитрах, и вылить в 100-миллилитровую мерную колбу. Когда будет определено содержание кобальта, железа, марганца или цинка, добавить 10 мл раствора соли лантана (4.3). Доведите до необходимого объема, добавив раствор соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данное вещество является конечным раствором для измерений, где D является фактором разбавления.
Приготовьте контрольный раствор, повторив всю процедуру со стадии экстракции, исключая лишь испытание образца удобрения.
Из действующих калибровочных растворов, приготовленных с использованием Методов данных для каждого индивидуального питательного микроэлемента, приготовьте в 100-миллилитровых мерных колбах серию, по крайней мере, пяти калибровочных растворов с возрастающей концентрацией для оптимального измерительного диапазона спектрометра. При необходимости, скорректируйте концентрацию соляной кислоты, чтобы как можно более точно приблизить ее к концентрации разбавленных испытуемых растворов (6.2) Для определения кобальта, железа, марганца и цинка, добавьте 10 мл того же раствора соли лантана (4.3), что и в случае (6.2). Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
Приготовьте спектрометр (5) для определения и настройте его на длину волны, данную в Методе для каждого конкретного питательного микроэлемента.
Распылите растворы три раза в следующей последовательности: калибровочный раствор (7.2), испытуемый раствор (6.2) и контрольный раствор (7.1), отмечая результаты и омывая инструмент дистиллированной водой после каждого распыления.
Постройте калибровочную кривую, выводя среднее значение спектрометра для каждого калибровочного раствора (7.2) на оси ординат и корреспондирующей концентрации элемента, выраженной в мкг/мл на оси абсцисс.
На основании данной кривой определите концентрации соответствующих питательных микроэлементов и испытуемом растворе xs (6.2) и в контрольном растворе xb (7.1), выражая значения концентрации в мкг на мл.
Процентное отношение питательных микроэлементов (E) в удобрении равно:
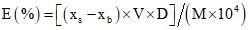
Если использовался Метод 9.3:
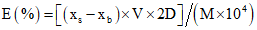
Где:
E - количество определенных питательных микроэлементов, выраженное в процентном отношении к удобрению;
xs - концентрация испытуемого раствора (6.2), выраженная в мкг/мл;
xb - концентрация контрольного раствора (7.1), выраженная в мкг/мл;
V - объем экстракта, полученного Методами 9.1 или 9.2, выраженный в мл;
D - фактор, корреспондирующий разбавлению, проводимому в 6.2;
M - масса испытуемого раствора, взятого в соответствии с Методами 9.1 или 9.2, выраженная в граммах.
Вычисление фактора дилюции D:
Если (a1), (a2), (a3) ... (ai) и (a) аликвотные части, и (v1), (v2), (v3) ... (vi) и (100) объемы, выраженные в мл, корреспондирующие соответствующему разбавлению, коэффициент дилюции D будет равен:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x
x (vi / ai) x (100 / a)
ПОСРЕДСТВОМ АЗОМЕТИН-H СПЕКТРОМЕТРИИ
Этот Метод описывает процедуру определения бора в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений, полученных Методами 9.1 и 9.2, для которых обязательно обозначение общего и/или водорастворимого бора согласно Приложению I к настоящему Регламенту.
В растворе азометина-H ионы бора образуют желтую смесь, концентрация которой определяется молекулярно-абсорбционной спектрометрией на 410 нанометрах. Интерферирующие ионы скрываются при помощи этилендиаминтетрауксусной кислоты.
В 500-миллилитровую мерную колбу содержащую 300 мл воды поместите:
- 75 г ацетата аммония (NH4OOCCH3);
- 10 г двунатриевой соли этилендиаминтетрауксусной кислоты (Na2EDTA);
- 40 мл уксусной кислоты (CH3COOH, d20 = 1,05 г/мл).
Доведите до объема водой и тщательно перемешайте. pH раствора, измеренный посредством стеклянного электрода, должен составлять 4,8 +/- 0,1.
Поместите в 200-миллилитровую мерную колбу:
- 10 мл буферного раствора (4.1);
- 400 мг азометина-H (C17H12NNaO8S2);
- 2 г аскорбиновой кислоты (C6H8O6);
- Доведите до объема и тщательно перемешайте. Не стоит заготавливать данный реагент в больших количествах, так как он остается стабильным в течение всего лишь нескольких дней.
4.3. Калибровочные растворы бора
Растворите 0,5719 г борной кислоты (H2BO3) в воде и тщательно перемешайте. Перелейте данный раствор в пластиковую бутылку и поместите ее в холодильную установку.
4.3.2. Рабочий раствор бора (10 мкг/мл).
Поместите 50 мл исходного раствора (4.3.1) в 500-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
Спектрометр, подходящий для молекулярной абсорбции с 10 мм ячейкой в оптическом пути и настроенный на длину волны 410 нанометров.
Разбавьте аликвотную часть экстракта (6.1) для достижения концентрации бора указанной в 7.2. Возможно, потребуется два успешных разбавления.
D - коэффициент дилюции.
Если испытуемый раствор (6.2) окрасился, приготовьте корреспондирующий коррекционный раствор, поместив в пластиковую колбу 5 мл испытуемого раствора (6.2), 5 мл буферного раствора EDTA (4.1) и 5 мл воды. Тщательно перемешайте.
Приготовьте контрольный раствор, повторив всю процедуру от стадии экстракции, исключив лишь испытуемый образец удобрения.
Поместите последовательно 0, 5, 10, 15, 20 и 25 мл рабочего калибровочного раствора (4.3.3) в мерные колбы объемом 100 мл. Доведите растворы до объема 100 мл водой и тщательно перемешайте. Данные растворы имеют содержание бора между 0 и 2,5 мкг/мл.
Поместите последовательно 5 мл калибровочных растворов (7.2), испытуемых раствором (6.2), и контрольных растворов (7.1) в пластиковые колбы. Добавьте 5 мл буферного раствора EDTA (4.1). Добавьте 5 мл раствора азометина-H (4.2). Тщательно перемешайте и дайте проявиться цвету в темноте на 21/2 в течение 3 часов.
Измерьте спектральную поглощательную способность растворов, полученных в соответствии с п. 7.3 и, если необходимо, коррекционных растворов (6.3) на фоне воды при длине волны 410 нанометров. Промывайте ячейки перед каждым новым измерением.
Начертите калибровочную кривую концентрации калибровочных растворов (7.2) на оси абсцисс и кривую спектральной поглощательной способности полученной при помощи спектрометра (7.4) на оси ординат.
Выведите калибровочную кривую концентрации бора в контрольном растворе (7.1), концентрации бора в испытуемом растворе (6.2) и, если испытуемый раствор окрасился, исправленной концентрации испытуемого раствора. Чтобы вычислить последнюю, нужно вычесть спектральную поглощательную способность коррекционного раствора (6.3) из спектральной поглощательной способности испытуемого раствора (6.2) и определить исправленную концентрацию испытуемого раствора.
Запишите концентрацию испытуемого раствора (6.2), с поправками или без, X (xs) и концентрацию контрольного раствора (xb).
Процентное соотношение бора в удобрении определяется по формуле:
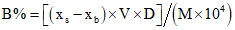
Если использовался Метод 9.3:
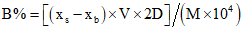
Где:
B - количество бора, выраженное в процентном отношении к удобрению;
xs - концентрация (мкг/мл) в испытуемом растворе (6.2), с поправками или без;
xb - концентрация (мкг/мл) в контрольном растворе (7.1);
V - объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D - коэффициент дилюции, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1) и (a2) последовательные аликвотные части и (v1) и (v2) объемы, корреспондирующие соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2)
ПОСРЕДСТВОМ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
Данный Метод описывает процедуру определения кобальта в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание общего или/и водорастворимого кобальта в соответствии с требованиями Приложения I к настоящему Регламенту.
После соответствующей очистки и разбавления экстрактов содержание кобальта определяется атомно-абсорбционной спектрометрией.
Смотрите Метод 9.4 (4.1).
Смотрите Метод 9.4 (4.2).
Смотрите Метод 9.4 (4.3).
4.4. Калибровочные растворы кобальта.
В 250-мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г кобальта, добавьте 25 мл 6 моль/л соляной кислоты (4.1) и нагрейте получившийся раствор на электрической плитке до полного растворения кобальта. После охлаждения перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
Поместите 10 мл исходного раствора (4.4.1) в 100-миллилитровую мерную колбу. Доведите до объема раствором соляной кислоты 0,5 моль/л и тщательно перемешайте.
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристического излучения кобальта (240,7 нанометров). Спектрометр должен позволять производить корректировку фона.
6.1. Раствор экстракта кобальта:
Смотрите Метод 9.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
Смотрите Метод 9.4 (7.1). Контрольный раствор должен содержать 10% (v/v) раствора соли лантана используемого в п. 6.2.
7.2. Приготовление калибровочных растворов
Смотрите Метод 9.4 (7.2).
Для создания оптимального диапазона определения кобальта от 0 до 5 мкг/мл, поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора.
Добавьте в каждую колбу по 10 мл раствора соли лантана, использованного в п. 6.2. Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл кобальта.
7.3. Определение
Смотрите Метод 9.4 (7.3). Приготовьте спектрометр (5) для измерений на длине волны 240,7 нанометров.
Смотрите Метод 9.4 (8).
Процентное содержание кобальта в удобрении высчитывается по следующей формуле:
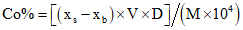
Если использовался Метод 9.3:
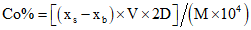
Co - количество кобальта выраженное в процентном отношении к удобрению;
xs - концентрация (мкг/мл) в испытуемом растворе (6.2);
xb - концентрация (мкг/мл) в контрольном растворе (7.1);
V - объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D - фактор, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотным частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ
Данный Метод описывает процедуру определения меди в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание содержания общей или/и водорастворимой меди в соответствии с требованиями Приложения I E к настоящему Регламенту.
После соответствующей очистки и разбавления экстрактов, содержание меди определяется атомно-абсорбционной спектрометрией.
Смотрите Метод 9.4 (4.1).
Смотрите Метод 9.4 (4.2).
4.3. Раствор перекиси водорода (30% H2O2, d20 = 1,11 г/мл), свободной от питательных микроэлементов.
4.4. Калибровочные растворы меди.
В 250 мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г меди, добавьте 25 мл 6 моль/л соляной кислоты (4.1), добавьте 5 мл раствора перекиси водорода (4.3) и нагрейте получившийся раствор на электрической плитке до полного растворения меди. Перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
Поместите 20 мл исходного раствора (4.4.1) в 200-миллилитровую мерную колбу. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристического излучения меди (324,8 нанометров).
6.1. Раствор экстракта меди:
Смотрите Метод 9.4 (6.2).
Смотрите Метод 9.4 (7.1).
7.2. Приготовление калибровочных растворов
Смотрите Метод 9.4 (7.2).
Для создания оптимального диапазона определения меди от 0 до 5 мкг/мл поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора (6.2).
Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл меди.
7.3. Определение
Смотрите Метод 9.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 324,8 нанометров.
Смотрите Метод 9.4 (8).
Процентное содержание меди в удобрении вычисляется по формуле:
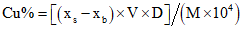
Если использовался Метод 9.3:
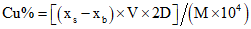
Где:
Cu - количество меди, выраженное в процентном отношении к удобрению;
xs - концентрация (мкг/мл) в испытуемом растворе (6.2),
xb - концентрация (мкг/мл) в контрольном растворе (7.1);
V - объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D - фактор, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ
Данный Метод описывает процедуру определения железа в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание общего или/и водорастворимого железа в соответствии с требованиями Приложения 1E к настоящему Регламенту.
После соответствующей очистки и разбавления экстрактов содержание железа определяется атомно-абсорбционной спектрометрией.
Смотрите Метод 9.4 (4.1).
Смотрите Метод 9.4 (4.2).
4.3. Раствор перекиси водорода (30% H2O2, d20 = 1,11 г/мл), свободной от питательных микроэлементов.
4.4. Растворы соли лантана (10 г на литр).
Смотрите Метод 9.4 (4.3).
4.5. Калибровочные растворы железа.
В 500 мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г железной проволоки, добавьте 200 мл 6 моль/л соляной кислоты (4.1) и 15 мл раствора перекиси водорода (4.3) и нагрейте получившийся раствор на электрической плитке до полного растворения железа. После остывания перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
Поместите 20 мл исходного раствора (4.5.1) в 200-миллилитровую мерную колбу. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристического излучения железа (248,3 нанометров).
6.1. Раствор экстракта железа
Смотрите Метод 9.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
Смотрите Метод 9.4 (7.1). Контрольный раствор должен содержать 10% (v/v) раствора соли лантана, используемого в п. 6.2.
7.2. Приготовление калибровочных растворов
Смотрите Метод 9.4 (7.2).
Для создания оптимального диапазона определения железа от 0 до 10 мкг/мл поместите в указанном порядке 0, 2, 4, 6, 8 и 10 мл рабочего раствора (4.5.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора. Добавьте 10 мл раствора соли лантана, используемого в п. 6.2. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 2, 4, 6, 8 и 10 мкг/мл железа.
7.3. Определение
Смотрите Метод 9.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 248,3 нанометров.
Смотрите Метод 9.4 (8).
Процентное содержание железа в удобрении вычисляется по формуле:
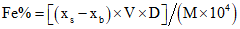
Если использовался Метод 9.3:
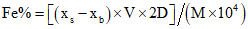
Где:
Fe - количество железа, выраженное в процентном отношении к удобрению;
xs - концентрация (мкг/мл) в испытуемом растворе (6.2);
xb - концентрация (мкг/мл) в контрольном растворе (7.1);
V - объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D - фактор, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ
Данный Метод описывает процедуру определения марганца в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание содержания общего или/и водорастворимого марганца в соответствии с требованиями Приложения I E к настоящему Регламенту.
После соответствующей очистки и разбавления экстрактов содержание марганца определяется атомно-абсорбционной спектрометрией.
Смотрите Метод 9.4 (4.1).
Смотрите Метод 9.4 (4.2).
Смотрите Метод 9.4 (4.3).
4.4. Калибровочные растворы марганца.
В 250 мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г марганца, добавьте 25 мл 6 моль/л соляной кислоты (4.1). Нагрейте получившийся раствор на электрической плитке до полного растворения марганца. После охлаждения перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
Разбавьте 20 мл исходного раствора (4.4.1) в 0,5 моль/л растворе соляной кислоты (4.2) в 200-миллилитровой мерной колбе. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристического излучения марганца (279,6 нанометров).
6.1. Раствор экстракта марганца.
Смотрите Метод 9.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) (об/об) раствора соли лантана (4.3).
Смотрите Метод 9.4 (7.1). Испытуемый раствор должен содержать 10% раствора соли лантана от объема, использованного в п. 6.2.
7.2. Приготовление калибровочных растворов
Смотрите Метод 9.4 (7.2).
Для создания оптимального диапазона определения марганца от 0 до 5 мкг/мл, поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора. В каждую колбу добавьте 10 мл раствора соли лантана, использованного в п. 6.2.
Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл марганца.
7.3. Определение
Смотрите Метод 9.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 279,6 нанометров.
Смотрите Метод 9.4 (8).
Процентное содержание марганца в удобрении вычисляется по формуле:
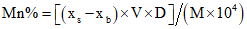
Если использовался Метод 9.3:
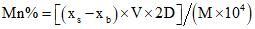
Где:
Mn - количество марганца, выраженное в процентном отношении к удобрению;
xs - концентрация (мкг/мл) в испытуемом растворе (6.2),
xb - концентрация (мкг/мл) в контрольном растворе (7.1);
V - объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D - фактор, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотным частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
СПЕКТРОМЕТРИЕЙ КОМПЛЕКСНЫХ СОЕДИНЕНИЙ С ТИОЦИАНАТАМИ АММОНИЯ
Данный Метод описывает процедуру определения молибдена в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 9.1 и 9.2, для которых является обязательным указание общего или/и водорастворимого содержания молибдена в соответствии с требованиями Приложения I E к настоящему Регламенту.
Молибден (V) образует комплексное соединение [MoO(SCN)5] - в кислой среде с тиоцианат-ионами.
Данное соединение извлекается с помощью бутилацетата. Интерферирующие ионы, вроде ионов железа, остаются в водной фазе. Желто-оранжевый пигмент определяется молекулярно-абсорбционной спектрометрией при 470 нанометрах.
Смотрите Метод 9.4 (4.1).
Растворите 275 мг сульфата меди (CuSO4 5H2O), взвешенного с точностью до 0,1 мг, в 250 мл раствора соляной кислоты 6 моль/л (4.1) в 1000-миллилитровой мерной колбе. Доведите до объема водой и тщательно перемешайте.
Растворите 50 г аскорбиновой кислоты (C6H8O6) в воде в 1000-миллилитровой мерной колбе. Доведите до объема водой, тщательно перемешайте и поместите раствор в холодильную установку.
Растворите 15,224 г NH4SCN в воде в 1000-миллилитровой мерной колбе. Доведите до объема водой, тщательно перемешайте и поместите раствор в светонепроницаемую бутылку.
Данный раствор должен быть идеально чистым и приготовлен непосредственно перед использованием. Должен быть использован очень чистый хлорид, содержащий двухвалентное олово, в противном случае раствор не будет чистым.
Чтобы приготовить 100 мл раствора, растворите 5 г (SnCl22H2O) в 35 мл раствора соляной кислоты 6 моль/л (4.1). Добавьте 10 мл раствора меди (4.2). Доведите до объема водой и тщательно перемешайте.
4.7. Калибровочные растворы молибдена.
Растворите 0,920 г молибдата аммония [(NH4)6Mo7O24 4H2O], взвешенного с точностью до 0,1 мг, в соляной кислоте 6 моль/л (4.1) в 1000-миллилитровой мерной колбе. Доведите до объема этим раствором и тщательно перемешайте.
Поместите 25 мл исходного раствора (4.7.1) в 500-миллилитровую мерную колбу. Доведите до объема соляной кислотой 6 моль/л (4.1) и тщательно перемешайте.
Поместите 10 мл промежуточного раствора (4.7.2) в 100-миллилитровую мерную колбу. Доведите до объема соляной кислотой 6 моль/л (4.1) и тщательно перемешайте.
5.1. Спектрометр, настроенный на молекулярную абсорбцию с кюветами, имеющими 20 мм оптического пути, и настроенный на длину волны 470 нанометров.
Разбавьте аликвотную часть экстракта (6.1) раствором соляной кислоты 6 моль/л (4.1), чтобы получить необходимую концентрацию молибдена, где D будет коэффициентом дилюции.
Возьмите аликвотную часть (a) из раствора экстракта, содержащего от 1 до 13 мкг молибдена, и поместите ее в делительную воронку (5.2). Доведите объем до 50 мл раствором соляной кислоты 6 моль/л (4.1).
Приготовьте контрольный раствор, повторив всю процедуру от стадии экстракции, исключив лишь испытуемый образец удобрения.
Приготовьте последовательность из не менее 6 калибровочных растворов с возрастающей концентрацией, корреспондирующих оптимальному ответному отклику спектрометра.
Для получения молибдена в интервале от 0 до 12,5 мкг, поместите в указанном порядке 0, 1, 2, 3, 4 и 5 мл рабочий раствор (4.7.3) в делительные воронки (5.2). Доведите до объема 50 мл соляной кислотой 6 моль/л (4.1). Воронки содержат соответственно 0, 2,5, 5, 7,5, 10 и 12,5 мкг молибдена.
- 10 мл раствора меди (4.2);
- 20 мл раствора аскорбиновой кислоты (4.3).
Тщательно перемешайте и подождите две - три минуты. Затем добавьте:
- 10 мл бутилацетата (4.4), используя высокоточную пипетку,
- 20 мл раствора тиоцианата (4.5).
Потрясите содержимое в течение одной минуты, чтобы экстрагировать комплексное соединение в органическую фазу; дать выпасть осадку; после сепарации на две фазы слейте всю водянистую фазу в отходы, а органическую фазу промойте с помощью:
- 10 мл раствора хлорида, содержащего двухвалентное олово (4.6).
Трясти в течение одной минуты. Дать выпасть осадку и слить всю водную фазу. Собрать органическую фазу в пробирку; это позволит собрать капли воды в суспензии.
Измерьте поглощающую способность растворов, полученных в п. 7.3 при длине волны 470 нанометров, используя калибровочный раствор молибдена 0 мкг/мл (7.2) в качестве опорного раствора.
Постройте калибровочную кривую, начертив соответствующие массы молибдена в калибровочных растворах (7.2), выраженные в мкг на оси абсцисс, и корреспондирующие величины поглощающей способности (7.4), полученные спектрометром на оси ординат.
На основании данной кривой определите массу молибдена и испытуемом растворе (6.2) и в контрольном растворе (7.1). Эти массы обозначаются (xs) и (xb) соответственно.
Процентное содержание молибдена в удобрении:
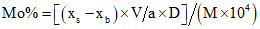
Если использовался Метод 9.3:
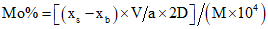
Где:
Mo - количество молибдена, выраженное в процентном отношении к удобрению;
a - объем в мл аликвотной части, взятой из последнего разбавленного раствора (6.2);
xs - масса молибдена в мкг в испытуемом растворе (6.2);
xb - масса молибдена в мкг в контрольном растворе (7.1), объем которого соответствует объему (a) аликвотной части испытуемого раствора (6.2);
V - объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D - фактор, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1) и (a2) последовательные аликвотные части и (v1) и (v2) объемы корреспондирующие соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2)
АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИЕЙ
Данный Метод описывает процедуру определения цинка в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений полученных с помощью Методов 9.1 и 9.2 для которых является обязательным указание содержания общего или/и водорастворимого цинка в соответствии с требованиями Приложения I E настоящего Регламента.
После соответствующей очистки и разбавления экстрактов, содержание цинка определяется атомно-абсорбционной спектрометрией.
Смотрите Метод 9.4 (4.1)
Смотрите Метод 9.4 (4.2).
Смотрите Метод 9.4 (4.3).
4.4. Калибровочные растворы цинка.
В 1000-миллилитровой мерной колбе, растворите 1 г цинкового порошка или хлопьев взвешенного с точностью до 0,1 мг в 25 мл соляной кислоты 6 моль/л (4.1). Когда цинк полностью растворится, доведите раствор до объема водой и тщательной перемешайте.
4.4.2. В 200-миллилитровой мерной колбе, разбавьте 20 мл исходного раствора (4.4.1) в растворе соляной кислоты 0,5 моль/л (4.2). Доведите до объема раствором соляной кислоты 0,5 моль/л и тщательно перемешайте.
Атомно-абсорбционный спектрометр: смотрите Метод 9.4 (5). Устройство должно быть оборудовано источником характеристических линий цинка (213,8 нанометров), спектрометр должен позволять производить коррекцию фона.
6.1. Раствор экстракта цинка.
Смотрите Метод 9.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
Смотрите Метод 9.4 (7.1). Испытуемый раствор должен содержать 10% от объема раствора соли лантана от объема, использованного в п. 6.2.
7.2. Приготовление калибровочных растворов
Смотрите Метод 9.4 (7.2)
Для создания оптимального диапазона определения цинка от 0 до 5 мкг/мл, поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно более ближе к показателям испытуемого раствора. В каждую колбу добавьте 10 мл раствора соли лантана использованного в п. 6.2.
Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл цинка.
7.3. Определение
Смотрите Метод 9.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 213,8 нанометров.
Смотрите Метод 9.4 (8).
Процентное содержание цинка в удобрении вычисляется по формуле:
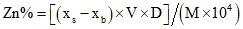
Если использовался Метод 9.3:
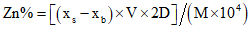
Где:
Zn - количество цинка, выраженное в процентном отношении к удобрению;
xs - концентрация (мкг/мл) в испытуемом растворе (6.2),
xb - концентрация (мкг/мл) в контрольном растворе (7.1);
V - объем в мл экстракта, полученного в соответствии с Методами 9.1 или 9.2;
D - фактор, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 9.1 или 9.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
ПИТАТЕЛЬНЫЕ МИКРОЭЛЕМЕНТЫ, КОНЦЕНТРАЦИЯ КОТОРЫХ ВЫШЕ 10%
Данный Метод определяет процедуру экстракции следующих питательных микроэлементов: общий бор, общий кобальт, общая медь, общее железо, общий марганец, общий молибден и общий цинк. Целью данной процедуры является проведение наименьшего количества экстракций и определение по возможности уровня содержания каждого из вышеперечисленных питательных микроэлементов при помощи одних и тех же экстрактов.
Данная процедура относится к удобрениям ЕС, упомянутым в Приложении I E и содержащим (один или более) следующие питательные микроэлементы: бор, кобальт, медь, железо, марганец, молибден и цинк. Данная процедура применима к каждому из питательных микроэлементов, заявленное содержание которого в удобрении превышает 10%.
Растворение в кипящем растворе соляной кислоты.
Примечание:
Экстракция осуществляется опытным путем и может не иметь количественного выражения из-за особенностей продукта или иных составных частей удобрения. В частности, в случае с некоторыми оксидами марганца, извлеченное количество марганца может быть меньше его фактического содержания в удобрении. Производитель удобрений ответственен за то, что заявленное содержание микроэлементов соответствует количеству экстрагированных микроэлементов при условии соблюдения указанных Методов.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с одной частью воды.
5.1. Электрическая плитка с регулировкой температуры нагрева.
5.2. pH-метр
Примечание:
Для определения бора в экстракте не используйте боросиликатные изделия из стекла. Так как данный Метод включает кипячение, то предпочтительней использовать тефлон либо кварц. Тщательно промойте стеклянные приборы, если для их очистки использовались моющие средства содержащие бораты (соли борной кислоты).
Смотрите Метод 1
7.1. Тестовый образец
Возьмите определенное количество удобрения весом 1 или 2 грамма в зависимости от заявленного содержания элемента в данном продукте. Следующая таблица должна использоваться для получения конечного раствора, который, после подходящего разведения, будет соответствовать диапазону измерений для каждого из методов. Образцы должны быть взвешены с точностью до 1 мг.
> 10 < 25 | >= 25 | |
Масса испытуемого образца (г) | 2 | 1 |
Масса элемента в образце (мг) | > 200 < 500 | >= 250 |
Объем экстракта V (мл) | 500 | 500 |
Концентрация элемента в экстракте (мг/л) | > 400 < 1 000 | >= 500 |
Поместите образец в 250-миллилитровую колбу.
7.2. Приготовление раствора
При необходимости смочите образец небольшим количеством воды, осторожно, небольшими порциями, добавьте 10 мл разбавленной соляной кислоты (4.1) на 1 грамм удобрения, а затем добавьте 50 мл воды. Накройте колбу часовым стеклом и перемешайте. Доведите до кипения на электрической плитке и кипятите в течение 30 минут. Позвольте раствору остыть, изредка его помешивая. Переместите получившийся раствор в 500-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте. Процедите раствор через сухой фильтр в сухой сосуд. Избавьтесь от отходов. Экстракт должен быть идеально прозрачным. Рекомендуется производить определение безотлагательно на аликвотных частях прозрачного фильтрата, в противном случае необходимо закупорить сосуды.
Примечание:
Экстракты, используемые для определения бора: доведите значение pH концентрированным аммиаком в диапазоне значений между 4 и 6. (4.2).
Определение каждого из питательных микроэлементов производится на аликвотных частях определенных в Методе для каждого конкретного питательного микроэлемента.
Методы 10.5, 10.6, 10.7, 10.9 и 10.10 не могут быть использованы для определения элементов присутствующих в хелатированной или комплексной форме.
В данном случае необходимо прежде применить для определения Метод 10.3. В случае если определение производит научный работник в области прикладных наук (Методы 10.8 и 10.11) подобного рода последовательность необязательна.
Данный Метод определяет процедуру экстракции водорастворимых форм следующих питательных микроэлементов: бор, кобальт, медь, железо, марганец, молибден и цинк. Целью данной процедуры является проведение наименьшего количества экстракций и определение по возможности уровня содержания каждого из вышеперечисленных питательных микроэлементов при помощи одних и тех же экстрактов.
Данная процедура относится к удобрениям Сообщества, упомянутым в Приложении I E и содержащим (один или более) следующие питательные микроэлементы: бор, кобальт, медь, железо, марганец, молибден и цинк. Данная процедура применима к каждому из питательных микроэлементов, заявленное содержание которого в удобрении превышает 10%.
Питательные микроэлементы экстрагируются путем встряски удобрений в воде при температуре 20 °C (+/- 2) °C.
Примечание:
Экстракция осуществляется опытным путем и может как иметь, так и не иметь количественного выражения.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с одной частью воды.
5.1. Ротационный шейкер, настроенный на вращение от 35 до 40 оборотов в минуту.
Примечание:
Для определения бора в экстракте не используйте боросиликатные изделия из стекла. Для данного вида экстракции предпочтительнее использовать тефлон либо кварц. Тщательно промойте стеклянные приборы, если для их очистки использовались моющие средства, содержащие бораты (соли борной кислоты).
Смотрите Метод I.
Возьмите определенное количество удобрения весом 1 или 2 грамма в зависимости от заявленного содержания элемента в данном продукте. Следующая таблица должна использоваться для получения конечного раствора, который, после подходящего разведения, будет соответствовать диапазону измерений для каждого из методов. Образцы должны быть взвешены с точностью до 1 мг.
> 10 < 25 | >= 25 | |
Масса испытуемого образца (г) | 2 | 1 |
Масса элемента в образце (мг) | > 200 < 500 | >= 250 |
Объем экстракта V (мл) | 500 | 500 |
Концентрация элемента в экстракте (мг/л) | > 400 < 1 000 | >= 500 |
Поместите образец в 500-миллилитровую колбу.
Добавьте 400 мл воды. Тщательно закупорьте колбу. Сильно встряхните колбу рукой, чтобы перемешать образец, затем поместите колбу в шейкер и взбалтывайте ее на протяжении 30 минут. Доведите до объема водой и тщательно перемешайте.
7.3. Приготовление испытуемого раствора
Немедленно процедите полученный раствор в чистую, сухую колбу. Плотно закройте колбу. Сразу же после фильтрации произведите определение.
Примечание:
Если фильтрат постепенно помутнеет, произведите другую экстракцию, следуя указаниям 7.1 и 7.2 в колбе с объемом Ve. Процедите раствор в предварительно просушенную мерную колбу с объемом W, содержащую 5 мл разбавленной соляной кислоты (4.1). Остановите процеживание при достижении необходимой отметки. Тщательно перемешайте раствор. При соблюдении данных условий количественное выражение V будет равно:
V = Ve x W / (W - 5)
В данном случае растворение зависит от величины V.
Определение каждого из питательных микроэлементов производится на аликвотных частях, определенных в Методе для каждого отдельного питательного микроэлемента. Методы 10.5, 10.6, 10.7, 10.9 и 10.10 не могут быть использованы для определения элементов, присутствующих в хелатированной или комплексной форме.
В данном случае необходимо прежде применить для определения Метод 10.3. В случае если определение производит научный работник в области прикладных наук (Методы 10.8 и 10.11), подобного рода последовательность необязательна.
ИЗ ЭКСТРАКТОВ УДОБРЕНИЙ
Данный метод определяет процедуру удаления органических составляющих из экстрактов удобрений.
Данная процедура применима для анализа образцов удобрений, извлеченных с помощью Методов 10.1 и 10.2, для которых указание общих и/или водорастворимых элементов обязательно в соответствии с Приложением I E к данному Регламенту.
Примечание:
Присутствие небольшого количества органических веществ, как правило, не влияет на определение питательных микроэлементов при использовании атомно-абсорбционной спектрометрии.
Органические составляющие в аликвотных частях экстракта окисляются перекисью водорода.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
Электрическая плитка с регулировкой температуры нагрева.
Возьмите 25 мл экстракта раствора, полученного Методом 10.1 или Методом 10.2, и поместите его в 100-миллилитровый лабораторный стакан (мензурку). В случае получения экстракта Методом 10.2, добавьте в него 5 мл разбавленной соляной кислоты (4.1). Затем добавьте 5 мл раствора перекиси водорода (4.2). Накройте его часовым стеклом. Позвольте проистекать процессу окисления при комнатной температуре в течение примерно одного часа, а затем постепенно доведите раствор до кипения и кипятите его в течение получаса. В случае необходимости дополнительно добавьте в раствор 5 мл перекиси водорода, как только раствор будет охлажден. Затем опять доведите раствор до кипения, чтобы удалить излишки перекиси водорода. Дайте раствору остыть, перелейте получившийся раствор в мерную колбу объемом 50 мл и доведите раствор до объема. При необходимости отфильтруйте.
Расчет должен быть произведен на основании данного разбавления при использовании аликвотных частей и вычислении процентного соотношения питательных микроэлементов в продукте.
УДОБРЕНИЙ ПУТЕМ АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
(ОБЩАЯ МЕТОДИКА)
Настоящий документ устанавливает основную процедуру определения уровней содержания железа и цинка в экстрактах удобрений атомно-абсорбционной спектрометрией.
Данная процедура применима для анализа образцов удобрений, извлеченных Методами 10.1 и 10.2, для которых указание содержания общего и/или водорастворимого железа или цинка обязательно в соответствии с Приложением I E к данному Регламенту.
Адаптация данной процедуры для различных питательных микроэлементов раскрывается в методах, специально определенных для каждого из элементов.
Примечание:
В большинстве случаев присутствие небольшого количества органических веществ не влияет на определение питательных микроэлементов при использовании атомно-абсорбционной спектрометрии.
После получения экстракта, при необходимости сократить или устранить интерферирующие химические соединения, экстракт разбавляется до оптимальной концентрации, подходящей для спектрометра, настроенного на длину волны, необходимую для определения питательных микроэлементов.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 1 частью воды.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
Данный реагент используется для определения железа и цинка. Он может быть приготовлен любым из двух способов:
(a) с помощью оксида лантана, растворенного в соляной кислоте (4.1). Поместите 11,73 г оксида лантана (La2O3) в 150 мл воды в литровую мерную колбу и добавьте 120 мл соляной кислоты 6 моль/л (4.1). Дайте веществам раствориться, а затем доведите раствор до объема 1 литр, добавив воду, и тщательно перемешайте. Молярная концентрация данного раствора приблизительно 0,5 моль/л в соляной кислоте;
(b) или при помощи растворов сульфата, нитрата или хлорида лантана.
Разведите 26,7 г гептагидрата хлорида лантана (LaCl3 7H2O) или 31,2 г гексагидрата нитрата лантана [La(NO3)3 6H2O], или 26,2 г нонагидрата сульфата лантана [La2(SO4)3 9H2O] в 150 мл воды, а затем добавьте 85 мл соляной кислоты 6 моль/л. Дайте веществам раствориться, а затем доведите раствор до объема 1 литр, добавив воду. Тщательно перемешайте. Молярная концентрация данного раствора приблизительно 0,5 моль/л в соляной кислоте.
4.4. Калибровочные растворы.
Для их приготовления смотрите Методы индивидуального определения для каждого из питательных микроэлементов.
Атомно-абсорбционный спектрометр, снабженный источниками, излучающими характеристическую радиацию для определения питательных микроэлементов.
Аналитик должен следовать инструкциям завода изготовителя и иметь опыт работы с данным устройством. Устройство должно позволять осуществлять корректирование заднего фона для его использования во всех необходимых случаях (например, Zn). Используемыми газами являются воздух и ацетилен.
6.1. Приготовление экстракта растворов питательных микроэлементов, подлежащих определению.
Разбавить аликвотную часть экстракта, полученного Методом 10.1, 10.2 или 10.3, водой и/или соляной кислотой (4.1) или (4.2) таким образом, чтобы получить (в конечном растворе для контрольного замера) концентрацию элемента, подлежащего определению, подходящую для используемого калибровочного диапазона (7.2), и концентрацию соляной кислоты не менее 0,5 моль/л и не более 2,5 моль/л.
Данная операция может потребовать более одного успешного разбавления.
Окончательный раствор получается путем помещения аликвотной части разбавленного экстракта в 100-миллилитровую мерную колбу, где объем данной аликвотной части будет (a) мл. Добавьте 10 мл раствора соли лантана (4.3). Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Пускай D будет фактором разбавления.
Приготовьте контрольный раствор, повторив всю процедуру со стадии экстракции, исключая лишь испытуемые образцы удобрения.
Из действующих калибровочных растворов, приготовленных с использованием Методов, данных для каждого индивидуального питательного микроэлемента, приготовьте в 100-миллилитровых мерных колбах ряд не менее пяти калибровочных растворов с возрастающей концентрацией для оптимального измерительного диапазона спектрометра. При необходимости, скорректируйте концентрацию соляной кислоты, чтобы как можно более точно приблизить ее к концентрации разбавленных испытуемых растворов (6.2) Для определения железа и цинка добавьте 10 мл того же раствора соли лантана (4.3), что и в случае (6.2). Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
Приготовьте спектрометр (5) для определения и настройте его на длину волны, данную в Методе для каждого конкретного питательного микроэлемента.
Распылите растворы три раза в следующей последовательности: калибровочный раствор (7.2), испытуемый раствор (6.2) и контрольный раствор (7.1), отмечая результаты и омывая инструмент дистиллированной водой после каждого распыления.
Постройте калибровочную кривую, выводя среднее значение спектрометра для каждого калибровочного раствора (7.2) на оси ординат и значение корреспондирующей концентрации элемента, выраженной в мкг/мл на оси абсцисс.
На основании данной кривой определите концентрации соответствующих питательных микроэлементов и испытуемом растворе xs (6.2) и в контрольном растворе xb (7.1), выражая значения концентрации в мкг на мл.
Процентное отношение питательных микроэлементов (E) в удобрении равно:
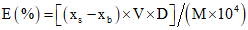
Если использовался Метод 9.3:
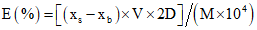
Где
E - количество определенных питательных микроэлементов, выраженное в процентном отношении к удобрению;
xs - концентрация испытуемого раствора (6.2), выраженная в мкг/мл;
xb - концентрация контрольного раствора (7.1), выраженная в мкг/мл;
V - объем экстракта, полученного Методом 9.1 или 9.2, выраженный в мл;
D - фактор, корреспондирующий разбавлению, проводимому в 6.2;
M - масса испытуемого раствора, взятого в соответствии с Методом 9.1 или 9.2, выраженная в граммах.
Вычисление коэффициента дилюции D:
Если (a1), (a2), (a3) ... (ai) и (a) аликвотные части и (v1), (v2), (v3) .... (vi) и (100) объемы, выраженные в мл, корреспондирующие соответствующим разбавлениям, то коэффициент дилюции D будет равен:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x
x (vi / ai) x (100 / a)
АЦИДИМЕТРИЧЕСКОГО/(КИСЛОТНО-ОСНОВНОГО) ТИТРОВАНИЯ
Данный Метод определяет процедуру определения содержания бора в экстрактах удобрений.
Данная процедура применима для образцов удобрений, извлеченных Методами 10.1 и 10.2, для которых указание содержания общего и/или водорастворимого бора обязательно в соответствии с Приложением I E к данному Регламенту.
Маннитоборное соединение образуется путем следующей реакции бората и маннита:
C6H8(OH)6 + H3BO3C6H15O8B + H2O
Данное соединение титруется раствором гидроксид натрия до pH 6.3.
Растворите 0,1 г красного метила (C15H15N3O2) в 50 мл этанола (95% в 100-миллилитровой мерной колбе). Доведите до объема 100 мл водой. Тщательно перемешайте.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 20 частями воды.
Не должен содержать диоксид углерода. Растворите 20 г гранулированного гидроксида натрия (NaOH) в литровой мерной колбе, содержащей около 800 мл кипяченой воды. Когда раствор охладится, доведите его до объема 1000 мл кипяченой водой и тщательно перемешайте.
Не должен содержать диоксид углерода. Разбавьте раствор гидроксида натрия около 0,5 моль/л (4.3) кипяченой водой 20 раз и тщательно перемешайте. Значение раствора, выраженное как бор (B), подлежит определению (см. Параграф 9).
Растворите 0,5719 г борной кислоты (H3BO3), взвешенной с точностью до 0,1 мг, в воде в литровой мерной колбе. Доведите до объема водой и тщательно перемешайте. Поместите раствор в пластиковую бутылку для хранения в рефрижераторе.
Поместите в 400-миллилитровый стакан (5.3) аликвот (а) экстракта (6.1), содержащий от 2 до 4 мг B. Добавьте 150 мл воды. Добавьте несколько капель раствора-индикатора красного метила (4.1). В случае проведения экстракции Методом 10.2, подкислите раствор, добавив соляной кислоты (0,5 моль/л), до момента изменения раствора-индикатора, затем добавьте еще 0,5 мл соляной кислоты (0,5 моль/л) (4.2). После добавления 3 г хлорида натрия (4.7) доведите до кипения, чтобы избавиться от диоксида углерода. Дайте раствору остыть. Поместите стакан на магнитную мешалку (5.2) и опустите в раствор прокалиброванные электроды pH-метра (5.1). Доведите pH точно до 6.3, сначала раствором гидроксида натрия 0,5 моль/л, а затем раствором 0,025 моль/л.
Добавьте 20 г D-маннита (4.6), растворите его полностью и тщательно перемешайте. Титрируйте раствором гидроксида натрия 0,025 моль/л (4.4) до pH 6.3 (не менее 1 минуты стабильности). Пускай X1 будет необходимым объемом.
Приготовьте контрольный раствор, повторив всю процедуру со стадии приготовления раствора, исключив лишь удобрение. Пускай X0 будет требуемым объемом.
Отмерьте пипеткой 20 мл (2,0 мг B) калибровочного раствора (4.5), в 400-миллилитровый стакан и добавьте несколько капель раствора-индикатора метила красного (4.1). Добавьте 3 г хлорида натрия (4.7) и раствор соляной кислоты (4.2) до момента изменения раствора-индикатора (4.1).
Доведите до объема примерно 150 мл и постепенно доведите раствор до кипения, чтобы избавиться от диоксида углерода. Дайте раствору остыть. Поместите стакан на магнитную мешалку (5.2) и опустите в раствор прокалиброванные электроды pH-метра (5.1). Доведите pH точно до 6.3, сначала раствором гидроксида натрия 0,5 моль/л, а затем раствором 0,025 моль/л (4.4).
Добавьте 20 г D-маннита (4.6), растворите его полностью и тщательно перемешайте. Титрируйте раствором гидроксида натрия 0,025 моль/л (4.4) до pH 6.3 (во всяком случае 1 минута стабильности). Пускай V1 будет необходимым объемом.
Приготовьте контрольный раствор тем же самым способом, заместив 20 мл воды на калибровочный раствор. Пускай V0 будет требуемым объемом.
Значение бора (F) в мг/мл стандартного раствора NaOH (4.4) будет следующим:
F (in mg/ml) = 2 / (V1 - V0)
1 мл раствора гидроксида натрия 0,025 моль/л соответствует 0,27025 мг B.
Процентное содержание бора в удобрении вычисляется по формуле:
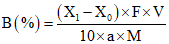
Где:
B - (%) процентное содержание бора в удобрении;
X1 - объем в мл раствора гидроксида натрия 0,025 моль/л (4.4), необходимый для испытуемого образца;
X0 - объем в мл раствора гидроксида натрия 0,025 моль/л (4.4), необходимый для контрольного образца;
F - значение бора (B) в мг/мл раствора гидроксида натрия 0,025 моль/л (4.4);
V - объем в мл экстракт раствора, полученного в соответствии с Методами 10.1 или 10.2;
M - масса в граммах испытуемого раствора, полученного в соответствии с Методом 10.1 или 10.2.
ПРИ ПОМОЩИ ГРАВИМЕТРИЧЕСКОГО АНАЛИЗА С 1-НИТРО-2-НАФТОЛОМ
Данный документ определяет процедуру определения кобальта в экстрактах удобрений.
Данная процедура применима для экстрактов из образцов удобрений, полученных Методом 10.1 или Методом 10.2, для которых заявление о содержании кобальта является обязательным в соответствии с Приложением I E к настоящему Регламенту.
Кобальт III соединить с 1-нитрозо-2-нафтолом, чтобы получить красный осадок Co(C10H6ONO)3, 2H2O. После того как кобальт, присутствующий в экстракте, был преобразован в кобальт III, кобальт выпадет в осадок в уксусной кислоте с помощью раствора 1-нитрозо-2-нафтола. После фильтрации осадок промывается и просушивается до устойчивой массы, а затем взвешивается как Co(C10H6ONO)3, 2H2O.
Смешайте 1 часть соляной кислоты (d20 = 1,18 г/мл) с 1 частью воды.
Смешайте одну часть уксусной кислоты (4.4) с 2 частями воды.
4.6. Раствор 1-нитрозо-2-нафтол в 100 мл уксусной кислоты (4.4). Добавьте 100 мл тепловатой воды. Тщательно перемешайте. Сразу же отфильтруйте. Полученный раствор должен быть использован немедленно.
6.1. Приготовление раствора кобальта.
Смотрите Методы 10.1 или 10.2.
6.2. Приготовление раствора для анализа.
Поместите аликвот экстракта, содержащий более 20 мг кобальта в 400-миллилитровый стакан. Если экстракт получен методом 10.2, подкислите его 5 каплями соляной кислоты (4.3). Добавьте около 10 мл раствора перекиси водорода (4.1). Дайте окислителю вступить в реакцию в холодном состоянии в течение 15 минут, затем доведите раствор до объема 100 мл водой. Накройте стакан часовым стеклом. Доведите раствор до точки кипения и позвольте ему кипеть в течение 10 минут. Охладите. Сделайте раствор щелочным, добавляя раствор гидроксида натрия (4.2) каплю за каплей, пока не выпадет черный осадок гидроксида кобальта.
Добавьте 10 мл уксусной кислоты (4.4) и доведите раствор до объема 200 мл водой. Нагрейте до закипания. Используя бюретку, добавьте по каплям 20 мл раствора 1-нитрозо-2-нафтола, непрерывно встряхивая раствор. Завершите процедуру энергичным взбалтыванием, чтобы сгустить осадок.
Отфильтруйте раствор предварительно взвешенным тиглем (5.1) и следите, чтобы тигель не закупорился. Помня об этом, убедитесь, что жидкость остается поверх от осадка на протяжении всего фильтрационного процесса.
Промойте стакан разбавленной уксусной кислотой (4.5), чтобы удалить осадок, промойте осадок на фильтре уксусной кислотой (4.5), а после - три раза горячей водой.
Высушите его в сушильной печи (5.2) при температуре 130 (+/- 2) °C до образования постоянной массы.
1 мг Co (C10H6ONO)3, 2H2O осадка соответствует 0,096381 мг Co.
Процентное содержание кобальта (Co) в удобрении вычисляется по формуле:
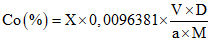
Где:
X - масса осадка в мг;
V - объем в мл экстракта раствора, полученного в соответствии с Методом 10.1 или Методом 10.2;
a - объем в мл аликвота, взятого из последнего разбавления;
D - коэффициент дилюции данного аликвота;
M - масса в граммах испытуемого образца.
ПРИ ПОМОЩИ ТИТРОМЕТРИЧЕСКОГО (ОБЪЕМНОГО) АНАЛИЗА
Данный документ определяет процедуру определения меди в экстрактах удобрений
Данная процедура применима для экстрактов из образцов удобрений, полученных Методом 10.1 или Методом 10.2, для которых заявление о содержании меди является обязательным в соответствии с Приложением I E к настоящему Регламенту.
Ионы меди сокращаются в кислой среде с йодидом калия:
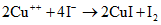
Йод, выделенный подобным образом, титруется стандартным раствором тиосульфата натрия с присутствием крахмала в качестве индикатора по следующей формуле:
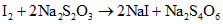
Храните раствор в пластиковом контейнере.
4.4. Раствор гидроксида аммония (1 + 1):
Смешайте 1 часть аммония (NH4OH, d20 = 0,9 г/мл) с одной частью воды.
Растворите 7,812 г пентагидрата тиосульфата натрия (Na2S2O35H2O) водой в литровой мерной колбе. Данный раствор должен быть приготовлен так, что 1 мл = 2 мг Cu. Для стабилизации раствора добавьте несколько капель хлороформа. Раствор должен храниться в стеклянной посуде защищенной от прямого света.
Храните данный раствор в пластиковой колбе.
Поместите 2,5 г крахмала в 600-миллилитровый стакан. Добавьте около 500 мл воды. Вскипятите, перемешивая. Охладите до комнатной температуры. Раствор имеет короткий период сохранности. Его жизнеспособность может быть увеличена добавлением около 10 мг йодида ртути.
Приготовление раствора меди:
Смотрите Методы 10.1 и 10.2.
6.1. Приготовление раствора титрования.
Поместите аликвотную часть раствора, содержащего не менее 20 - 40 мг Cu в 500-миллилитровую колбу Эрленмейера.
Путем короткого кипячения избавьтесь от любого избытка кислорода. Доведите до объема примерно 100 мл воды. Добавьте 5 мл азотной кислоты (4.1), доведите до кипения и кипятите раствор примерно полминуты.
Уберите колбу Эрленмейера с нагревательного устройства, добавьте около 3 г мочевины (4.2) и возобновите кипячение на протяжении еще 30 секунд.
Уберите раствор с нагревательного устройства и добавьте 200 мл холодной воды. Если необходимо, охладите содержимое колбы Эрленмейера до комнатной температуры.
Постепенно добавьте раствор гидроксида аммония (4.3) и перемешайте. Добавьте 10 г йодида калия (4.6) и растворите его.
6.2. Титрование раствора.
Поместите колбу Эрленмейера на магнитную мешалку. Поместите внутрь колбы стержень и настройте мешалку на нужную скорость.
Используя бюретку, добавьте стандартный раствор тиосульфата натрия (4.5) пока коричневый цвет йода, образованного из раствора, не станет менее интенсивным.
Добавьте 10 мл раствора крахмала (4.8).
Продолжайте титрование раствором тиосульфата натрия (4.5) до почти полного исчезновения пурпурного цвета.
Добавьте 20 мл раствора тиоцианата калия (4.7) и продолжайте титрование до полного исчезновения фиолетово-голубого цвета. Запишите объем полученного раствора тиосульфата.
1 мл стандартного раствора тиосульфата натрия (4.5) соответствует 2 мг Cu.
Процентное содержание меди в удобрении вычисляется по формуле:
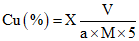
Где:
X - объем в мл использованного раствора тиосульфата натрия;
V - объем в мл экстракта раствора, полученного в соответствии с Методами 10.1 и 10.2;
a - объем в мл аликвотной части;
M - масса испытуемого образца, полученного в соответствии с Методами 10.1 и 10.2.
АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
Данный Метод описывает процедуру определения железа в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 10.1 и 10.2, для которых является обязательным заявление об общем или/и водорастворимом железе в соответствии с требованиями Приложения I E к настоящему Регламенту.
После соответствующей очистки и разбавления экстрактов содержание железа определяется атомно-абсорбционной спектрометрией.
Смотрите Метод 10.4 (4.1).
Смотрите Метод 10.4 (4.2).
4.3. Раствор перекиси водорода (30% H2O2, d20 = 1,11 г/мл), свободной от питательных микроэлементов.
4.4. Растворы соли лантана (10 г на литр).
Смотрите Метод 10.4 (4.3).
4.5. Калибровочные растворы железа.
В 500-мл стакан, взвесив с точностью до 0,1 мг, поместите 1 г железной проволоки, добавьте 200 мл 6 моль/л соляной кислоты (4.1) и 15 мл раствора перекиси водорода (4.3) и нагрейте получившийся раствор на электрической плитке до полного растворения железа. После охлаждения перелейте получившееся содержимое в 1000-миллилитровую мерную колбу. Доведите до объема водой и тщательно перемешайте.
Поместите 20 мл исходного раствора (4.5.1) в 200-миллилитровую мерную колбу. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте.
Атомно-абсорбционный спектрометр: смотрите Метод 10.4 (5). Устройство должно быть оборудовано источником характеристического излучения железа (248,3 нанометров).
6.1. Раствор экстракта железа.
Смотрите Метод 10.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
Смотрите Метод 10.4 (7.1). Контрольный раствор должен содержать 10% (v/v) раствора соли лантана, используемого в п. 6.2.
7.2. Приготовление калибровочных растворов
Смотрите Метод 10.4 (7.2).
Для создания оптимального диапазона определения железа от 0 до 10 мкг/мл, поместите в указанном порядке 0, 2, 4, 6, 8 и 10 мл рабочего раствора (4.5.2) в ряд 100-миллилитровых мерных колб. При необходимости подгоните показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора. Добавьте 10 мл раствора соли лантана, используемого в п. 6.2. Доведите до объема раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 2, 4, 6, 8 и 10 мкг/мл железа.
7.3. Определение
Смотрите Метод 10.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 248,3 нанометров.
Смотрите Метод 10.4 (8).
Процентное содержание железа в удобрении вычисляется по формуле:
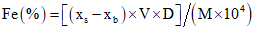
Если использовался Метод 10.3:
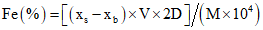
Где:
Fe - количество железа, выраженное в процентном отношении к удобрению;
xs - концентрация (мкг/мл) в испытуемом растворе (6.2),
xb - концентрация (мкг/мл) в контрольном растворе (7.1);
V - объем в мл экстракта, полученного в соответствии с Методами 10.1 или 10.2;
D - фактор, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 10.1 или 10.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x (vi / ai) x
x (100 / a)
ПРИ ПОМОЩИ ТИТРОМЕТРИЧЕСКОГО АНАЛИЗА
Данный Метод описывает процедуру определения марганца в экстрактах удобрений.
Данная процедура применима для образцов удобрений, извлеченных Методами 10.1 и 10.2, для которых заявление о содержании марганца обязательно в соответствии с Приложением I E к данному Регламенту.
Ионы хлорида, присутствующие в экстракте, выводятся путем кипячения экстракта с серной кислотой. Марганец окисляется висмутатом натрия в азотно-кислотной среде. Образовавшийся перманганат сокращается избытком железистого сульфата. Данный избыток титруется раствором перманганата калия.
Осторожно смешайте 1 часть концентрированной серной кислоты (4.1) с 1 частью воды.
Смешайте 3 части азотной кислоты (HNO3, d20 = 1,40 г/мл) с 4 частями воды.
Смешайте 1 часть азотной кислоты 6 моль/л с 19 частями воды.
Растворите 41,6 г железистого сульфата гептагидрата (FeSO4.7H2O) в литровой мерной колбе. Добавьте 25 мл концентрированной серной кислоты (4.1) и 25 мл фосфорной кислоты (4.7). Доведите до объема 1000 мл. Перемешайте.
Взвесьте 3,160 г перманганата калия (KMnO4) с точностью до 0,1 мг. Растворите и доведите до объема 1000 мл водой.
Растворите 1,7 г нитрата серебра (AgNO3) в воде и доведите до объема 100 мл.
5.1. Тигель P16/ISO 4 793, пористость 4, вместительность 50 мл, поднятый над 500-миллилитровой фильтрационной колбой.
6.1. Раствор экстракта марганца.
Смотрите Методы 10.1 или 10.2. Если неизвестно, присутствуют ли в растворе ионы хлорида, проведите тест одной каплей раствора нитрата серебра (4.10).
6.2. В случае отсутствия ионов хлорида, поместите аликвот экстракта, содержащий от 10 до 20 мг марганца в высокий 400-миллилитровый стакан вытянутой формы. Доведите до объема примерно 25 мл путем испарения или добавления воды. Добавьте 2 мл концентрированной серной кислоты (4.1)
6.3. Если хлориды иона присутствуют в растворе, необходимо удалить их следующим способом:
Поместите аликвот экстракта, содержащий от 10 до 20 мг марганца в высокий 400-миллилитровый стакан. Добавьте 5 мл серной кислоты 9 моль/л (4.2). Накрыв раствор газоуловителем, доведите до кипения на электрической плитке и поддерживайте кипение до образования обильного белого дыма. Продолжайте до тех пор, пока объем не сократится до примерно 2 мл (тонкая пленка сиропообразной жидкости на дне стакана). Дайте остыть до комнатной температуры. Осторожно добавьте 25 мл воды и вновь проведите тест на присутствие хлоридов одной каплей раствора нитрата серебра (4.10). Если хлориды все еще остались, повторите процедуру после добавления 5 мл серной кислоты 9 моль/л (4.2).
Добавьте 25 мл азотной кислоты 6 моль/л (4.3) и 2,5 г висмутата натрия (4.5) в 400-миллилитровый стакан, содержащий испытуемый раствор. Хорошенько встряхните его в течение 3 минут на магнитной мешалке (5.2). Добавьте 50 мл азотной кислоты 0,3 моль/л и встряхните вновь. Отфильтруйте в вакууме через тигель (5.1), дно которого должно быть покрыто Кизельгуром (4.6). Промойте тигель несколько раз азотной кислотой 0,3 моль/л (4.4) до образования бесцветного фильтрата.
Поместите фильтрат и моющий раствор в 500-миллилитровый стакан. Смешайте и добавьте 25 мл раствора железистого сульфата 0,15 моль/л (4.8). Если фильтрат станет желтым после добавления железистого сульфата, добавьте 3 мл ортофосфорной кислоты 15 моль/л (4.7).
Используя бюретку, титруйте избыток железистого сульфата раствором перманганата калия 0,02 моль/л (4.9) до приобретения смесью розового цвета (цвет остается стабильным в течение 1 минуты). Произведите контрольный тест при тех же условиях, пропустив лишь контрольный образец.
Примечание:
Окислившиеся растворы не должны вступать в контакт с резиной.
1 мл раствора перманганата калия 0,02 моль/л соответствует 1,099 мг марганца (Mn).
Процентное содержание марганца в удобрении вычисляется по формуле:
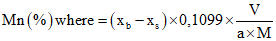
где:
xb - объем в мл перманганата, использованного для контрольного образца;
xs - объем в мл перманганата, использованного для испытуемого образца;
V - объем в мл раствора экстракта, полученного в соответствии с Методами 10.1 и 10.2;
a - объем в мл аликвотной части, взятой из экстракта;
M - масса в граммах испытуемого образца.
ПРИ ПОМОЩИ ГРАВИМЕТРИЧЕСКОГО АНАЛИЗА С 8-ГИДРОКСИХИНОЛИНА
Данный документ описывает процедуру определения молибдена в экстрактах удобрений.
Данная процедура применима для экстрактов из образцов удобрений, полученных Методами 10.1 и 10.2, для которых заявление о содержании молибдена является обязательным в соответствии с Приложением I E к данному Регламенту.
Уровень молибдена определяется выпадением осадка (как оксинат молибденила) при особых условиях.
Осторожно перелейте 55 мл серной кислоты (H2SO4, d20 = 1,84 г/мл) в литровую мерную колбу, содержащую 800 мл воды. Перемешайте. После охлаждения, доведите объем до одного литра. Перемешайте.
Смешайте 1 часть концентрированного раствора аммиака (NH4OH, d20 = 0,9 г/мл) с тремя частями воды.
Смешайте 1 часть концентрированной уксусной кислоты (99,7% CH3COOH, d20 = 1,049 г/мл) с 3 частями воды.
Растворите 5 г Na2EDTA в воде в 100-миллилитровой мерной колбе. Доведите объем до отметки и перемешайте.
В 100-миллилитровой мерной колбе растворите 15 мл концентрированной уксусной кислоты и 30 граммов ацетата аммония в воде. Доведите объем до 100 мл.
В 100-миллилитровой мерной колбе растворите 3 г 8-оксихинолина в 5 мл концентрированной уксусной кислоты. Добавьте 80 мл воды. Добавляйте по каплям раствор аммиака (4.2) до помутнения раствора, а затем добавляйте уксусную кислоту (4.3), пока раствор снова не станет прозрачным.
Доведите до объема 100 мл водой.
5.2. pH-метр со стеклянным электродом.
5.3. Сушильная печь от 130 до 135 °C
6.1. Приготовление раствора молибдена. Смотрите Метод 10.1 и Метод 10.2.
7.1. Приготовление испытуемого раствора
Поместите аликвотную часть, содержащую от 25 до 100 мг Mo, в 250-миллилитровый стакан. Доведите до объема 50 мл водой. Доведите pH данного раствора до 5, добавив по каплям раствор серной кислоты (4.1). Добавьте 15 мл раствора EDTA (4.4), а затем 5 мл буферного раствора (4.5). Доведите объем примерно до 80 мл водой.
7.2. Получение и промывка осадка
Получение осадка.
Слегка нагрейте раствор. Постоянно помешивая, добавьте раствор оксина (4.6). Продолжайте преципитацию до прекращения видимого формирования осадка.
Добавляйте реагент, пока надоосадночная (супернатант) жидкость не приобретет слегка желтый цвет. Количества 20 мл должно быть достаточно. Продолжайте слегка нагревать осадок в течение 2 или 3 минут.
Фильтрация и промывка.
Отфильтруйте осадок через тигель (5.1). Промойте его несколько раз 20 мл горячей воды. Смываемая вода постепенно должна стать бесцветной, индицируя, что оксин больше не присутствует в растворе.
7.3. Взвешивание осадка
Высушите осадок при температуре от 130 до 135 °C до устойчивой (постоянной) массы (по меньшей мере 1 час). Дайте остыть осадку в сушильной печи, а затем взвесьте.
1 мг оксината молибденила, MoO2(C9H6ON)2, соответствует 0,2305 мг Mo.
Процентное содержание молибдена в удобрении вычисляется по формуле:
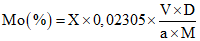
Где
X - масса в мг осадка оксината молибденила;
V - объем в мл раствора экстракта в соответствии с Методами 10.1 или 10.2;
a - объем в мл аликвота, взятого из последнего разбавления;
D - коэффициент дилюции аликвота;
M - масса в граммах испытуемого образца.
АТОМНО-АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
Данный Метод описывает процедуру определения цинка в экстрактах удобрений.
Данная процедура применима для анализа образцов удобрений, полученных с помощью Методов 10.1 и 10.2, для которых является обязательным заявление об общем или/и водорастворимом цинке в соответствии с требованиями Приложения I E к настоящему Регламенту.
После соответствующей очистки и разбавления экстрактов содержание цинка определяется атомно-абсорбционной спектрометрией.
Смотрите Метод 10.4 (4.1).
Смотрите Метод 10.4 (4.2).
Смотрите Метод 10.4 (4.3).
4.4. Калибровочные растворы цинка.
В 1000-миллилитровой мерной колбе растворите 1 г цинкового порошка или хлопьев, взвешенных с точностью до 0,1 мг, в 25 мл соляной кислоты 6 моль/л (4.1). Когда цинк полностью растворится, доведите раствор до объема водой и тщательной перемешайте.
4.4.2. В 200-миллилитровой мерной колбе разбавьте 20 мл исходного раствора (4.4.1) в растворе соляной кислоты 0,5 моль/л (4.2). Доведите до объема раствором соляной кислоты 0,5 моль/л и тщательно перемешайте.
Атомно-абсорбционный спектрометр: смотрите Метод 10.4 (5). Устройство должно быть оборудовано источником характеристических линий цинка (213,8 нанометров), спектрометр должен позволять производить коррекцию фона.
6.1. Раствор экстракта цинка.
Смотрите Метод 10.4 (6.2). Испытуемый раствор должен содержать 10% (v/v) раствора соли лантана (4.3).
Смотрите Метод 10.4 (7.1). Испытуемый раствор должен содержать 10% от объема раствора соли лантана от объема, использованного в п. 6.2.
7.2. Приготовление калибровочных растворов
Смотрите Метод 10.4 (7.2).
Для создания оптимального диапазона определения цинка от 0 до 5 мкг/мл, поместите в указанном порядке 0, 0,5, 1, 2, 3, 4 и 5 мл рабочего раствора (4.4.2) в ряд 100-миллилитровых мерных колб. При необходимости доведите показатели концентрации соляной кислоты как можно ближе к показателям испытуемого раствора. В каждую колбу добавьте 10 мл раствора соли лантана, использованного в п. 6.2.
Доведите до объема 100 мл раствором соляной кислоты 0,5 моль/л (4.2) и тщательно перемешайте. Данные растворы соответственно содержат 0, 0,5, 1, 2, 3, 4 и 5 мкг/мл цинка.
7.3. Определение
Смотрите Метод 10.4 (7.3). Настройте спектрометр (5) для вычисления на длину волны 213,8 нанометров.
Смотрите Метод 10.4 (8).
Процентное содержание цинка в удобрении вычисляется по формуле:
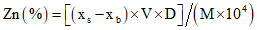
Если использовался Метод 10.3:
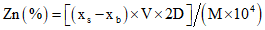
Где:
Zn - количество цинка, выраженное в процентном отношении к удобрению;
xs - концентрация (мкг/мл) в испытуемом растворе (6.2);
xb - концентрация (мкг/мл) в контрольном растворе (7.1);
V - объем в мл экстракта, полученного в соответствии с Методами 10.1 или 10.2;
D - фактор, соответствующий разбавлению, произведенному в п. 6.2;
M - масса в граммах испытуемого образца, полученная в соответствии с Методами 10.1 или 10.2.
Вычисление коэффициента дилюции D: если (a1), (a2), (a3) ... (ai) и (a) являются аликвотными частями и (v1), (v2), (v3) ... (vi) и (100) являются объемами в мл, корреспондирующими соответствующему разбавлению, то коэффициент дилюции D вычисляется по формуле:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x ... x (vi / ai) x
x (100 / a)
ХЕЛАТООБРАЗОВАТЕЛИ И КОМПЛЕКСООБРАЗУЮЩИЕ АГЕНТЫ
МИКРОЭЛЕМЕНТОВ И ХЕЛАТОСВЯЗАННОЙ ДОЛИ МИКРОЭЛЕМЕНТОВ
EN 13366: Удобрения. Обработка смолой катионообменников для определения содержания хелатированных микроэлементов и хелатосвязанной доли микроэлементов.
Настоящий метод исследования прошел межлабораторные испытания.
EN 13368-1: Удобрения. Определение содержания хелатообразователей в удобрениях методом ионной хроматографии. - Часть 1: ЭДТА, ГЭДТА и ДТПА.
Настоящий метод исследования прошел межлабораторные испытания.
O,O-EDDHMA И HBED
EN 13368-2: Удобрения - Определение хелатообразователей в удобрениях с помощью ионной хроматографии. Часть 2. Определение железа (Fe), хелатированного o,o-EDDHA, o,o-EDDHMA и HBED, методом ион-парной хроматографии.
Настоящий метод исследования прошел межлабораторные испытания.
EN 15451: Удобрения. Определение содержания хелатообразователей. Определение железа в хелатной форме EDDHSA посредством ион-парной хроматографии.
Настоящий метод исследования прошел межлабораторные испытания.
EN 15452: Удобрения. Определение содержания хелатообразователей. Определение железа в хелатной форме o,p-EDDHA посредством обращеннофазной высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
EN 15950: Удобрения - Определение N-(1,2-дикарбоксиэтил)-D,L-аспарагиновой кислоты (иминодиянтарной кислоты, IDHA) с использованием высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
EN 16109: Удобрения. Определение комплексных микропитательных ионов в удобрениях. Идентификация лигносульфатов.
Настоящий метод исследования прошел межлабораторные испытания.
МИКРОЭЛЕМЕНТОВ И КОМПЛЕКСНОЙ ФРАКЦИИ МИКРОЭЛЕМЕНТОВ
EN 15962: Удобрения. Определение комплексного содержания микроэлементов и комплексной фракции микроэлементов.
Настоящий метод исследования прошел межлабораторные испытания.
EN 13368-3 Часть 3: Удобрения - Определение хелатирующих агентов в удобрениях с помощью хроматографии: Определение [S,S]-EDDS ионно-парной хроматографией
Настоящий метод исследования прошел межлабораторные испытания.
EN 16847: Удобрения. Определение комплексообразующих агентов в удобрениях. Идентификация гептаклюконовой кислоты с использованием хроматографии.
Настоящий метод исследования прошел межлабораторные испытания.
ИНГИБИТОРЫ НИТРИФИКАЦИИ И УРЕАЗЫ
EN 15360: Удобрения. Определение содержания дициандиамида. - Метод жидкостной хроматографии высокого разрешения (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
(NBPT)
EN 15688: Удобрения. Определение содержания ингибитора уреазы N-(n-бутил) тиофосфорного триамида (NBPT) с помощью жидкостной хроматографии высокого разрешения (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
EN 15905: Удобрения - Определение 3-метилпиразола (MP) с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
EN 16024: Удобрения. - Определение 1H-1,2,4-триазола в мочевине и удобрениях, содержащих мочевину. Метод с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
EN 16075: Удобрения. - Определение N-(2-нитрофенил)фосфорного триамида в мочевине и в удобрениях, содержащих мочевину. Метод с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
EN 16328: Удобрения. Определение 3,4-диметил-1H-пиразол фосфата (DMPP). Метод с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
EN 16651: Удобрения. Определение N-(n-Бутил)фосфоротиоидного триамида (NBPT) и N-(n-Пропил)фосфоротиоидного триамида (NPPT). Метод с применением высокоэффективной жидкостной хроматографии (HPLC).
Настоящий метод исследования прошел межлабораторные испытания.
ТЯЖЕЛЫЕ МЕТАЛЛЫ
EN 14888: Удобрения и известковые материалы. Определение содержания кадмия.
Настоящий метод исследования прошел межлабораторные испытания.
ИЗВЕСТКОВЫЕ МАТЕРИАЛЫ
МАТЕРИАЛОВ ПОСРЕДСТВОМ СУХОГО И МОКРОГО ПРОСЕИВАНИЯ
EN 12948: Известковые материалы. Определение распределения размеров посредством сухого и мокрого просеивания.
Настоящий метод исследования прошел межлабораторные испытания.
И СИЛИКАТНЫХ ИЗВЕСТКОВЫХ МАТЕРИАЛОВ С СОЛЯНОЙ КИСЛОТОЙ
EN 13971: Карбонатные и силикатные известковые материалы. Определение способности к реакции. Метод потенциометрического титрирования с использованием соляной кислоты.
Настоящий метод исследования прошел межлабораторные испытания.
МЕТОДА АВТОМАТИЧЕСКОГО ТИТРОВАНИЯ С ИСПОЛЬЗОВАНИЕМ ЛИМОННОЙ
КИСЛОТЫ
EN 16357: Карбонатные известковые материалы. Определение способности к реакции. Метод автоматического титрирования с использованием лимонной кислоты.
Настоящий метод исследования прошел межлабораторные испытания.
МАТЕРИАЛОВ
EN 12945: Известковые материалы. Определение нейтрализующего значения. Методы титрирования.
Настоящий метод исследования прошел межлабораторные испытания.
МЕТОДОМ ОКСАЛАТА
EN 13475: Известковые материалы. Определение содержания кальция. Метод оксалата.
Настоящий метод исследования прошел межлабораторные испытания.
МАТЕРИАЛАХ С ПОМОЩЬЮ КОМПЛЕКСОМЕТРИИ
EN 12946: Известковые материалы. Определение содержания кальция и магния. Метод комплексометрии.
Настоящий метод исследования прошел межлабораторные испытания.
МЕТОДОМ АТОМНОЙ АБСОРБЦИОННОЙ СПЕКТРОМЕТРИИ
EN 12947: Известковые материалы. Определение содержания магния. Метод атомной абсорбционной спектрометрии.
Настоящий метод исследования прошел межлабораторные испытания.
EN 12048: Твердые удобрения и известковые материалы. Определение содержания влаги. Гравиметрический метод посредством сушки при температуре 105 °C +/- 2 °C.
Настоящий метод исследования прошел межлабораторные испытания.
EN 15704: Известковые материалы. Определение распада гранулированного кальция и карбонатов кальция/магния под влиянием воды.
Настоящий метод исследования прошел межлабораторные испытания.
ПОЧВЫ
EN 14984: Известковые материалы. Определение эффекта продукта путем инкубации почвы. Метод инкубации почвы.
Настоящий метод исследования прошел межлабораторные испытания.
или их представителями при заполнении технической
документации для внесения нового вида удобрений
в Приложение I к настоящему Регламенту
1. Руководство по заполнению технической документации при подаче заявки на присвоение удобрению обозначения "Удобрение ЕС".
Официальный Журнал Европейских сообществ, C 138, 20.5.1994, стр. 4.
2. Директива 91/155/ЕЭС Европейской Комиссии от 5 марта 1991 г. об определении и установлении подробных организационных мер для системы специальной информации об опасных соединениях, принятая во исполнение требований Статьи 10 Директивы 88/379/ЕЭС.
Официальный Журнал Европейских сообществ, L 76/35, 22.3.1991, стр. 35.
3. Директива 93/112/ЕС Европейской Комиссии от 10 декабря 1993 г. о внесении изменений в Директиву 91/155/ЕЭС Европейской Комиссии об определении и установлении подробных организационных мер для системы специальной информации об опасных соединениях, принятой во исполнение требований Статьи 10 Директивы 88/379/ЕЭС.
Официальный Журнал Европейских сообществ, L 314, 16.12.1993, стр. 38.
уполномоченным на оказание услуг по проверке соответствия
удобрений ЕС требованиям настоящего Регламента
и Приложений к нему
1. Стандарт, применяемый к лабораториям:
- лаборатории аккредитуются в соответствии со стандартом EN ISO/IEC 17025 Общие требования по компетенции лабораторий, производящих калибровку и испытания не менее чем по одному из методов, перечисленных в Приложении III или IV.
- До 18 ноября 2014 г., лаборатории, не прошедшие аккредитацию, гарантируют:
- представление доказательств того, что ими была инициирована процедура обязательной аккредитации в соответствии со стандартом EN ISO/IEC 17025 по одному и более методам, указанным в Приложении III или IV, и
- представление компетентным органам сведений об успешном участии данной лаборатории в межлабораторных испытаниях.
2. Стандарт по отношению к органам аккредитации:
EN ISO/IEC 17011 Оценка соответствия: Общие требования к органам аккредитации, аккредитующим организации оценки соответствия.
OF THE EUROPEAN PARLIAMENT AND OF THE COUNCIL
RELATING TO FERTILISERS <*>
(Luxembourg, 13.X.2003)
(Text with EEA relevance)
(Amended by: Council Regulation (EC)
No 885/2004 of 26 April 2004, Commission
Regulation (EC) No 2076/2004 of 3 December 2004,
Council Regulation (EC) No 1791/2006 of 20 November 2006,
Commission Regulation (EC) No 162/2007 of 19 February 2007,
Commission Regulation (EC) No 1107/2008 of 7 November 2008,
Regulation (EC) No 219/2009 of the European Parliament and
of the Council of 11 March 2009, Commission Regulation (EC)
No 1020/2009 of 28 October 2009, Commission Regulation (EU)
No 137/2011 of 16 February 2011, Commission Regulation (EU)
No 223/2012 of 14 March 2012, Commission Regulation (EU)
No 463/2013 of 17 May 2013, Commission Regulation
(EU) No 1257/2014 of 24 November 2014,
Commission Regulation (EU) 2016/1618
of 8 September 2016)
--------------------------------
<*> This text is meant purely as a documentation tool and has no legal effect. The Union's institutions do not assume any liability for its contents. The authentic versions of the relevant acts, including their preambles, are those published in the Official Journal of the European Union and available in EUR-Lex. Those official texts are directly accessible through the links embedded in this document
SCOPE AND DEFINITIONS
Scope
This Regulation shall apply to products which are placed on the market as fertilisers designated "EC fertiliser".
Definitions
For the purposes of this Regulation the following definitions shall apply:
(a) "Fertiliser" means material, the main function of which is to provide nutrients for plants.
(b) "Primary nutrient" means the elements nitrogen, phosphorus and potassium only.
(c) "Secondary nutrient" means the elements calcium, magnesium, sodium and sulphur.
(d) "Micro-nutrients" means the elements boron, cobalt, copper, iron, manganese, molybdenum and zinc, essential for plant growth in quantities that are small compared with those of primary and secondary nutrients.
(e) "Inorganic fertiliser" means a fertiliser in which the declared nutrients are in the form of minerals obtained by extraction or by physical and/or chemical industrial processes. Calcium cyanamide, urea and its condensation and association products, and fertilisers containing chelated or complexed micro-nutrients may, by convention, be classed as inorganic fertilisers.
(f) "Chelated micro-nutrient" means a micro-nutrient that is held by one of the organic molecules listed in section E.3.1 of Annex I.
(g) "Complexed micro-nutrient" means a micro-nutrient that is held by one of the molecules listed in section E.3.2 of Annex I.
(h) "Type of fertilisers" means fertilisers with a common type designation as indicated in Annex I.
(i) "Straight fertiliser" means a nitrogenous, phosphatic or potassic fertiliser having a declarable content of only one of the primary nutrients.
(j) "Compound fertiliser" means a fertiliser having a declarable content of at least two of the primary nutrients and obtained chemically or by blending or by a combination of both.
(k) "Complex fertiliser" means a compound fertiliser, obtained by chemical reaction, by solution, or in its solid state by granulation, having a declarable content of at least two of the primary nutrients. In its solid state each granule contains all the nutrients in their declared composition.
(l) "Blended fertiliser" means a fertiliser obtained by dry mixing of several fertilisers, with no chemical reaction.
(m) "Foliar fertiliser" means a fertiliser suitable for application to and nutrient uptake by the foliage of a crop.
(n) "Fluid fertiliser" means a fertiliser in suspension or solution.
(o) "Solution fertiliser" means a fluid fertiliser that is free of solid particles.
(p) "Suspension fertiliser" means a two-phase fertiliser in which solid particles are maintained in suspension in the liquid phase.
(q) "Declaration" means a statement of the amount of nutrients, including their forms and solubility, guaranteed within specified tolerances.
(r) "Declared content" means the content of an element, or its oxide, which, in accordance with Community legislation, is given on a label of an EC fertiliser or on the relevant accompanying document.
(s) "Tolerance" means the permitted deviation of the measured value of a nutrient content from its declared value.
(t) "European Standard" means CEN (European Committee for Standardisation) standards, which have been officially recognised by the Community and whose reference has been published in the Official Journal of the European Communities.
(u) "Package" means a sealable receptacle used to hold, protect, handle, and distribute fertilisers and holding not more than 1 000 kg.
(v) "Bulk" means a fertiliser not packaged as prescribed by this Regulation.
(w) "Placing on the market" means the supply of fertiliser, whether in return for payment or free of charge, or storage for the purpose of supply. Importation of a fertiliser into the customs territory of the European Community shall be deemed to constitute placing on the market.
(x) "Manufacturer" means the natural or legal person responsible for placing a fertiliser on the market; in particular a producer, an importer, a packager working for its own account, or any person changing the characteristics of a fertiliser, shall be deemed to be a manufacturer. However, a distributor who does not change the characteristics of the fertiliser shall not be deemed to be a manufacturer.
PLACING ON THE MARKET
EC Fertiliser
A fertiliser belonging to a type of fertilisers listed in Annex I and complying with the conditions laid down in this Regulation, may be designated "EC fertiliser".
The designation "EC fertiliser" shall not be used for a fertiliser which does not comply with this Regulation.
Establishment within the Community
The manufacturer shall be established within the Community and shall be responsible for the conformity of the "EC fertiliser" with the provisions of this Regulation.
Free circulation
1. Without prejudice to Article 15 and other Community legislation, Member States shall not, on grounds of composition, identification, labelling or packaging, and other provisions contained in this Regulation, prohibit, restrict or hinder the placing on the market of fertilisers marked "EC fertiliser" which comply with the provisions of this Regulation.
2. Fertilisers that are marked "EC fertiliser" in accordance with this Regulation shall circulate freely within the Community.
Compulsory statements
1. In order to satisfy the requirements of Article 9, Member States may prescribe that the indication of the nitrogen, phosphorus and potassium contents of fertilisers placed on their market is to be expressed in the following way:
(a) nitrogen solely in the elemental form (N); and either
(b) phosphorus and potassium solely in the elemental form (P, K); or
(c) phosphorus and potassium solely in the oxide form (P2O5, K2O); or
(d) phosphorus and potassium in both elemental and oxide forms simultaneously.
Where the option is chosen to prescribe that the phosphorus and potassium contents be expressed in the form of elements, all references in the Annexes to the oxide form shall be read as being in elemental form and the numerical values shall be converted using the following factors:
(a) phosphorus (P) = phosphorus pentoxide (P2O5) x 0,436;
(b) potassium (K) = potassium oxide (K2O) x 0,830.
2. Member States may prescribe that the calcium, magnesium, sodium and sulphur contents of secondary nutrient fertilisers and, where the conditions of Article 17 are fulfilled, of primary nutrient fertilisers placed on their markets are to be expressed:
(a) in the oxide form (CaO, MgO, Na2O, SO3); or
(b) in the elemental form (Ca, Mg, Na, S); or
(c) in both of these forms.
To convert the calcium oxide, magnesium oxide, sodium oxide and sulphur trioxide contents into calcium, magnesium, sodium and sulphur contents, the following factors shall be used:
(a) calcium (Ca) = calcium oxide (CaO) x 0,715;
(b) magnesium (Mg) = magnesium oxide (MgO) x 0,603;
(c) sodium (Na) = sodium oxide (Na2O) x 0,742;
(d) sulphur (S) = sulphur trioxide (SO3) x 0,400.
For the calculated oxide or elemental content, the figure declared shall be rounded to the nearest decimal place.
3. Member States shall not prevent the placing on the market of an "EC fertiliser" labelled in both of the forms mentioned in paragraphs 1 and 2.
4. The content of one or more of the micro-nutrients boron, cobalt, copper, iron, manganese, molybdenum, or zinc in the EC fertilisers belonging to the types of fertilisers listed in sections A, B, C and D of Annex I shall be declared where the following conditions are fulfilled:
(a) the micro-nutrients are added at least in the minimum quantities specified in section E.2.2 and E.2.3 of Annex I;
(b) the EC fertiliser continues to satisfy the requirements of sections A, B, C and D of Annex I.
5. Where the micro-nutrients are the normal ingredients of the raw materials intended to supply primary (N, P, K) and secondary (Ca, Mg, Na, S) nutrients, they may be declared, provided that these micro-nutrients are present at least in the minimum quantities specified in sections E.2.2 and E.2.3 of Annex I.
6. The micro-nutrient content shall be declared in the following manner:
(a) for fertilisers belonging to the types of fertilisers listed in section E.1 of Annex I, in accordance with the requirements set out in column 6 of that section;
(b) for mixtures of fertilisers referred to in (a) containing at least two different micro-nutrients and meeting the requirements of section E.2.1 of Annex I and for fertilisers belonging to the types of fertilisers listed in sections A, B, C and D of Annex I, by indicating:
(i) the total content, expressed as a percentage of the fertiliser by mass,
(ii) the water-soluble content, expressed as a percentage of the fertiliser by mass, where the soluble content is at least half of the total content.
Where a micro-nutrient is totally water-soluble, only the water-soluble content shall be declared.
Where a micro-nutrient is chemically linked with an organic molecule, the content of the micro-nutrient present in the fertiliser shall be declared immediately following the water-soluble content as a percentage by mass of the product, followed by one of the terms "chelated by", or "complexed by", with the name of the organic molecule as set out in section E.3 of Annex I. The name of the organic molecule may be replaced by its initials.
Identification
1. The manufacturer shall provide EC fertilisers with the identification markings listed in Article 9.
2. If the fertilisers are packed, these identification markings shall appear on the packages or labels attached. If the fertilisers are in bulk, these markings shall appear on the accompanying documents.
Traceability
Without prejudice to Article 26(3), the manufacturer shall, to ensure traceability of EC fertilisers, maintain records of the origin of the fertilisers. These records shall be available for inspection by Member States for as long as the fertiliser is being supplied to the market, and for a further period of 2 years after the manufacturer stopped supplying it.
Markings
1. Without prejudice to other Community rules, the packages, labels and accompanying documents, referred to in Article 7 shall bear the following markings:
(a) Compulsory identification
- The words "EC FERTILISER" in capital letters;
- Where it exists, the designation of the type of fertiliser as set out in Annex 1;
- For blended fertilisers, the marking "blend" after the designation of the type;
- The additional markings specified in Article 19, 21 or 23;
- Nutrients shall be indicated both in words and by the appropriate chemical symbols, e.g. nitrogen (N), phosphorus (P), phosphorus pentoxide (P2O5), potassium (K), potassium oxide (K2O), calcium (Ca), calcium oxide (CaO), magnesium (Mg), magnesium oxide (MgO), sodium (Na), sodium oxide (Na2O), sulphur (S), sulphur trioxide (SO3), boron (B), copper (Cu), cobalt (Co), iron (Fe), manganese (Mn), molybdenum (Mo), zinc (Zn);
- If the fertiliser contains micro-nutrients of which all or part are chemically linked with an organic molecule, the name of the micro-nutrient shall be followed by one of the following qualifiers:
(i) "chelated by ..." (name of chelating agent or its abbreviation as set out in section E.3.1 of Annex I);
(ii) "complexed by ..." (name of complexing agent as set out in section E.3.2 of Annex I);
- Micro-nutrients contained in the fertiliser, listed in the alphabetical order of their chemical symbols: B, Co, Cu, Fe, Mn, Mo, Zn;
- For products listed in sections E.1 and E.2 of Annex I, the specific directions for use;
- Quantities of fluid fertilisers, expressed by mass. The expression of quantities of fluid fertilisers by volume or in terms of mass versus volume (kilograms per hectolitre or grams per litre) shall be optional;
- Net or gross mass and, optionally, volume for fluid fertilisers. If the gross mass is given, the tare mass must be indicated beside it;
- The name or trade name and the address of the manufacturer.
(b) Optional identification
- As listed in Annex I;
- The directions for the storage and handling, and for fertilisers not listed in Annex I, sections E.1 and E.2, the specific directions for the use of the fertiliser;
- Indications of the dose rates and conditions of use suitable for the soil and crop conditions under which the fertiliser is used;
- The mark of the manufacturer and the trade description of the product.
The indications referred to in (b) must not conflict with those referred to in (a) and must be clearly separated from them.
2. All the markings referred to in paragraph 1 must be clearly separated from any other information on the packages, labels and accompanying documents.
3. Fluid fertilisers may be placed on the market only if the manufacturer provides suitable additional instructions covering, in particular, storage temperature and prevention of accidents during storage.
4. Detailed rules for the application of this Article shall be adopted under the procedure referred to in Article 32(2).
Labelling
1. The labels or markings printed on the package and giving the particulars mentioned under Article 9 must be placed in a conspicuous position. Labels must be attached to the package or to whatever system is used for closing it. If this system consists of a seal, that seal must bear the name or mark of the packager.
2. The markings referred to in paragraph 1 must be and must remain indelible and clearly legible.
3. In the cases of fertilisers in bulk referred to in the second sentence of Article 7(2) a copy of the documents containing the identification markings must accompany the goods and be accessible for inspection purposes.
Languages
The label, the markings on the package and the accompanying documents must appear in at least the national language or languages of the Member State in which the EC fertiliser is marketed.
Packaging
In the case of packaged EC fertilisers, the package must be closed in such a way or by such a device that, when it is opened, the fastening, fastening seal or the package itself is irreparably damaged. Valve sacks may be used.
Tolerances
1. The nutrient content of EC fertilisers shall comply with the tolerances established in Annex II, which are intended to allow for deviations in manufacture, sampling and analysis.
2. The manufacturer shall not take systematic advantage of the tolerances given in Annex II.
3. No tolerances are allowed in respect of the minimum and maximum contents specified in Annex I.
Fertiliser requirements
A type of fertiliser may only be included in Annex I if:
(a) it provides nutrients in an effective manner;
(b) relevant sampling, analysis, and if required, test methods are being provided;
(c) under normal conditions of use it does not adversely affect human, animal, or plant health, or the environment.
Safeguard clause
1. Where a Member State has justifiable grounds for believing that a specific EC fertiliser, although satisfying the requirements of this Regulation, constitutes a risk to safety or health of humans, animals or plants or a risk to the environment, it may temporarily prohibit the placing on the market of that fertiliser in its territory or make it subject to special conditions. It shall immediately inform the other Member States and the Commission thereof, giving the reasons for its decision.
2. The Commission shall adopt a decision on the matter within 90 days from the receipt of the information in accordance with the procedure referred to in Article 32(2).
3. The provisions of this Regulation shall not preclude the taking of measures by the Commission or by a Member State which are justified on grounds of public security to prohibit, restrict or hinder the placing on the market of EC fertilisers.
INORGANIC PRIMARY NUTRIENT FERTILISERS
Scope
This chapter shall apply to inorganic primary nutrient fertilisers, solid or fluid, straight or compound, including those containing secondary nutrients and/or micro-nutrients, with the minimum nutrient content established in sections A, B, C, E.2.2 or E.2.3 of Annex I.
Declaration of secondary nutrients
in primary nutrient fertilisers
Calcium, magnesium, sodium and sulphur content may be declared as secondary nutrient content of EC fertilisers belonging to the types of fertiliser listed in sections A, B and C of Annex I, provided that these elements are present in at least the following minimum quantities:
(a) 2% calcium oxide (CaO), i.e. 1,4% Ca;
(b) 2% of magnesium oxide (MgO), i.e. 1,2% Mg;
(c) 3% of sodium oxide (Na2O), i.e. 2,2% Na;
(d) 5% of sulphur trioxide (SO3), i.e. 2% S.
In such a case, the additional marking specified in Article 19(2)(ii) shall be added to the type designation.
Calcium, magnesium, sodium and sulphur
1. The declaration of the magnesium, sodium and sulphur content of the fertilisers listed in sections A, B, and C of Annex I shall be expressed in one of the following ways:
(a) the total content expressed as a percentage of the fertiliser by mass;
(b) the total content and the content soluble in water, expressed as a percentage of the fertiliser by mass where the soluble content is at least a quarter of the total content;
(c) where an element is totally soluble in water, only the content soluble in water shall be declared as a percentage of the mass.
2. Unless otherwise stated in Annex I, a declaration of the calcium content shall only be made if it is soluble in water and shall be expressed as a percentage of the fertiliser by mass.
Identification
1. In addition to the compulsory identification markings referred to in Article 9(1)(a), the markings set out in paragraphs 2, 3, 4, 5 and 6 of this Article shall be stated.
2. The following shall be stated after the type designation of compound fertilisers:
(i) The chemical symbols of the declared secondary nutrients, between brackets and after the symbols of the primary nutrients.
(ii) Numbers indicating the primary nutrient content. The declared secondary nutrient content shall be indicated between brackets after the primary nutrient content.
3. The fertiliser type designation shall only be followed by figures indicating primary and secondary nutrient content.
4. Where micro-nutrients are declared, the words "with micro-nutrients" or the word "with" followed by the name or names and chemical symbols of the micro-nutrients present shall be given.
5. The declared content of primary nutrients and secondary nutrients shall be given as a percentage by mass, as whole numbers or, where necessary, where an appropriate method of analysis exists, to one decimal place.
In fertilisers containing more than one declared nutrient, the order shall be for primary nutrients: N, P2O5 and/or P, K2O and/or K, and for secondary nutrients: CaO and/or Ca, MgO and/or Mg, Na2O and/or Na, SO3 and/or S.
The declared content of micro-nutrients shall give the name and symbol of each micro-nutrient, indicating the percentage by mass as specified in sections E.2.2 and E.2.3 of Annex I and according to solubility.
6. The forms and solubility of the nutrients shall also be expressed as a percentage by mass of fertiliser, except where Annex I explicitly provides that this content shall be otherwise expressed.
The number of decimal places shall be one, except for micro-nutrients where it shall be as specified in sections E.2.2 and E.2.3 of Annex I.
INORGANIC SECONDARY NUTRIENT FERTILISERS
Scope
This chapter shall apply to inorganic secondary nutrient fertilisers, solid or fluid, including those containing micro-nutrients, with the minimum nutrient content established in sections D, E.2.2, and E.2.3 of Annex I.
Identification
1. In addition to the compulsory identification markings referred to in Article 9(1)(a), the markings set out in paragraphs 2, 3, 4 and 5 of this Article shall be stated.
2. Where micro-nutrients are declared, the words "with micro-nutrients" or the word "with", followed by the name or names and chemical symbols of the micro-nutrients present, shall be given.
3. The declared content of secondary nutrients shall be given as a percentage by mass, as whole numbers or, where necessary, where an appropriate method of analysis exists, to one decimal place.
Where more than one secondary nutrient is present, the order shall be:
CaO and/or Ca, MgO and/or Mg, Na2O and/or Na, SO3 and/or S.
The declared content of micro-nutrients shall give the name and symbol of each micro-nutrient, indicating the percentage by mass as specified in sections E.2.2 and E.2.3 of Annex I and according to solubility.
4. The forms and solubility of the nutrients shall also be expressed as a percentage by mass of fertiliser, except where Annex I explicitly provides that this content shall be otherwise expressed.
The number of decimal places shall be one, except for micro-nutrients where it shall be as specified in sections E.2.2 and E.2.3 of Annex I.
5. Unless otherwise stated in Annex I, a declaration of the calcium content shall only be made if it is soluble in water and shall be expressed as a percentage of the fertiliser by mass.
INORGANIC MICRO-NUTRIENT FERTILISERS
Scope
This chapter shall apply to inorganic micro-nutrient fertilisers, solid or fluid, with the minimum nutrient content established in sections E.1 and E.2.1 of Annex I.
Identification
1. In addition to the compulsory identification markings referred to in Article 9(1)(a) the markings set out in paragraphs 2, 3, 4 and 5 of this Article shall be stated.
2. Where the fertiliser contains more than one micro-nutrient, the type designation "mixture of micro-nutrients" followed by the names of the micro-nutrients present and their chemical symbols, shall be given.
3. For fertilisers containing only one micro-nutrient (section E.1 of Annex I), the declared micro-nutrient content shall be given as a percentage by mass, in whole numbers or, where necessary, to one decimal place.
4. The forms and solubility of micro-nutrients shall be expressed as a percentage by mass of fertiliser, except where Annex I explicitly provides that this content shall be otherwise expressed.
The number of decimal places for micro-nutrients shall be as specified in section E.2.1 of Annex I.
5. Below the compulsory or optional declarations the following shall be entered on the label and accompanying documents with regard to the products appearing in sections E.1 and E.2.1 of Annex I:
"To be used only where there is a recognised need. Do not exceed the appropriate dose rates."
Packaging
EC fertilisers covered by the provisions of this chapter shall be packaged.
AMMONIUM NITRATE FERTILISERS OF HIGH NITROGEN CONTENT
Scope
For the purpose of this chapter, ammonium nitrate fertilisers of high nitrogen content, straight or compound, are ammonium nitrate based products manufactured for use as fertilisers and containing more than 28% by mass of nitrogen in relation to ammonium nitrate.
This type of fertiliser may contain inorganic or inert substances.
The substances used in the manufacturing of this type of fertiliser must not increase its sensitivity to heat or its tendency to detonate.
Safety measures and controls
1. The manufacturer shall ensure that straight ammonium nitrate fertilisers of high nitrogen content comply with the provisions of section 1 of Annex III.
2. The checking, analysis and testing for official controls of straight ammonium nitrate fertilisers of high nitrogen content provided for by this chapter shall be carried out in accordance with the methods described in section 3 of Annex III.
3. To ensure the traceability of ammonium nitrate EC fertilisers of high nitrogen content placed on the market, the manufacturer shall maintain records of the names and addresses of the sites, and of the operators of the sites, at which the fertiliser and its principal components were produced. These records shall be available for inspection by Member States for as long as the fertiliser is being supplied to the market, and for a further period of 2 years after the manufacturer stopped supplying it.
Test of resistance to detonation
Without prejudice to the measures referred to in Article 26, the manufacturer shall ensure that each type of EC high nitrogen content ammonium nitrate fertiliser placed on the market has passed the test of resistance to detonation described in sections 2, 3 (method 1, point 3) and 4 of Annex III of this Regulation. This test shall be carried out by one of the approved laboratories referred to in Article 30(1) or 33(1). Manufacturers shall submit the results of the test to the competent authority of the Member State concerned at least 5 days before placing the fertiliser on the market, or at least 5 days before the arrival of the fertiliser at the borders of the European Community in the case of imports. Thereafter, the manufacturer shall continue to guarantee that all supplies of the fertiliser placed on the market are capable of passing the abovementioned test.
Packaging
Ammonium nitrate fertilisers of high nitrogen content shall be made available to the final user only in packaged form.
Control measures
1. Member States may subject fertilisers marked "EC fertiliser" to official control measures for the purpose of verifying that they comply with this Regulation.
Member States may charge fees not exceeding the cost of tests needed for such control measures, but this shall not oblige manufacturers to repeat tests or to pay for repeated tests where the first test was made by a laboratory which fulfilled the conditions of Article 30 and where the test showed compliance of the fertiliser in question.
2. Member States shall ensure that sampling and analysis for official controls of EC fertilisers belonging to types of fertilisers listed in Annex I are carried out in accordance with the methods described in Annex III and IV.
3. Compliance with this Regulation in respect of conformity to types of fertiliser and compliance with the declared nutrient content and/or the declared content expressed as forms and solubilities of such nutrients may be verified at official inspections only by means of sampling and analysis methods established in accordance with Annex III and IV and taking into account the tolerances specified in Annex II.
4. The Commission shall adapt and modernise the measuring, sampling and analysis methods and shall, wherever possible, use European Standards. Those measures, designed to amend non-essential elements of this Regulation, shall be adopted in accordance with the regulatory procedure with scrutiny referred to in Article 32(3). The same procedure shall apply to the adoption of implementing rules needed to specify the control measures provided for in this Article and in Articles 8, 26 and 27. Such rules shall in particular address the question of the frequency with which tests need to be repeated, as well as measures that are designed to ensure that the fertiliser put on the market is identical with the fertiliser tested.
Laboratories
1. Member States shall notify to the Commission the list of those approved laboratories on their territories that are competent to provide the necessary services for checking compliance of EC fertilisers with the requirements of this Regulation. Such laboratories must meet the standards mentioned in section B of Annex V. Such notification shall be made by 11 June 2004 and on the occasion of each subsequent modification.
2. The Commission shall publish the list of approved laboratories in the Official Journal of the European Union.
3. Where a Member State has justifiable grounds for believing that an approved laboratory does not meet the standards referred to in paragraph 1, it shall raise this matter in the committee referred to in Article 32. If the committee agrees that the laboratory does not meet the standards, the Commission shall remove the name from the list referred to in paragraph 2.
4. The Commission shall adopt a decision on the matter within 90 days from the receipt of the information in accordance with the procedure referred to in Article 32(2).
5. The Commission shall publish the amended list in the Official Journal of the European Union.
ADAPTATION OF THE ANNEXES
New EC fertilisers
1. The Commission shall adapt Annex I to include new types of fertilisers.
2. A manufacturer or its representative which wishes to propose a new type of fertiliser for inclusion in Annex I and is required to compile a technical file for that purpose shall do so by taking into account the technical documents referred to in section A of Annex V.
3. The Commission shall adapt the Annexes to take account of technical progress.
4. The measures referred to in paragraphs 1 and 3, designed to amend non-essential elements of this Regulation, shall be adopted in accordance with the regulatory procedure with scrutiny referred to in Article 32(3).
Committee procedure
1. The Commission shall be assisted by a Committee.
2. Where reference is made to this paragraph, Articles 5 and 7 of Decision 1999/468/EC shall apply, having regard to the provisions of Article 8 thereof.
The period laid down in Article 5(6) of Decision 1999/468/EC shall be set at three months.
3. Where reference is made to this paragraph, Article 5a(1) to (4) and Article 7 of Decision 1999/468/EC shall apply, having regard to the provisions of Article 8 thereof.
TRANSITIONAL PROVISIONS
Competent laboratories
1. Without prejudice to the provisions of Article 30(1), Member States may for a transitional period until 11 December 2007 continue to apply their national provisions for authorising competent laboratories to provide the necessary services for checking compliance of EC fertilisers with the requirements of this Regulation.
2. Member States shall notify the list of these laboratories to the Commission, giving details of their authorisation scheme. Such notification shall be made by 11 June 2004 and on the occasion of each subsequent modification.
Packaging and labelling
Notwithstanding Article 35(1), EC fertiliser markings, packagings, labels and accompanying documents provided for by earlier Directives may continue to be used until 11 June 2005.
FINAL PROVISIONS
Repealed Directives
1. Directives 76/116/EEC, 77/535/EEC, 80/876/EEC and 87/94/EEC are hereby repealed.
2. References to the Directives repealed shall be construed as references to this Regulation. In particular, derogations from Article 7 of Directive 76/116/EEC that were granted by the Commission under Article 95(6) of the Treaty shall be construed as derogations from Article 5 of the present Regulation and shall continue to produce their effects notwithstanding the entry into force of this Regulation. Pending the adoption of penalties under Article 36, Member States may continue to apply penalties for infringements of national rules implementing the Directives mentioned in paragraph 1.
Penalties
The Member States shall lay down the rules on penalties applicable to infringements of the provisions of this Regulation and shall take all measures necessary to ensure that they are implemented. The penalties provided for must be effective, proportionate and dissuasive.
National provisions
The Member States shall notify the Commission by 11 June 2005 of any national provisions adopted pursuant to Articles 6(1), 6(2), 29(1) and 36 of this Regulation, and shall notify it without delay of any subsequent amendment affecting them.
Entry into force
This Regulation shall enter into force on the twentieth day after its publication in the Official Journal of the European Union with the exception of Articles 8 and 26(3), which shall enter into force 11 June 2005.
This Regulation shall be binding in its entirety and directly applicable in all Member States.
LIST
OF TYPES OF EC FERTILISERS
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
1(a) | Calcium nitrate (nitrate of lime) | Chemically obtained product containing calcium nitrate as its essential ingredient and possibly ammonium nitrate | 15% N Nitrogen expressed as total nitrogen or as nitric and ammoniacal nitrogen. Maximum content of ammoniacal nitrogen: 1,5% N | Total nitrogen Additional optional particulars: Nitric nitrogen Ammoniacal nitrogen | |
1(b) | Calcium magnesium nitrate (nitrate of lime and magnesium) | Chemically obtained product containing calcium nitrate and magnesium nitrate as essential ingredients | 13% N Nitrogen expressed as nitric nitrogen. Minimum content of magnesium in the form of water-soluble salts expressed as magnesium oxide: 5% MgO | Nitric nitrogen Water-soluble magnesium oxide | |
1(c) | Magnesium nitrate | Chemically obtained product containing as its essential ingredient hexahydrated magnesium nitrate | 10% N Nitrogen expressed as nitric nitrogen 14% MgO Magnesium expressed as water-soluble magnesium oxide | When marketed in the form of crystals as note "in crystallised form" may be added | Nitric nitrogen Water-soluble magnesium oxide |
2(a) | Sodium nitrate (nitrate of soda) | Chemically obtained product containing sodium nitrate as its essential ingredient | 15% N Nitrogen expressed as nitric nitrogen | Nitric nitrogen | |
2(b) | Chile nitrate | Product prepared from caliche, containing sodium nitrate as its essential ingredient | 15% N Nitrogen expressed as nitric nitrogen | Nitric nitrogen | |
3(a) | Calcium cyanamide | Chemically obtained product containing calcium cyanamide as its essential ingredient, calcium oxide and possibly small quantities of ammonium salts and urea | 18% N Nitrogen expressed as total nitrogen, at least 75% of the nitrogen declared being bound in the form of cyanamide | Total nitrogen | |
3(b) | Nitrogenous calcium cyanamide | Chemically obtained product containing calcium cyanamide as its essential ingredient, and calcium oxide and possibly small quantities of ammonium salts and urea, plus added nitrate | 18% N Nitrogen expressed as total nitrogen, at least 75% of the non-nitric nitrogen declared being bound in the form of cyanamide. Nitric nitrogen content: - minimum: 1% N - maximum: 3% N | Total nitrogen Nitric nitrogen | |
4 | Sulphate of ammonia | Chemically obtained product containing ammonium sulphate as its essential ingredient, possibly with up to 15% calcium nitrate (nitrate of lime). | 19,7% N Nitrogen expressed as total nitrogen. Maximum content of nitric nitrogen 2,2% N if calcium nitrate (nitrate of lime) is added. | When marketed in the form of a combination of ammonium sulphate and calcium nitrate (nitrate of lime), the designation must include "with up to 15% calcium nitrate (nitrate of lime)". | Ammoniacal nitrogen. Total nitrogen if calcium nitrate (nitrate of lime) is added |
5 | Ammonium nitrate or calcium ammonium nitrate | Chemically obtained product containing ammonium nitrate as its essential ingredient, which may contain fillers such as ground limestone, calcium sulphate, ground dolomite, magnesium sulphate, kieserite | 20% N Nitrogen expressed as nitric nitrogen and ammoniacal nitrogen, each of these two forms of nitrogen accounting for about half the nitrogen present. See Annexes III.1 and III.2 of this regulation, if required. | The designation "calcium ammonium nitrate" is exclusively reserved for a fertiliser containing only calcium carbonate (for instance limestone) and/or magnesium carbonate and calcium carbonate (for instance dolomite) in addition to ammonium nitrate. The minimum content of these carbonates must be 20% and their purity level at least 90% | Total nitrogen Nitric nitrogen Ammoniacal nitrogen |
6 | Ammonium sulphate-nitrate | Chemically obtained product containing as essential ingredients ammonium nitrate and ammonium sulphate | 25% N Nitrogen expressed as ammoniacal and nitric nitrogen. Minimum nitric nitrogen content: 5% | Total nitrogen Ammoniacal nitrogen Nitric nitrogen | |
7 | Magnesium sulphonitrate | Chemically obtained product containing ammonium nitrate, ammonium sulphate and magnesium sulphate as essential ingredients | 19% N Nitrogen expressed as ammoniacal and nitric nitrogen. Minimum nitric nitrogen content: 6% N | Total nitrogen Ammoniacal nitrogen | |
5% MgO Magnesium in the form of water-soluble salts expressed as magnesium oxide | Nitric nitrogen Water-soluble magnesium oxide | ||||
8 | Magnesium ammonium nitrate | Chemically obtained product containing ammonium nitrates and magnesium compound salts (dolomite magnesium carbonate and/or magnesium sulphate) as essential ingredients | 19% N Nitrogen expressed as ammoniacal nitrogen and nitric nitrogen. Minimum nitric nitrogen content 6% N | Total nitrogen Ammoniacal nitrogen Nitric nitrogen | |
5% MgO Magnesium expressed as total magnesium oxide | Total magnesium oxide and possibly, water-soluble magnesium oxide | ||||
9 | Urea | Chemically obtained product containing carbonyl diamide (carbamide) as its essential ingredient | 44% N Total ureic nitrogen (including biuret). Maximum biuret content: 1,2% | Total nitrogen, expressed as ureic nitrogen | |
10 | Crotonylidene diurea | Product obtained by reaction of urea with crotonaldehyde Monomeric compound | 28% N Nitrogen expressed as total nitrogen At least 25% N from the crotonylidene diurea Maximum ureic nitrogen content: 3% | Total nitrogen Ureic nitrogen where this is at least 1% by weight Nitrogen from crotonylidene diurea | |
11 | Isobutylidene diurea | Product obtained by reaction of urea with isobutyraldehyde Monomeric compound Monomeric compound | 28% N Nitrogen expressed as total nitrogen At least 25% N from isobutylidene diurea Maximum ureic nitrogen content: 3% | Total nitrogen Ureic nitrogen where this is at least 1% by weight Nitrogen from isobutylidene diurea | |
12 | Urea formaldehyde | Product obtained by reaction of urea with formaldehyde and containing as its essential ingredients molecules of urea formaldehyde Polymeric compound | 36% N total nitrogen Nitrogen expressed as total nitrogen At least 3/5 of the declared total nitrogen content must be soluble in hot water At least 31% N from urea formaldehyde Maximum ureic nitrogen content: 5% | Total nitrogen Ureic nitrogen where this is at least 1% by weight Nitrogen from formaldehyde urea that is soluble in cold water Nitrogen from formaldehyde urea that is only soluble in hot water | |
13 | Nitrogenous fertiliser containing crotonylidene diurea | Product obtained chemically containing crotonylidene diurea and a straight nitrogen fertiliser [List A-1, excluding products 3(a), 3(b) and 5] | 18% N expressed as total nitrogen At least 3% nitrogen in ammoniacal and/or nitric and/or ureic form At least 1/3 of the declared total nitrogen content must be derived from crotonylidene diurea Maximum biuret content: (ureic N + crotonylidene diurea N) x 0,026 | Total nitrogen For each form amounting to at least 1%: - nitric nitrogen - ammoniacal nitrogen - ureic nitrogen Nitrogen from crotonylidene diurea | |
14 | Nitrogenous fertiliser containing isobutylidene diurea | Product obtained chemically containing isobutylidene diurea and a straight nitrogenous fertiliser [List A-1, excluding products 3(a), 3(b) and 5] | 18% N expressed as total nitrogen At least 3% nitrogen in ammoniacal and/or nitric and/or ureic form A least 1/3 of the declared total nitrogen content must derive from isobutylidene diurea Maximum biuret content: (Ureic N + isobutylidene diurea N) x 0,026 | Total nitrogen For each form amounting to at least 1%: - nitric nitrogen - ammoniacal nitrogen - ureic nitrogen Nitrogen from isobutylidene diurea | |
15 | Nitrogenous fertiliser containing urea formaldehyde | Product obtained chemically containing urea formaldehyde and a straight nitrogenous fertiliser [List A-1, excluding products 3(a), 3(b) and 5] | 18% N expressed as total nitrogen At least 3% nitrogen in ammoniacal and/or nitric and/or ureic form At least 1/3 of the declared total nitrogen content must derive from urea formaldehyde The nitrogen from the urea formaldehyde must contain at least 3/5 nitrogen that is soluble in hot water Maximum biuret content: (Ureic N + urea formaldehyde) x 0,026 | Total nitrogen For each form amounting to at least 1%: - nitric nitrogen - ammoniacal nitrogen - ureic nitrogen Nitrogen from urea formaldehyde Nitrogen from urea formaldehyde that is soluble in cold water Nitrogen from urea formaldehyde that is only soluble in hot water | |
- | |||||
16 | Urea-ammonium sulphate | Product obtained chemically from urea and ammonium sulphate | 30% N Nitrogen expressed as ammoniacal and ureic nitrogen Minimum ammoniacal nitrogen content: 4% Minimum sulphur content expressed as sulphur trioxide: 12% Maximum biuret content: 0,9% | Total nitrogen Ammoniacal nitrogen Ureic nitrogen Water-soluble sulphur trioxide | |
- | |||||
Where a particle size criterion is prescribed for the basic constituent materials of fertilisers sold in granular form (fertilisers 1, 3, 4, 5, 6 and 7), it will be established by an appropriate analytical method.
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Basic slag: - Thomas phosphates - Thomas slag | Product obtained in iron-smelting by treatment of the phosphorus melts and containing calcium silicophosphates as its essential ingredients | 12% P2O5 Phosphorus expressed as phosphorus pentoxide soluble in mineral acids, at least 75% of the declared content of phosphorus pentoxide being soluble in 2% citric acid or P2O5 Phosphorus expressed as phosphorus pentoxide soluble in 2% citric acid Particle size: - at least 75% able to pass through a sieve with a mesh of 0,160 mm - at least 96% able to pass through a sieve with a mesh of 0,630 mm | Total phosphorus pentoxide (soluble in mineral acids) 75% of which (to be indicated as % by weight) is soluble in 2% citric acid (for marketing in France, Italy, Spain, Portugal, Greece, Czech Republic, Estonia, Cyprus, Latvia, Lithuania, Hungary, Malta, Poland, Slovenia, Slovakia, Bulgaria and Romania) Total phosphorus pentoxide (soluble in mineral acids) and phosphorus pentoxide soluble in 2% citric acid (for marketing in the United Kingdom) Phosphorus pentoxide soluble in 2% citric acid (for marketing in Germany, Belgium, Denmark, Ireland, Luxembourg, the Netherlands and Austria) | |
2(a) | Single superphosphate | Product obtained by reaction of ground mineral phosphate with sulphuric acid and containing monocalcium phosphate as an essential ingredient as well as calcium sulphate | 16% P2O5 Phosphorus expressed as P2O5 soluble in neutral ammonium citrate, at least 93% of the declared content of P2O5 being water-soluble Test sample: 1 g | Phosphorus pentoxide soluble in neutral ammonium citrate Water-soluble phosphorus pentoxide | |
2(b) | Concentrated superphosphate | Product obtained by reaction of ground mineral phosphate with sulphuric acid and phosphoric acid and containing monocalcium phosphate as an essential ingredient as well as calcium sulphate | 25% P2O5 Phosphorus expressed as P2O5 soluble in neutral ammonium citrate, at least 93% of the declared content of P2O5 being water-soluble Test sample: 1 g | Phosphorus pentoxide soluble in neutral ammonium citrate Water-soluble phosphorus pentoxide | |
2(c) | Triple superphosphate | Product obtained by reaction of ground mineral phosphate with phosphoric acid and containing monocalcium phosphate as its essential ingredient | 38% P2O5 Phosphorus expressed as P2O5 soluble in neutral ammonium citrate, at least 85% of the declared content of P2O5 being water-soluble Test sample: 3 g | Phosphorus pentoxide soluble in neutral ammonium citrate Water-soluble phosphorus pentoxide | |
3 | Partially solubilised rock phosphate | Product obtained by partial solubilisation of ground rock phosphate with sulphuric acid or phosphoric acid and containing as essential ingredients monocalcium phosphate, tricalcium phosphate and calcium sulphate | 20% P2O5 Phosphorus expressed as P2O5 soluble in mineral acids, at least 40% of the declared content of P2O5 being water-soluble Particle size: - at least 90% able to pass through a sieve with a mesh of 0,160 mm - at least 98% able to pass through a sieve with a mesh of 0,630 mm | Total phosphorus pentoxide (soluble in mineral acids) Phosphorus pentoxide soluble in water | |
3(a) | Partially solubilised rock phosphate with magnesium | Product obtained by partial solubilisation of ground rock phosphate with sulphuric acid or phosphoric acid with the addition of magnesium sulphate or magnesium oxide, and containing as essential ingredients monocalcium phosphate, tricalcium phosphate, calcium sulphate and magnesium sulphate | 16% P2O5 6% MgO Phosphorus expressed as P2O5 soluble in mineral acids, at least 40% of the declared content of P2O5 being water-soluble Particle size: - at least 90% able to pass through a sieve with a mesh of 0,160 mm - at least 98% able to pass through a sieve with a mesh of 0,630 mm | Total phosphorus pentoxide (soluble in mineral acids) Phosphorus pentoxide soluble in water Total magnesium oxide Water-soluble magnesium oxide | |
4 | Dicalcium phosphate | Product obtained by precipitation of solubilised phosphoric acid from mineral phosphates or bones, and containing dicalcium phosphate dihydrate as its essential ingredient | 38% P2O5 Phosphorus expressed as P2O5 soluble in alkaline ammonium citrate (Petermann) Particle size: - at least 90% able to pass through a sieve with a mesh of 0,160 mm - at least 98% able to pass through a sieve with a mesh of 0,630 mm | Phosphorus pentoxide soluble in alkaline ammonium citrate | |
5 | Calcined phosphate | Product obtained by heat treatment of ground rock phosphate with alkaline compounds and silicic acid, and containing alkaline calcium phosphate and calcium silicate as essential ingredients | 25% P2O5 Phosphorus expressed as P2O5 soluble in alkaline ammonium citrate (Petermann) Particle size: - at least 75% able to pass through a sieve with a mesh of 0,160 mm - at least 96% able to pass through a sieve with a mesh of 0,630 mm | Phosphorus pentoxide soluble in alkaline ammonium citrate | |
6 | Aluminium-calcium phosphate | Product obtained in amorphous form by heat treatment and grinding, containing aluminium and calcium phosphates as essential ingredients | 30% P2O5 Phosphorus expressed as P2O5 soluble in mineral acids, at least 75% of the declared content of P2O5 being soluble in alkaline ammonium citrate (Joulie) Particle size: - at least 90% able to pass through a sieve with a mesh of 0,160 mm - at least 98% able to pass through a sieve with a mesh of 0,630 mm | Total phosphorus pentoxide (soluble in mineral acids) Phosphorus pentoxide soluble in alkaline ammonium citrate | |
7 | Soft ground rock phosphate | Product obtained by grinding soft mineral phosphates and containing tricalcium phosphate and calcium carbonate as essential ingredients | 25% P2O5 Phosphorus expressed as P2O5 soluble in mineral acids, at least 55% of the declared content of P2O5 being soluble in 2% formic acid Particle size: - at least 90% able to pass through a sieve with a mesh of 0,063 mm - at least 99% able to pass through a sieve with a mesh of 0,125 mm | Total phosphorus pentoxide (soluble in mineral acids) Phosphorus pentoxide soluble in 2% formic acid Percentage by weight of material able to pass through a sieve with a mesh of 0,063 mm |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Crude potassium salt | Product obtained from crude potassium salts | 9% K2O Potassium expressed as water-soluble K2O 2% MgO Magnesium in the form of water-soluble salts, expressed as magnesium oxide | Usual trade names may be added | Water-soluble potassium oxide Water-soluble magnesium oxid Total sodium oxide Chloride content must be declared |
2 | Enriched crude potassium salt | Product obtained from crude potassium salts enriched by blending with potassium chloride | 18% K2O Potassium expressed as water-soluble K2O | Usual trade names may be added | Water-soluble potassium oxide Optional mention of the water-soluble magnesium oxide content where higher than 5% MgO |
3 | Muriate of potash | Product obtained from crude potassium salts and containing potassium chloride as its essential ingredient | 37% K2O Potassium expressed as water-soluble K2O | Usual trade names may be added | Water-soluble potassium oxide |
4 | Potassium chloride containing magnesium salts | Product obtained from crude potassium salts with added magnesium salts and containing potassium chloride and magnesium salts as essential ingredients | 37% K2O Potassium expressed as water-soluble K2O 5% MgO Magnesium in the form of water-soluble salts, expressed as magnesium oxide | Water-soluble potassium oxide Water-soluble magnesium oxide | |
5 | Sulphate of potash | Product obtained chemically from potassium salts and containing potassium sulphate as its essential ingredient | 47% K2O Potassium expressed as water-soluble K2O Maximum chloride content: 3% Cl | Water-soluble potassium oxide Optional mention of the chloride content | |
6 | Sulphate of potash containing magnesium salt | Product obtained chemically from potassium salts, possibly with addition of magnesium salts, and containing potassium sulphate and magnesium sulphate as essential ingredients | 22% K2O Potassium expressed as water-soluble K2O 8% MgO Magnesium in the form of water-soluble salts, expressed as magnesium oxide Maximum chloride content: 3% Cl | Usual trade names may be added | Water-soluble potassium oxide Water-soluble magnesium oxide Optional mention of the chloride content |
7 | Kieserite with potassium sulphate | Product obtained from Kieserite with potassium sulphate added | 8% MgO Magnesium expressed as water-soluble MgO 6% K2O Potassium expressed as water-soluble K2O Total MgO + K2O: 20% Maximum chloride content: 3% Cl | Usual trade names may be added | Water-soluble magnesium oxide Water-soluble potassium oxide Optional mention of the chloride content |
B.1.1. | Type designation: | NPK fertilisers. |
Data on method of production: | Product obtained chemically or by blending, without addition of organic nutrients of animal or vegetable origin. | |
Minimum content of nutrients (percentage by weight): | - Total: 20% (N + P2O5 + K2O); - For each of the nutrients: 3% N, 5% P2O5, 5% K2O. |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 Particle size | Data for identification of the fertilisers Other requirements | |||||
N | P2O5 | K2O | N | P2O5 | K2O | |
1 | 2 | 3 | 4 | 5 | 6 | |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Cyanamide nitrogen | (1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and in water (4) P2O5 soluble in mineral acids only (5) P2O5 soluble in alkaline ammonium citrate (Petermann) (6a) P2O5 soluble in mineral acids, of which at least 75% of the declared P2O5 content is soluble in 2% citric acid (6b) P2O5 soluble in 2% citric acid | Water soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2) to (5) amounts to at least 1% by weight, it must be declared (3) If above 28%, see Annex III.2 | 1. An NPK fertiliser free from Thomas slag, calcined phosphate, aluminium-calcium phosphate, partially solubilised rock phosphate and soft ground rock phosphate must be declared in accordance with solubilities (1), (2) or (3): - when the water-soluble P2O5 does not amount to 2%, solubility (2) only shall be declared; - when the water-soluble P2O5 is at least 2%, solubility (3) shall be declared, and the water-soluble P2O5 content must be indicated [solubility (1)]. The P2O5 content soluble in mineral acids only must not exceed 2%. For this type 1, the test sample for determining solubilities (2) and (3) shall be 1 g. | (1) Water-soluble potassium oxide (2) The indication "low in chloride" is linked to a maximum content of 2% Cl (3) Chloride content may be declared | |
(7) P2O5 soluble in mineral acids, of which at least 75% of the declared P2O5 content is soluble in alkaline ammonium citrate (Joulie) (8) P2O5 soluble in mineral acids, of which at least 55% of the declared P2O5 content is soluble in 2% formic acid | 2 (a) An NPK fertiliser containing soft ground rock phosphate or partially solubilised rock phosphate must be free from Thomas slag, calcined phosphate and aluminium-calcium phosphate. It shall be declared in accordance with solubilities (1), (3) and (4) This type of fertiliser must contain: - at least 2% P2O5 soluble in mineral acids only [solubility (4)]; - at least 5% P2O5 soluble in water and neutral ammonium citrate [solubility (3)]; - at least 2,5% water-soluble P2O5 [solubility (1)]. This type of fertiliser must be marketed under the designation "NPK fertiliser containing soft ground rock phosphate" or "NPK fertiliser containing partially solubilised rock phosphate". For this type 2(a), the test sample for determining solubility (3) shall be 3 g. | |||||
Particle size of the basic phosphatic ingredients | 2 (b) An NPK fertiliser containing aluminium-calcium phosphate must be free from Thomas slag, calcined phosphate, soft ground rock phosphate and partially solubilised rock phosphate. It shall be declared in accordance with solubilities (1) and (7), the latter applying after deduction of the solubility in water. This type of fertiliser must contain: - at least 2% of water-soluble P2O5 [solubility (1)]; - at least 5% of P2O5 according to solubility (7). This type of fertiliser must be marketed under the designation "NPK fertiliser containing aluminium-calcium phosphate". 3. In the case of NPK fertilisers containing only one of the following types of phosphatic fertiliser: Thomas slag, calcined phosphate, aluminium-calcium phosphate, soft ground rock phosphate, the type designation must be followed by an indication of the phosphate ingredient. The declaration of the solubility of the P2O5 must be given in accordance with the following solubilities: | |||||
Thomas slag: | at least 75% able to pass through a sieve with a mesh of 0,160 mm | |||||
Aluminium-calcium phosphate: | at least 90% able to pass through a sieve with a mesh of 0,160 mm | |||||
Calcined phosphate: | at least 75% able to pass through a sieve with a mesh of 0,160 mm | |||||
Soft ground rock phosphate: | at least 90% able to pass through a sieve with a mesh of 0,063 mm | |||||
Partially solubilised rock phosphate: | at least 90% able to pass through a sieve with a mesh of 0,160 mm | |||||
- for fertilisers based on Thomas slag: solubility (6a) (France, Italy, Spain, Portugal, Greece, Czech Republic, Estonia, Cyprus, Latvia, Lithuania, Hungary, Malta, Poland, Slovenia, Slovakia, Bulgaria, Romania), (6b) (Germany, Belgium, Denmark, Ireland, Luxembourg, Netherlands, United Kingdom and Austria); - for fertilisers based on calcined phosphate: solubility (5); - for fertilisers based on aluminium-calcium phosphate: solubility (7); - for fertilisers based on soft ground rock phosphate: solubility (8). | ||||||
B.1. NPK FERTILISERS (CONTINUED)
B.1.2. | Type designation: | NPK fertiliser containing crotonylidene diurea or isobutylidene diurea or urea formaldehyde (as appropriate). |
Data on method of production: | Product obtained chemically without addition of organic nutrients of animal or vegetable origin and containing crotonylidene diurea or isobutylidene diurea or urea formaldehyde. | |
Minimum content of nutrients (percentage by weight): | - Total: 20% (N + P2O5 + K2O); - For each of the nutrients: - 5% N. At least 1/4 of the declared content of total nitrogen must derive from nitrogen form (5) or (6) or (7). At least 3/5 of the declared nitrogen content (7) must be soluble in hot water, - 5% P2O5, - 5% K2O. |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 Particle size | Data for identification of the fertilisers Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from crotonylidene diurea (6) Nitrogen from isobutylidene diurea (7) Nitrogen from urea formaldehyde (8) Nitrogen from urea formaldehyde that is only soluble in hot water (9) Nitrogen from urea formaldehyde that is soluble in cold water | (1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and in water | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2) to (4) amounts to at least 1% by weight, it must be declared (3) One of the forms of nitrogen (5) to (7) (as appropriate). Nitrogen form (7) must be declared in the form of nitrogen (8) and (9) | An NPK fertiliser free from Thomas slag, calcined phosphate, aluminium-calcium phosphate, partially solubilised rock phosphate and rock phosphate must be declared in accordance with solubilities (1), (2) or (3): - when the water-soluble P2O5 does not amount to 2%, solubility (2) only shall be declared, - when the water-soluble P2O5 is at least 2%, solubility (3) shall be declared, and the water-soluble P2O5 content must be indicated [solubility (1)]. The P2O5 content soluble in mineral acids only must not exceed 2%. The test sample for determining solubilities (2) and (3) shall be 1 g. | (1) Water-soluble potassium oxide (2) The indication "low in chloride" is linked to a maximum content of 2% Cl (3) Chloride content may be declared |
B.2.1. | Type designation: | NP fertilisers. |
Data on method of production: | Product obtained chemically or by blending without addition of organic nutrients of animal or vegetable origin. | |
Minimum content of nutrients (percentage by weight): | - Total: 18% (N + P2O5); - For each of the nutrients: 3% N, 5% P2O5. |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 Particle size | Data for identification of the fertilisers Other requirements | |||||
N | P2O5 | K2O | N | P2O5 | K2O | |
1 | 2 | 3 | 4 | 5 | 6 | |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Cyanamide nitrogen | (1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and in water (4) P2O5 soluble in mineral acids only (5) P2O5 soluble in alkaline ammonium citrate (Petermann) (6a) P2O5 soluble in mineral acids, of which at least 75% of the declared P2O5 content is soluble in 2% citric acid (6b) P2O5 soluble in 2% citric acid | (1) Total nitrogen (2) If any of the forms of nitrogen (2) to (5) amounts to at least 1% by weight, it must be declared | 1. An NP fertiliser free from Thomas slag, calcined phosphate, aluminium-calcium phosphate, partially solubilised rock phosphate and soft ground rock phosphate must be declared in accordance with solubilities (1), (2) or (3): - when the water-soluble P2O5 does not amount to 2%, solubility (2) only shall be declared; - when the water-soluble P2O5 is at least 2%, solubility (3) shall be declared, and the water-soluble P2O5 content must be indicated [solubility (1)]. The P2O5 content soluble in mineral acids only must not exceed 2%. For this type 1, the test sample for determining solubilities (2) and (3) shall be 1 g. 2 (a) A NP fertiliser containing soft ground rock phosphate or partially solubilised rock phosphate must be free from Thomas slag, calcined phosphate and aluminium-calcium phosphate. | |||
(7) P2O5 soluble in mineral acids of which at least 75% of the declared P2O5 content is soluble in alkaline ammonium citrate (Joulie) (8) P2O5 soluble in mineral acids of which at least 55% of the declared P2O5 content is soluble in 2% formic acid | It shall be declared in accordance with solubilities (1), (3) and (4). This type of fertiliser must contain: - at least 2% P2O5 soluble in mineral acids only [solubility (4)]; - at least 5% P2O5 soluble in water and neutral ammonium citrate [solubility (3]; - at least 2,5% water soluble P2O5 [solubility (1)]. This type of fertiliser must be marketed under the designation "NP fertiliser containing soft ground rock phosphate" or "NP fertiliser containing partially solubilised rock phosphate". For this type 2(a), the test sample for determining solubility (3) shall be 3 g. | |||||
Particle size of the basic phosphatic ingredients: | 2 (b) A NP fertiliser containing aluminium-calcium phosphate, must be free from Thomas slag, calcined phosphate, soft ground rock phosphate and partially solubilised rock phosphate. It shall be declared in accordance with solubilities (1) and (7), the latter applying after deduction of the solubility in water. This type of fertiliser must contain: - at least 2% water-soluble P2O5 [solubility (1)]; - at least 5% P2O5 according to solubility (7). This type of fertiliser must be marketed under the designation "NP fertiliser containing aluminium-calcium phosphate". 3. In the case of NP fertilisers containing only one of the following types of phosphatic fertiliser: Thomas slag, calcined phosphate, aluminium-calcium phosphate, soft ground rock phosphate, the type designation must be followed by an indication of the phosphate ingredient. The declaration of the solubility of the P2O5 must be given in accordance with the following solubilities: - for fertilisers based on Thomas slag: solubility (6a) (France, Italy, Spain, Portugal, Greece, Czech Republic, Estonia, Cyprus, Latvia, Lithuania, Hungary, Malta, Poland, Slovenia, Slovakia, Bulgaria, Romania), (6b) (Germany, Belgium, Denmark, Ireland, Luxembourg, Netherlands, United Kingdom and Austria); - for fertilisers based on calcined phosphate: solubility (5); - for fertilisers based on aluminium-calcium phosphate: solubility (7); - for fertilisers based on soft ground rock phosphate: solubility (8). | |||||
Thomas slag | at least 75% able to pass through a sieve with a mesh of 0,160 mm | |||||
Aluminium-calcium phosphate | at least 90% able to pass through a sieve with a mesh of 0,160 mm | |||||
Calcined phosphate | at least 75% able to pass through a sieve with a mesh of 0,160 mm | |||||
Soft ground rock phosphate | at least 90% able to pass through a sieve with a mesh of 0,063 mm | |||||
Partially solubilised rock phosphate | at least 90% able to pass through a sieve with a mesh of 0,160 mm | |||||
B.2. NP FERTILISERS (CONT'D)
B.2.2. | Type designation: | NP fertiliser containing crotonylidene diurea or isobutylidene diurea or urea formaldehyde (as appropriate) |
Data on method of production: | Product obtained chemically without addition of organic nutrients of animal or vegetable origin and containing crotonylidene diurea or isobutylidene diurea or urea formaldehyde | |
Minimum content of nutrients (percentage by weight): | - Total: 18% (N + P2O5); - For each of the nutrients: - 5% N. At least 1/4 of the declared content of total nitrogen must derive from nitrogen form (5) or (6) or (7). At least 3/5 of the declared nitrogen content (7) must be soluble in hot water, - 5% P2O5. |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 Particle size | Data for identification of the fertilisers Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from crotonylidene diurea (6) Nitrogen from isobutylidene diurea (7) Nitrogen from urea formaldehyde (8) Nitrogen from urea formaldehyde that is only soluble in hot water (9) Nitrogen from urea formaldehyde that is soluble in cold water | (1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and in water | (1) Total nitrogen (2) If any of the forms of nitrogen (2) to (4) amounts to at least 1% by weight, it must be declared (3) One of the forms of nitrogen (5) to (7) (as appropriate). Nitrogen form (7) must be declared in the form of nitrogen (8) and (9) | An NP fertiliser free of Thomas slag, calcined phosphate, aluminium-calcium phosphate, partially solubilised rock phosphate and rock phosphate must be declared in accordance with solubilities (1), (2) or (3): - when the water-soluble P2O5 does not amount to 2%, solubility (2) only shall be declared; - when the water-soluble P2O5 is at least 2%, solubility (3) shall be declared, and the water-soluble P2O5 content must be indicated [solubility (1)]. The P2O5 content soluble in mineral acids only must not exceed 2%. The test sample for determining solubilities (2) and (3) shall be 1 g. | ||
B.3.1. | Type designation: | NK fertilisers. |
Data on method of production: | Product obtained chemically or by blending, without addition of organic nutrients of animal or vegetable origin. | |
Minimum content of nutrients (percentage by weight): | - Total: 18% (N + K2O); - For each of the nutrients: 3% N, 5% K2O. |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 Particle size | Data for identification of the fertilisers Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Cyanamide nitrogen | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2) to (5) amounts to at least 1% by weight, it must be declared | (1) Water-soluble potassium oxide (2) The indication "low in chloride" is linked to a maximum content of 2% Cl (3) Chloride content may be declared | ||
B.3. NK FERTILISERS (CONT'D)
B.3.2. | Type designation: | NK fertiliser containing crotonylidene diurea or isobutylidene diurea or urea formaldehyde (as appropriate). |
Data on method of production: | Product obtained chemically without addition of organic nutrients of animal or vegetable origin and containing crotonylidene diurea or isobutylidene diurea or urea formaldehyde. | |
Minimum content of nutrients (percentage by weight): | - Total: 18% (N + K2O); - For each of the nutrients: - 5% N At least 1/4 of the declared content of total nitrogen must derive from nitrogen form (5) or (6) or (7). At least 3/5 of the declared nitrogen content (7) must be soluble in hot water, - 5% K2O. |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 Particle size | Data for identification of the fertilisers Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from crotonylidene diurea (6) Nitrogen from isobutylidene diurea (7) Nitrogen from urea formaldehyde (8) Nitrogen from urea formaldehyde that is only soluble in hot water (9) Nitrogen from urea formaldehyde that is soluble in cold water | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2) to (4) amounts to at least 1% by weight, it must be declared (3) One of the forms of nitrogen (5) to (7) (as appropriate). Nitrogen form (7) must be declared in the form of nitrogen (8) and (9) | (1) Water-soluble potassium oxide (2) The indication "low in chloride" is linked to a maximum content of 2% Cl (3) Chloride content may be declared | ||
Type designation: | PK fertilisers. |
Data on method of production: | Product obtained chemically or by blending, without addition of organic nutrients of animal or vegetable origin. |
Minimum content of nutrients (percentage by weight): | - Total: 18% (P2O5 + K2O); - For each of the nutrients: 5% P2O5, 5% K2O. |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 Particle size | Data for identification of the fertilisers Other requirements | |||||
N | P2O5 | K2O | N | P2O5 | K2O | |
1 | 2 | 3 | 4 | 5 | 6 | |
(1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and in water (4) P2O5 soluble in mineral acids only (5) P2O5 soluble in alkaline ammonium citrate (Petermann) (6a) P2O5 soluble in mineral acids, of which at least 75% of the declared P2O5 content is soluble in 2% citric acid (6b) P2O5 soluble in 2% citric acid (7) P2O5 soluble in mineral acids of which at least 75% of the declared P2O5 content is soluble in alkaline ammonium citrate (Joulie) (8) P2O5 soluble in mineral acids, of which at least 55% of the declared P2O5 content is soluble in 2% formic acid | Water soluble K2O | 1. A PK fertiliser free from Thomas slag, calcined phosphate, aluminium-calcium phosphate, partially solubilised rock phosphate and soft ground rock phosphate must be declared in accordance with solubilities (1), (2) or (3): - when the water-soluble P2O5 does not amount to 2% solubility (2) only shall be declared; - when the water-soluble P2O5 is at least 2% solubility (3) shall be declared and the water-soluble P2O5 content must be indicated [solubility (1)]. The P2O5 content soluble in mineral acids only must not exceed 2%. For this type 1, the test sample for determining solubilities (2) and (3) shall be 1 g. 2 (a) A PK fertiliser containing soft ground rock phosphate or partially solubilised rock phosphate must be free from Thomas slag, calcined phosphate and aluminium-calcium phosphate. It shall be declared in accordance with solubilities (1), (3) and (4) | (1) Water-soluble potassium oxide (2) The indication "low in chloride" is linked to a maximum content of 2% Cl (3) Chloride content may be declared | |||
This type of fertiliser must contain: - at least 2% P2O5 soluble in mineral acids only [solubility (4)]; - at least 5% P2O5 soluble in water and neutral ammonium citrate [solubility (3)]; - at least 2,5% water-soluble P2O5 [solubility (1)]. This type of fertiliser must be marketed under the designation "PK fertiliser containing soft ground rock phosphate" or "PK fertiliser containing partially solubilised rock phosphate". For this type 2(a), the test sample for determining solubility (3) shall be 3 g | ||||||
Particle size of the basic phosphatic ingredients: | 2 (b) A PK fertiliser containing aluminium-calcium phosphate must be free from Thomas slag, calcined phosphate and partially solubilised rock phosphate. It shall be declared in accordance with solubilities (1) and (7), the latter applying after deduction of the solubility in water. This type of fertiliser must contain: - at least 2% water-soluble P2O5 [solubility (1)]; - at least 5% P2O5 according to solubility (7). This type of fertiliser must be marketed under the designation "PK fertiliser containing aluminium-calcium phosphate". 3. In the case of PK fertilisers containing only one of the following types of phosphatic fertiliser: Thomas slag, calcined phosphate, aluminium-calcium phosphate, soft ground rock phosphate, the type designation must be followed by an indication of the phosphate ingredient. The declaration of the solubility of the P2O5 must be given in accordance with the following solubilities: - for fertilisers based on Thomas slag: solubility (6a) (France, Italy, Spain, Portugal, Greece, Czech Republic, Estonia, Cyprus, Latvia, Lithuania, Hungary, Malta, Poland, Slovenia, Slovakia, Bulgaria, Romania), (6b) (Germany, Belgium, Denmark, Ireland, Luxembourg, Netherlands, United Kingdom and Austria) - for fertilisers based on calcined phosphate: solubility (5); - for fertilisers based on aluminium-calcium phosphate: solubility (7); - for fertilisers based on soft ground rock phosphate: solubility (8). | |||||
Thomas slag | at least 75% able to pass through a sieve with a mesh of 0,160 mm | |||||
Aluminium-calcium phosphate | at least 90% able to pass through a sieve with a mesh of 0,160 mm | |||||
Calcined phosphate | at least 75% able to pass through a sieve with a mesh of 0,160 mm | |||||
Soft ground rock phosphate | at least 90% able to pass through a sieve with a mesh of 0,063 mm | |||||
Partially solubilised rock phosphate | at least 90% able to pass through a sieve with a mesh of 0,160 mm | |||||
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data or type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Nitrogen fertiliser solution | Product obtained chemically and by dissolution in water, in a form stable at atmospheric pressure, without addition of organic nutrients of animal or vegetable origin | 15% N Nitrogen expressed as total nitrogen or, if there is only one form, nitric nitrogen or ammoniacal nitrogen or ureic nitrogen Maximum biuret content: ureic N x 0,026 | Total nitrogen and, for any form that amounts to not less than 1%, nitric nitrogen, ammoniacal nitrogen and/or ureic nitrogen If the biuret content is less than 0,2%, the words "low in biuret" may be added | |
2 | Urea Ammonium nitrate fertiliser solution | Product obtained chemically and by dissolution in water, containing ammonium nitrate and urea | 26% N Nitrogen expressed as total nitrogen, where the ureic nitrogen accounts for about half of the nitrogen present Maximum biuret content: 0,5% | Total nitrogen Nitric nitrogen, ammoniacal nitrogen and ureic nitrogen If the biuret content is less than 0,2%, the words "low in biuret" may be added | |
3 | Calcium nitrate solution | Product obtained by dissolving calcium nitrate in water | 8% N Nitrogen expressed as nitrogen in nitric form with a maximum 1% nitrogen as ammonia Calcium expressed as water soluble CaO | The type designation may be followed, as appropriate, by one of the following indications: - for foliar application; - for making nutrient solutions; - for ferti-irrigation. | Total nitrogen Water soluble calcium oxide for the uses stipulated in column 5 Optionally: - nitrogen in nitric form; - nitrogen as ammonia. |
4 | Magnesium nitrate solution | Product obtained chemically and by dissolving magnesium nitrate in water | 6% N Nitrogen expressed as nitric nitrogen 9% MgO Magnesium expressed as water-soluble magnesium oxide Minimum pH: 4 | Nitric nitrogen Water-soluble magnesium oxide | |
5 | Calcium nitrate suspension | Product obtained by suspension of calcium nitrate in water | 8% N Nitrogen expressed as total nitrogen or nitric and ammoniacal nitrogen maximum content of ammoniacal nitrogen: 1,0% 14% CaO Calcium expressed as water soluble CaO | The type designation may be followed by one of the following indications: - for foliar application; - for making nutrient solutions and suspensions; - for fertigation. | Total nitrogen Nitric nitrogen Water soluble calcium oxide for the uses stipulated in column 5 |
6 | Nitrogen fertiliser solution with urea formaldehyde | Product obtained chemically or by dissolution in water of urea formaldehyde and a nitrogenous fertiliser from list A-1 in this regulation, excluding products 3(a), 3(b), and 5 | 18% N expressed as total nitrogen At least one third of the declared total nitrogen content must derive from urea formaldehyde Maximum biuret content: (ureic N + urea formaldehyde N) x 0,026 | Total nitrogen For each form amounting to at least 1%: - Nitric nitrogen; - Ammoniacal nitrogen; - Ureic nitrogen. Nitrogen from urea formaldehyde | |
7 | Nitrogen fertiliser suspension with urea formaldehyde | Product obtained chemically or by suspension in water of urea formaldehyde and a nitrogenous fertiliser from list A-1 in this regulation, excluding products 3(a), 3(b), and 5 | 18% N expressed as total nitrogen At least one third of the declared total nitrogen content must derive from urea formaldehyde of which at least three fifths has to be soluble in hot water Maximum biuret content: (ureic N + urea formaldehyde N) x 0,026 | Total nitrogen For each form amounting to at least 1% - Nitric nitrogen; - Ammoniacal nitrogen; - Ureic nitrogen. Nitrogen from urea formaldehyde Nitrogen from urea formaldehyde that is soluble in cold water Nitrogen from urea formaldehyde that is only soluble in hot water |
C.2.1. | Type designation: | NPK-fertiliser solution. |
Data on method of production: | Product obtained chemically and by dissolution in water, in a form stable at atmospheric pressure, without addition of organic nutrients of animal or vegetable origin. | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total: 15%, (N + P2O5 + K2O); - For each of the nutrients: 2% N, 3% P2O5, 3% K2O; - Maximum biuret content: ureic N x 0,026. |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 Particle size | Data for identification of the fertilisers Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen | Water-soluble P2O5 | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2) to (4) amounts to not less than 1% by weight, it must be declared (3) If the biuret content is less than 0,2%, the words "low in biuret" may be added | Water-soluble P2O5 | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared |
C.2. COMPOUND FLUID FERTILISERS (CONT'D)
C.2.2 | Type designation: | NPK-fertiliser solution containing urea formaldehyde |
Data on method of production: | Product obtained chemically and by dissolution in water, in a form stable at atmospheric pressure, without addition of organic nutrients of animal or vegetable origin and containing urea formaldehyde | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total 15% (N + P2O5 + K2O) - For each of the nutrients: - 5% N, at least 25% of the declared content of total nitrogen must derive from nitrogen form (5) - 3% P2O5 - 3% K2O Maximum biuret content: (ureic N + urea formaldehyde N) x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from urea formaldehyde | Water-soluble P2O5 | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) Nitrogen from urea formaldehyde (4) If the biuret content is less than 0,2%, the words "low in biuret" may be added | Water-soluble P2O5 | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared |
C.2.3 | Type designation: | NPK-fertiliser suspension |
Data on method of production: | Product in liquid form, in which the nutrients are derived from substances both in suspension in the water and in solution without addition of organic nutrients of animal or vegetable origin | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total: 20%, (N + P2O5 + K2O) - For each of the nutrients: 3% N, 4% P2O5, 4% K2O - Maximum biuret content: ureic N x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen | (1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and water | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) If the biuret content is less than 0,2%, the words "low in biuret" may be added | The fertilisers must not contain Thomas slag, aluminium calcium phosphate, calcined phosphates, partially solubilised phosphates or rock phosphates (1) If the water-soluble P2O5 is less than 2%, only solubility 2 shall be declared (2) If the water-soluble P2O5 is at least 2%, solubility 3 and the water-soluble P2O5 content shall be declared | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared |
C.2.4 | Type designation: | NPK-fertiliser suspension containing urea formaldehyde |
Data on method of production: | Product in liquid form, in which the nutrients are derived from substances both in solution and in suspension in water, without addition of organic nutrients of animal or vegetable origin and containing urea formaldehyde | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total 20% (N + P2O5 + K2O) - For each of the nutrients: - 5% N, at least 25% of the declared content of total nitrogen must derive from nitrogen form (5) At least 3/5 of the declared nitrogen content (5) must be soluble in hot water - 4% P2O5 - 4% K2O Maximum biuret content: (ureic N + urea formaldehyde N) x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from urea formaldehyde | (1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and in water | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) Nitrogen from urea formaldehyde (4) If the biuret content is less than 0,2%, the words "low in biuret" may be added | The fertilisers must not contain Thomas slag, aluminium calcium phosphate, calcined phosphates, partially solubilised phosphates or rock phosphates (1) If the water-soluble P2O5 is less than 2%, only solubility (2) shall be declared (2) If the water-soluble P2O5 is at least 2%, solubility (3) and the water-soluble P2O5 content shall be declared | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared |
C.2.5 | Type designation: | NP-fertiliser solution |
Data on method of production: | Product obtained chemically and by dissolution in water, in a form stable at atmospheric pressure, without addition of organic nutrients of animal or vegetable origin | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total: 18%, (N + P2O5) - For each of the nutrients: 3% N, 5% P2O5 - Maximum biuret content: ureic N x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen | Water-soluble P2O5 | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) If the biuret content is less than 0,2%, the words "low in biuret" may be added | Water-soluble P2O5 | ||
C.2.6 | Type designation: | NP-fertiliser solution containing urea formaldehyde |
Data on method of production: | Product obtained chemically and by dissolution in water, in a form stable at atmospheric pressure, without addition of organic nutrients of animal or vegetable origin and containing urea formaldehyde | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total 18% (N + P2O5) - For each of the nutrients: - 5% N, at least 25% of the declared content of total nitrogen must derive from nitrogen form (5) - 5% P2O5 Maximum biuret content: (ureic N + urea formaldehyde N) x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from urea formaldehyde | Water-soluble P2O5 | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) Nitrogen from urea formaldehyde (4) If the biuret content is less than 0,2%, the words "low in biuret" may be added | Water-soluble P2O5 | ||
C.2.7 | Type designation: | NP-fertiliser suspension |
Data on method of production: | Product in liquid form, in which the nutrients are derived from substances both in solution and in suspension in the water, without addition of organic nutrients of animal or vegetable origin | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total: 18%, (N + P2O5) - For each of the nutrients: 3% N, 5% P2O5 - Maximum biuret content: ureic N x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers. Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen | (1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and water | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) If the biuret content is less than 0,2%, the words "low in biuret" may be added | The fertilisers may not contain Thomas slag, aluminium calcium phosphate, calcined phosphates, partially solubilised phosphate or rock phosphates (1) If the water-soluble P2O5 is less than 2% only solubility 2 shall be declared (2) If the water-soluble P2O5 is at least 2%, solubility 3 will be declared and the water-soluble P2O5 content must be stated | ||
C.2.8 | Type designation: | NP-fertiliser suspension containing urea formaldehyde |
Data on method of production: | Product in liquid form, in which the nutrients are derived from substances both in solution and in suspension in water, without addition of organic nutrients of animal or vegetable origin and containing urea formaldehyde | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total 18% (N + P2O5) - For each of the nutrients: - 5% N, at least 25% of the declared content of total nitrogen must derive from nitrogen form (5) At least 3/5 of the declared nitrogen content (5) must be soluble in hot water - 5% P2O5 Maximum biuret content: (ureic N + urea formaldehyde N) x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from urea formaldehyde | (1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and in water | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) (4) amounts to not less than 1% by weight, it must be declared (3) Nitrogen from urea formaldehyde (4) If the biuret content is less than 0,2%, the words "low in biuret" may be added | The fertilisers must not contain Thomas slag, aluminium calcium phosphate, calcined phosphates, partially solubilised phosphates or rock phosphates (1) If the water-soluble P2O5 is less than 2%, only solubility (2) shall be declared (2) If the water-soluble P2O5 is at least 2%, solubility (3) and the water-soluble P2O5 content shall be declared | ||
C.2.9 | Type designation: | NK-fertiliser solution |
Data on method of production: | Product obtained chemically and by dissolution in water, in a form stable at atmospheric pressure, without addition of organic nutrients of animal or vegetable origin | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total: 15% (N + K2O) - For each of the nutrients: 3% N, 5% K2O - Maximum biuret content: ureic N x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) If the biuret content is less than 0,2%, the words "low in biuret" may be added | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared | ||
C.2.10 | Type designation: | NK-fertiliser solution containing urea formaldehyde |
Data on method of production: | Product obtained chemically and by dissolution in water, in a form stable at atmospheric pressure, without addition of organic nutrients of animal or vegetable origin and containing urea formaldehyde | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total 15% (N + K2O) - For each of the nutrients: - 5% N, at least 25% of the declared content of total nitrogen must derive from nitrogen form (5) - 5% K2O Maximum biuret content: (ureic N + urea formaldehyde N) x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from urea formaldehyde | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) Nitrogen from urea formaldehyde (4) If the biuret content is less than 0,2%, the words "low in biuret" may be added | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared | ||
C.2.11 | Type designation: | NK-fertiliser suspension |
Data on method of production: | Product in liquid form, in which the nutrients are derived from substances both in solution and in suspension in the water, without addition of organic nutrients of animal or vegetable origin | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total: 18% (N + K2O) - For each of the nutrients: 3% N, 5% K2O - Maximum biuret content: ureic N x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) If the biuret content is less than 0,2%, the words "low in biuret" may be added | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared | ||
C.2.12 | Type designation: | NK-fertiliser suspension containing urea formaldehyde |
Data on method of production: | Product in liquid form, in which the nutrients are derived from substances both in solution and in suspension in water, without addition of organic nutrients of animal or vegetable origin and containing urea formaldehyde | |
Minimum content of nutrients (percentage by weight) and other requirements: | - Total 18% (N + K2O) - For each of the nutrients: - 5% N, at least 25% of the declared content of total nitrogen must derive from nitrogen form (5) At least 3/5 of the declared nitrogen content (5) must be soluble in hot water - 5% K2O Maximum biuret content: (ureic N + urea formaldehyde N) x 0,026 |
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | ||||
N | P2O5 | K2O | N | P2O5 | K2O |
1 | 2 | 3 | 4 | 5 | 6 |
(1) Total nitrogen (2) Nitric nitrogen (3) Ammoniacal nitrogen (4) Ureic nitrogen (5) Nitrogen from urea formaldehyde | Water-soluble K2O | (1) Total nitrogen (2) If any of the forms of nitrogen (2), (3) and (4) amounts to not less than 1% by weight, it must be declared (3) Nitrogen from urea formaldehyde (4) If the biuret content is less than 0,2%, the words "low in biuret" may be added | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared | ||
C.2.13 | Type designation: | PK-fertiliser solution | ||||
Data on method of production: | Product obtained chemically and by dissolution in water, without addition of organic nutrients of animal or vegetable origin | |||||
Minimum content of nutrients (percentage by weight) and other requirements: | - Total: 18% (P2O5 + K2O) - For each of the nutrients: 5% P2O5, 5% K2O | |||||
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | |||||
N | P2O5 | K2O | N | P2O5 | K2O | |
1 | 2 | 3 | 4 | 5 | 6 | |
Water-soluble P2O5 | Water-soluble K2O | Water-soluble P2O5 | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared | |||
C.2.14 | Type designation: | PK-fertiliser suspension | ||||
Data on method of production: | Product in liquid form, in which the nutrients are derived from substances both in solution and in suspension in water, without addition of organic nutrients of animal or vegetable origin | |||||
Minimum content of nutrients (percentage by weight) and other requirements: | - Total: 18% (P2O5 + K2O) - For each of the nutrients: 5% P2O5, 5% K2O | |||||
Forms, solubilities and nutrient content to be declared as specified in columns 4, 5 and 6 - Particle size | Data for identification of the fertilisers - Other requirements | |||||
N | P2O5 | K2O | N | P2O5 | K2O | |
1 | 2 | 3 | 4 | 5 | 6 | |
(1) Water-soluble P2O5 (2) P2O5 soluble in neutral ammonium citrate (3) P2O5 soluble in neutral ammonium citrate and water | Water-soluble K2O | The fertilisers must not contain Thomas slag, aluminium calcium phosphate, calcined phosphates, partially solubilised phosphates or rock phosphates (1) If the water-soluble P2O5 is less than 2% only solubility 2 will be declared (2) If the water-soluble P2O5 is at least 2% solubility 3 and the water-soluble P2O5 content shall be declared | (1) Water-soluble potassium oxide (2) The words "low in chloride" may be used only where the Cl content does not exceed 2% (3) The chloride content may be declared | |||
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data or type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Calcium sulphate | Product of natural or industrial origin containing calcium sulphate at various degrees of hydration | 25% CaO 35% SO3 Calcium and sulphur expressed as total CaO + SO3 Fineness of grind: - at least 80% to pass through a sieve with a 2 mm mesh width, - at least 99% to pass through a sieve with a 10 mm mesh width | Usual trade names may be added | Total sulphur trioxide Optional: total CaO |
2 | Calcium chloride solution | Calcium chloride solution of industrial origin | 12% CaO Calcium expressed as water-soluble CaO | Calcium oxide Optional: for plant spraying | |
2.1 | Calcium formate | Chemically obtained product containing calcium formate as essential ingredient | 33,6% CaO Calcium expressed as water-soluble CaO 56% formate | Calcium oxide Formate | |
2.2 | Calcium formate fluid | Product obtained by dissolution in water of calcium formate | 21% CaO Calcium expressed as water-soluble CaO 35% formate | Calcium oxide Formate | |
3 | Elemental sulphur | Comparatively refined natural or industrial product | 98% S (245%: SO3) Sulphur expressed as total SO3 | Total sulphur trioxide | |
4 | Kieserite | Product of mineral origin containing monohydrated magnesium sulphate as main component | 24% MgO 45% SO3 Magnesium and sulphur expressed as water-soluble magnesium oxide and sulphur trioxide | Usual trade names may be added | Water-soluble magnesium oxide Optional: water-soluble sulphur trioxide |
5 | Magnesium sulphate | Product containing heptahydrated magnesium sulphate as main ingredient | 15% MgO 28% SO3 Where micro-nutrients are added, and declared in accordance with Article 6(4) and 6(6): 10% MgO 17% SO3 Magnesium and sulphur expressed as water-soluble magnesium oxide and sulphur trioxide | The usual trade names may be added | Water-soluble magnesium oxide Water-soluble sulphur trioxide |
5.1 | Magnesium sulphate solution | Product obtained by dissolution in water of magnesium sulphate of industrial origin | 5% MgO 10% SO3 Magnesium and sulphur expressed as water-soluble magnesium oxide and water-soluble sulphuric anhydride | Usual trade names may be added | Water-soluble magnesium oxide Optional: water-soluble sulphuric anhydride |
5.2 | Magnesium hydroxide | Product obtained chemically and having as its essential ingredient magnesium hydroxide | 60% MgO Particle size: at least 99% able to pass through a sieve with a mesh of 0,063 mm | Total magnesium oxide | |
5.3 | Suspension of magnesium hydroxide | Product obtained by suspension of type 5.2 | 24% MgO | Total magnesium oxide | |
6 | Magnesium chloride solution | Product obtained by dissolving magnesium chloride of industrial origin | 13% MgO Magnesium expressed as magnesium oxide Maximum calcium content: 3% CaO | Magnesium oxide |
Explanatory note: The following notes are applicable to the whole of Part E.
Note 1: A chelating agent may be designated by means of its initials as set out in E.3.
Note 2: If the product leaves no solid residue after being dissolved in water it may be described as "for dissolution".
Note 3: Where a micro-nutrient is present in a chelated form, the pH range guaranteeing acceptable stability of the chelated fraction shall be stated.
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type of designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
1a | Boric acid | Product obtained by the action of an acid on a borate | 14% water-soluble B | The usual trade names may be added | Water-soluble boron (B) |
1b | Sodium borate | Chemically obtained product containing as its essential component a sodium borate | 10% water-soluble B | The usual trade names may be added | Water-soluble boron (B) |
1c | Calcium borate | Product obtained from colemanite or pandermite containing as its essential ingredient calcium borates | 7% total B Particle size: at least 98% passing through a 0,063 mm sieve | The usual trade names may be added | Total boron (B) |
1d | Boron ethanol amine | Product obtained by reacting a boric acid with an ethanol amine | 8% water-soluble B | Water-soluble boron (B) | |
1e | Borated fertiliser in solution | Product obtained by dissolving types 1a and/or 1b and/or 1d | 2% water-soluble B | The designation must include the names of the constituents present | Water-soluble boron (B) |
1f | Borated fertiliser in suspension | Product obtained by suspending types 1a and/or 1b and/or 1c and/or 1d in water | 2% total B | The designation must include the names of the constituents present | Total boron (B) Water-soluble boron (B) if present |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type of designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
2a | Cobalt salt | Chemically obtained product containing a mineral salt of cobalt as its essential ingredient | 19% water-soluble Co | The designation must include the name of the mineral anion | Water-soluble cobalt (Co) |
2b | Cobalt chelate | Water-soluble product containing cobalt chemically combined with authorised chelating agent(s) | 5% of water-soluble cobalt and at least 80% of the water-soluble cobalt is chelated by authorised chelating agent(s) | Name of each authorised chelating agent that chelates at least 1% water-soluble cobalt and that can be identified and quantified by a European standard | Water-soluble cobalt (Co) Optional: Total cobalt (Co) chelated by authorised chelating agents Cobalt (Co) chelated by each authorised chelating agent that chelates at least 1% water-soluble cobalt and that can be identified and quantified by a European standard |
2c | Cobalt fertiliser solution | Aqueous solution of types 2a and/or 2b or 2d | 2% water-soluble Co When types 2a and 2d are mixed, the complexed fraction must be at least 40% of the water-soluble Co | The designation must include: (1) the name(s) of the mineral anion(s), if present (2) the name of any authorised chelating agent that chelates at least 1% water-soluble cobalt if present and that can be identified and quantified by a European standard or the name of the authorised complexing agent that can be identified by a European standard, if present | Water-soluble cobalt (Co) Cobalt (Co) chelated by each authorised chelating agent that chelates at least 1% water-soluble cobalt and that can be identified and quantified by a European standard Cobalt (Co) complexed by the authorised complexing agent that can be identified by a European Standard Optional: total cobalt (Co) chelated by authorised chelating agent(s) |
2d | Cobalt complex | Water-soluble product containing cobalt chemically combined with one authorised complexing agent | 5% of water-soluble Co and the complexed fraction must be at least 80% of the water-soluble cobalt | The designation must include the name of the authorised complexing agent that can be identified by a European Standard | Water-soluble cobalt (Co) Total cobalt (Co) complexed |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type of designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
3a | Copper salt | Chemically obtained product containing a mineral salt of copper as its essential ingredient | 20% water-soluble Cu | The designation must include the name of the mineral anion | Water-soluble copper (Cu) |
3b | Copper oxide | Chemically obtained product containing copper oxide as its essential ingredient | 70% total Cu Particle size: at least 98% passing through a 0,063 mm sieve | Total copper (Cu) | |
3c | Copper hydroxide | Chemically obtained product containing copper hydroxide as its essential ingredient | 45% total Cu Particle size: at least 98% passing through a 0,063 mm sieve | Total copper (Cu) | |
3d | Copper chelate | Water-soluble product containing copper chemically combined with authorised chelating agent(s) | 5% of water-soluble copper and at least 80% of the water-soluble copper is chelated by authorised chelating agent(s) | Name of each authorised chelating agent that chelates at least 1% water-soluble copper and that can be identified and quantified by a European standard | Water-soluble copper (Cu) Optional: Total copper (Cu) chelated by authorised chelating agents Copper (Cu) chelated by each authorised chelating agent that chelates at least 1% water-soluble copper and that can be identified and quantified by a European standard |
3e | Copper-based fertiliser | Product obtained by mixing types 3a and/or 3b and/or 3c and/or a single one of type 3d and, if required, filler that is neither nutrient nor toxic | 5% total Cu | The designation must include: (1) the name(s) of the copper components; (2) the name of any chelating agent if present | Total copper (Cu) Water-soluble copper (Cu) if this accounts for at least 1/4 of the total copper Chelated copper (Cu) if present |
3f | Copper fertiliser solution | Aqueous solution of types 3a and/or 3d or 3i | 2% water-soluble Cu When types 3a and 3i are mixed, the complexed fraction must be at least 40% of the water-soluble Cu | The designation must include: (1) the name(s) of the mineral anion(s), if present (2) the name of any authorised chelating agent that chelates at least 1% water-soluble copper if present and that can be identified and quantified by a European standard or the name of the authorised complexing agent that can be identified by a European standard | Water-soluble copper (Cu) Copper (Cu) chelated by each authorised chelating agent that chelates at least 1% water-soluble copper and that can be identified and quantified by a European standard Copper (Cu) complexed by the authorised complexing agent that can be identified by a European Standard Optional: Total copper (Cu) chelated by authorised chelating agent(s) |
3g | Copper oxychloride | Chemically obtained product containing copper oxychloride [Cu2Cl(OH)3] as an essential ingredient | 50% total Cu Particle size: at least 98% passing through a 0,063 mm sieve | Total copper (Cu) | |
3h | Copper fertiliser in suspension | Product obtained by suspending types 3a and/or 3b and/or 3c and/or 3d and/or 3g in water | 17% total Cu | The designation must include: (1) the name(s) of the anions, if present (2) the name of any authorised chelating agent that chelates at least 1% water-soluble copper if present and that can be identified and quantified by a European standard | Total copper (Cu) Water-soluble copper (Cu) if present Copper (Cu) chelated by each authorised chelating agent that chelates at least 1% water-soluble copper and that can be identified and quantified by a European standard |
3i | Copper complex | Water-soluble product containing copper chemically combined with one authorised complexing agent | 5% of water-soluble Cu and the complexed fraction must be at least 80% of the water-soluble copper | The designation must include the name of the authorised complexing agent that can be identified by a European Standard | Water-soluble copper (Cu) Total copper (Cu) complexed |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type of designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
4a | Iron salt | Chemically obtained product containing a mineral iron salt as its essential ingredient | 12% water-soluble Fe | The designation must include the name of the mineral anion | Water-soluble iron (Fe) |
4b | Iron chelate | Water-soluble product containing iron chemically combined with authorised chelating agent(s) | 5% of water-soluble iron, of which the chelated fraction is at least 80% and at least 50% of the water-soluble iron is chelated by authorised chelating agent(s) | Name of each authorised chelating agent that chelates at least 1% water-soluble iron and that can be identified and quantified by a European standard | Water-soluble iron (Fe) Optional: Total iron (Fe) chelated by authorised chelating agents Iron (Fe) chelated by each authorised chelating agent that chelates at least 1% water-soluble iron and that can be identified and quantified by a European standard |
4c | Iron fertiliser solution | Aqueous solution of types 4a and/or 4b or 4d | 2% water-soluble Fe When types 4a and 4d are mixed, the complexed fraction must be at least 40% of the water-soluble Fe | The designation must include: (1) the name(s) of the mineral anion(s), if present (2) the name of any authorised chelating agent that chelates at least 1% water-soluble iron if present and that can be identified and quantified by a European standard or the name of the authorised complexing agent that can be identified by a European standard | Water-soluble iron (Fe) Iron (Fe) chelated by each authorised chelating agent that chelates at least 1% water-soluble iron and that can be identified and quantified by a European standard Iron (Fe) complexed by the authorised complexing agent that can be identified by a European Standard Optional: total iron (Fe) chelated by authorised chelating agent(s) |
4d | Iron complex | Water-soluble product containing iron chemically combined with one authorised complexing agent | 5% of water-soluble Fe and the complexed fraction must be at least 80% of the water-soluble iron | The designation must include the name of the authorised complexing agent that can be identified by a European Standard | Water-soluble iron (Fe) Total iron (Fe) complexed |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type of designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
5a | Manganese salt | Chemically obtained product containing a mineral manganese salt (Mn II) as its essential ingredient | 17% water-soluble Mn | The designation must include the name of the combined anion | Water-soluble manganese (Mn) |
5b | Manganese chelate | Water-soluble product containing manganese chemically combined with authorised chelating agent(s) | 5% of water-soluble manganese and at least 80% of the water-soluble manganese is chelated by authorised chelating agent(s) | Name of each authorised chelating agent that chelates at least 1% water-soluble manganese and that can be identified and quantified by a European standard | Water-soluble manganese (Mn) Optional: Total manganese (Mn) chelated by authorised chelating agents Manganese (Mn) chelated by each authorised chelating agent that chelates at least 1% water-soluble manganese and that can be identified and quantified by a European standard |
5c | Manganese oxide | Chemically obtained product containing manganese oxides as essential ingredients | 40% total Mn Particle size: at least 80% passing through a 0,063 mm sieve | Total manganese (Mn) | |
5d | Manganese-based fertiliser | Product obtained by mixing types 5a and 5c | 17% total Mn | The designation must include the name of the manganese components | Total manganese (Mn) Water-soluble manganese (Mn) if this accounts for at least 1/4 of the total manganese |
5e | Manganese fertiliser solution | Aqueous solution of types 5a and/or 5b or 5g | 2% water-soluble Mn When types 5a and 5g are mixed, the complexed fraction must be at least 40% of the water-soluble Mn | The designation must include: (1) the name(s) of the mineral anion(s), if present (2) the name of any authorised chelating agent that chelates at least 1% water-soluble manganese if present and that can be identified and quantified by a European standard or the name of the authorised complexing agent that can be identified by a European standard | Water-soluble manganese (Mn) Manganese (Mn) chelated by each authorised chelating agent that chelates at least 1% water-soluble manganese and that can be identified and quantified by a European standard Manganese (Mn) complexed by the authorised complexing agent that can be identified by a European Standard Optional: total manganese (Mn) chelated by authorised chelating agent(s) |
5f | Manganese fertiliser in suspension | Product obtained by suspending types 5a and/or 5b and/or 5c in water | 17% total Mn | The designation must include: (1) the name(s) of the anions, if present (2) the name of any authorised chelating agent that chelates at least 1% water-soluble manganese if present and that can be identified and quantified by a European standard | Total manganese (Mn) Water-soluble manganese (Mn) if present Manganese (Mn) chelated by each authorised chelating agent that chelates at least 1% water-soluble manganese and that can be identified and quantified by a European standard |
5g | Manganese complex | Water-soluble product containing manganese chemically combined with one authorised complexing agent | 5% of water-soluble Mn and the complexed fraction must be at least at least 80% of the water-soluble manganese | The designation must include the name of the authorised complexing agent that can be identified by a European Standard | Water-soluble manganese (Mn) Total manganese (Mn) complexed |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type of designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
6a | Sodium molybdate | Chemically obtained product containing sodium molybdate as its essential ingredient | 35% water-soluble Mo | Water-soluble molybdenum (Mo) | |
6b | Ammonium molybdate | Chemically obtained product containing ammonium molybdate as its essential ingredient | 50% water-soluble Mo | Water-soluble molybdenum (Mo) | |
6c | Molybdenum-based fertiliser | Product obtained by mixing types 6a and 6b | 35% water-soluble Mo | The designation must include the names of the molybdenum components | Water-soluble molybdenum (Mo) |
6d | Molybdenum-based fertiliser solution | Product obtained by dissolving types 6a and/or one of the type 6b in water | 3% water-soluble Mo | The designation must include the name(s) of the molybdenum component(s) | Water-soluble molybdenum (Mo) |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type of designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
7a | Zinc salt | Chemically obtained product and having as its essential ingredient a mineral salt of zinc | 15% water-soluble Zn | The designation must include the name of the mineral anion | Water-soluble zinc (Zn) |
7b | Zinc chelate | Water-soluble product containing zinc chemically combined with authorised chelating agent(s) | 5% of water-soluble zinc and at least 80% of the water-soluble zinc is chelated by authorised chelating agent(s) | Name of each authorised chelating agent that chelates at least 1% water-soluble zinc and that can be identified and quantified by a European standard | Water-soluble zinc (Zn) Optional: Total zinc (Zn) chelated by authorised chelating agents Zinc (Zn) chelated by each authorised chelating agent that chelates at least 1% water-soluble zinc and that can be identified and quantified by a European standard |
7c | Zinc oxide | Chemically obtained product and having as its essential ingredient zinc oxide | 70% total Zn Particle size: at least 80% passing through a 0,063 mm sieve | Total zinc (Zn) | |
7d | Zinc-based fertiliser | Product obtained by mixing types 7a and 7c | 30% total Zn | The designation must include the name of the zinc components present | Total zinc (Zn) Water-soluble zinc (Zn) if this accounts for at least 1/4 of the total zinc (Zn) |
7e | Zinc fertiliser solution | Aqueous solution of types 7a and/or 7b or 7g | 2% water-soluble Zn When types 7a and 7g are mixed, the complexed fraction must be at least 40% of the water-soluble Zn | The designation must include: (1) the name(s) of the mineral anion(s), if present (2) the name of any authorised chelating agent that chelates at least 1% water-soluble zinc if present and that can be identified and quantified by a European standard or the name of the authorised complexing agent that can be identified by a European standard | Water-soluble zinc (Zn) Zinc (Zn) chelated by each authorised chelating agent that chelates at least 1% water-soluble zinc and that can be identified and quantified by a European standard Zinc (Zn) complexed by the authorised complexing agent that can be identified by a European Standard Optional: total zinc (Zn) chelated by authorised chelating agent(s) |
7f | Zinc fertiliser suspension | Product obtained by suspending type 7(a) and/or 7(c) and/or types 7(b) in water | 20% total zinc | The designation must include: (1) the name(s) of the anions (2) the name of any authorised chelating agent that chelates at least 1% water-soluble zinc if present and that can be identified and quantified by a European standard | Total zinc (Zn) Water-soluble zinc (Zn) if present Zinc (Zn) chelated by each authorised chelating agent that chelates at least 1% water-soluble zinc and that can be identified and quantified by a European standard |
7g | Zinc complex | Water-soluble product containing zinc chemically combined with one authorised complexing agent | 5% of water-soluble zinc and the complexed fraction must be at least 80% of the water-soluble zinc | The designation must include the name of the authorised complexing agent that can be identified by a European Standard | Water-soluble zinc (Zn) Total zinc (Zn) complexed |
E.2. MINIMUM MICRO-NUTRIENT CONTENT, PERCENTAGE WEIGHT OF FERTILISER; MIXED MICRO-NUTRIENT FERTILISER TYPES
E.2.1. Minimum micro-nutrient content in solid or fluid mixtures of micro-nutrient fertilisers, percentage weight of fertiliser
Where the micro-nutrient is present in a form that is | ||
exclusively mineral | chelated or complexed | |
For a micro-nutrient: | ||
Boron (B) | 0,2 | 0,2 |
Cobalt (Co) | 0,02 | 0,02 |
Copper (Cu) | 0,5 | 0,1 |
Iron (Fe) | 2,0 | 0,3 |
Manganese (Mn) | 0,5 | 0,1 |
Molybdenum (Mo) | 0,02 | - |
Zinc (Zn) | 0,5 | 0,1 |
E.2.2. Minimum micro-nutrient content in EC fertilisers containing primary and/or secondary nutrient(s) with micro-nutrient(s) applied to the soil, percentage weight of fertiliser
For crops or grassland | For horticultural use | |
Boron (B) | 0,01 | 0,01 |
Cobalt (Co) | 0,002 | - |
Copper (Cu) | 0,01 | 0,002 |
Iron (Fe) | 0,5 | 0,02 |
Manganese (Mn) | 0,1 | 0,01 |
Molybdenum (Mo) | 0,001 | 0,001 |
Zinc (Zn) | 0,01 | 0,002 |
E.2.3. Minimum micro-nutrient content in EC fertilisers containing primary and/or secondary nutrient(s) with micro-nutrient(s) for leaf sprays, percentage weight of fertiliser
Boron (B) | 0,010 |
Cobalt (Co) | 0,002 |
Copper (Cu) | 0,002 |
Iron (Fe) | 0,020 |
Manganese (Mn) | 0,010 |
Molybdenum (Mo) | 0,001 |
Zinc (Zn) | 0,002 |
No | Type designation | Data on method of production and essential requirements | Minimum content of nutrients (percentage by weight) Data on expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the micro-nutrients Other criteria |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Mixture of micro-nutrients | Product obtained by mixing two or more E.1 types of fertiliser or obtained by dissolving and/or suspending two or more E.1 types of fertiliser in water | (1) 5% total content for a solid mixture or (2) 2% total content for a fluid mixture Individual micro-nutrients according to Section E.2.1 | Name of each micronutrient and its chemical symbol present listed in alphabetical order of their chemical symbols followed by the name(s) of its counter-ion(s) immediately after the type designation. | Total content of each micro-nutrient expressed as percentage of the fertiliser by mass, except where a micro-nutrient is totally water-soluble. Water-soluble content of each micro-nutrient expressed as percentage of the fertiliser by mass where the soluble content is at least half of the total content. Where a micro-nutrient is totally water-soluble, only the water-soluble content shall be declared. Where a micro-nutrient is chemically linked with an organic molecule, the micro-nutrient shall be declared immediately following the water-soluble content as a percentage of the fertiliser by mass, followed by one of the terms "chelated by" or "complexed by" with the name of each authorised chelating or complexing agent(s) as set out in Section E.3. The name of the organic molecule may be replaced by its initials. The following statement below the compulsory and optional declarations: "To be used only where there is a recognised need. Do not exceed the appropriate dose rate". |
The following substances are authorised provided that their corresponding nutrient chelate has complied with the requirements of Council Directive 67/548/EEC <*>.
--------------------------------
<*> OJ 196, 16.8.1967, p. 1.
--------------------------------
<*> The chelating agents are to be identified and quantified by the European Standards that cover the mentioned chelating agents.
Acids, or sodium, potassium or ammonium salts of:
No | Designation | Alternative designation | Chemical formula | CAS number of the acid <*> |
1 | Ethylenediaminetetraacetic acid | EDTA | C10H16O8N2 | 60-00-4 |
2 | 2-hydroxyethylethylenediaminetriacetic acid | HEEDTA | C10H18O7N2 | 150-39-0 |
3 | diethylenetriaminepentaacetic acid | DTPA | C14H23O10N3 | 67-43-6 |
4 | ethylenediamine-N,N'-di[(ortho-hydroxyphenyl)acetic acid] | [o,o] EDDHA | C18H20O6N2 | 1170-02-1 |
5 | ethylenediamine-N-[(ortho-hydroxyphenyl)acetic acid]-N'-[(para-hydroxyphenyl)acetic acid] | [o,p] EDDHA | C18H20O6N2 | 475475-49-1 |
6 | ethylenediamine-N,N'-di[(ortho-hydroxy-methylphenyl)acetic acid] | [o,o] EDDHMA | C20H24O6N2 | 641632-90-8 |
7 | ethylenediamine-N-[(ortho-hydroxy-methylphenyl)acetic acid]-N'-[(para-hydroxy-methylphenyl)acetic acid] | [o,p] EDDHMA | C20H24O6N2 | 641633-41-2 |
8 | ethylenediamine-N,N'-di[(5-carboxy-2-hydroxyphenyl)acetic acid] | EDDCHA | C20H20O10N2 | 85120-53-2 |
9 | ethylenediamine-N,N'-di[(2-hydroxy-5-sulfophenyl)acetic acid] and its condensation products | EDDHSA | C18H20O12N2S2 + n*(C12H14O8N2S) | 57368-07-7 and 64204540-7 |
10 | Iminodisuccinic acid | IDHA | C8H11O8N | 131669-35-7 |
11 | N,N'-di(2-hydroxybenzyl)ethylenediamine-N,N'-diacetic acid | HBED | C20H24N2O6 | 35998-29-9 |
12 | [S,S]-Ethylenediaminedisuccinic acid | [S,S]-EDDS | C10H16O8N2 | 20846-91-7 |
<*> For information only. | ||||
--------------------------------
<*> The complexing agents are to be identified by the European Standards that cover the mentioned complexing agents.
The following complexing agents are only permitted in products for fertigation and/or foliar application, except for Zn lignosulfonate, Fe lignosulfonate, Cu lignosulfonate and Mn lignosulfonate that can be applied directly to the soil.
Acids, or sodium, potassium or ammonium salts of:
No | Designation | Alternative designation | Chemical formula | CAS number of the acid <*> |
1 | Lignosulfonic acid | LS | No chemical formula available | 8062-15-5 <**> |
2 | Heptagluconic acid | HGA | C7H14O8 | 23351-51-1 |
<*> For information only. <**> For quality reasons, the relative phenolic hydroxyl content and the relative organic sulphur content as measured by EN 16109 must exceed 1,5% and 4,5% respectively. | ||||
The urease and nitrification inhibitors listed in the Tables F.1. and F.2. below may be added to the nitrogenous fertilisers types listed in Sections A.1., B.1., B.2., B.3., C.1. and C.2. of Annex I subject to the following provisions:
(1) at least 50% of the total nitrogen content of the fertiliser consists of the nitrogen forms specified in column 3;
(2) they do not belong to the fertiliser types mentioned in column 4.
Fertilisers to which a nitrification inhibitor listed in Table F.1. has been added shall have the words "with nitrification inhibitor ([type designation of nitrification inhibitor])" added to their type designation.
Fertilisers to which a urease inhibitor listed in Table F.2. has been added shall have the words "with urease inhibitor ([type designation of urease inhibitor])" added to their type designation.
Technical information, as complete as possible, must be provided with each package or bulk consignment by the person responsible for marketing. This information must enable the user in particular to determine the rates and timing of application in relation to the crop being grown.
New nitrification inhibitors or urease inhibitors may be included in the Tables F1 or F2 respectively after evaluation of the technical files submitted in accordance with guidelines to be elaborated for these compounds.
No | Type designation and composition of the nitrification inhibitor | Minimum and maximum inhibitor content as a percentage by mass of the total nitrogen present as ammonium nitrogen and urea nitrogen. | EC fertiliser types for which the inhibitor may not be used | Description of nitrification inhibitors with which mixtures are allowed Data on permitted ratio |
1 | 2 | 3 | 4 | 5 |
1 | Dicyandiamide ELINCS No 207-312-8 | Minimum 2,25 Maximum 4,5 | ||
2 | Product containing dicyandiamide (DCD) and 1,2,4-triazole (TZ) EC# EINECS No 207-312-8 EC# EINECS No 206-022-9 | Minimum 2,0 Maximum 4,0 | Mixture ratio 10:1 (DCD:TZ) | |
3 | Product containing 1,2,4-triazole (TZ) and 3-methyl-pyrazole (MP) EC# EINECS No 206-022-9 EC# EINECS No 215-925-7 | Minimum 0,2 Maximum 1,0 | Mixture ratio 2:1 (TZ:MP) | |
4 | 3,4-dimethyl-1H-pyrazole phosphate (DMPP) EC No 424-640-9 | Minimum: 0,8 Maximum: 1,6 |
No | Type designation and composition of the urease inhibitor | Minimum and maximum inhibitor content as a percentage by mass of the total nitrogen present as urea nitrogen | EC fertiliser types for which the inhibitor may not be used | Description of urease inhibitors with which mixtures are allowed Data on permitted ratio |
1 | 2 | 3 | 4 | 5 |
1 | N-(n-butyl) thiophosphoric triamide (NBPT) ELINCS No 435-740-7 | Minimum 0,09 Maximum 0,20 | ||
2 | N-(2-nitrophenyl)phosphoric triamide (2-NPT) EC# EINECS No 477-690-9 | Minimum 0,04 Maximum 0,15 | ||
3 | Mixture of N-butylphosphorothioic triamide (NBPT) and N-propylphosphorothioic triamide (NPPT) (ratio 3:1 <*>) Reaction mixture: EC No 700-457-2 Mixture of NBPT/NPPT: NBPT: ELINCS No 435-740-7 NPPT: CAS No 916809-14-8 | Minimum: 0,02 Maximum: 0,3 | ||
<*> Tolerance on the portion of NPPT: 20%. | ||||
The words "LIMING MATERIAL" shall be added after the term "EC FERTILISER".
All the properties mentioned in the tables of Sections G.1 to G.5 refer to the product as supplied unless otherwise specified.
Granulated liming materials which are produced by aggregating smaller primary particles must break down when stirred in water into particles with fineness distributions as specified in the type descriptions, and as measured using Method 14.9 "Determination of the breakdown of granules".
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria to be declared |
1 | 2 | 3 | 4 | 5 | 6 |
1(a) | Limestone - standard quality | Product containing as its essential ingredient calcium carbonate, obtained by grinding of natural deposits of limestone. | Minimum neutralising value: 42 Fineness determined by wet sieving: - at least 97% to pass through a 3,15 mm sieve; - at least 80% to pass through a 1 mm sieve; and - at least 50% to pass through a 0,5 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium (optional) Reactivity and method of determination (optional) Moisture (optional) Fineness determined by wet sieving (optional) Soil incubation results (optional) |
1(b) | Limestone - fine quality | Minimum neutralising value: 50 Fineness determined by wet sieving: - at least 97% to pass through a 2 mm sieve; - at least 80% to pass through a 1 mm sieve; - at least 50% to pass through a 0,315 mm sieve; and - at least 30% to pass through a 0,1 mm sieve. | Usual trade names or alternative names may be added. | ||
2(a) | Magnesian limestone - standard quality | Product containing as its essential ingredients calcium carbonate and magnesium carbonate, obtained by grinding of natural deposits of magnesian limestone. | Minimum neutralising value: 45 Total magnesium: 3% MgO Fineness determined by wet sieving: - at least 97% to pass through a 3,15 mm sieve; - at least 80% to pass through a 1 mm sieve; and - at least 50% to pass through a 0,5 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium Reactivity and method of determination (optional) Moisture (optional) Fineness determined by wet sieving (optional) Soil incubation results (optional) |
2(b) | Magnesian limestone - fine quality | Minimum neutralising value: 52 Total magnesium: 3% MgO Fineness determined by wet sieving: - at least 97% to pass through a 2 mm sieve; - at least 80% to pass through a 1 mm sieve; - at least 50% to pass through a 0,315 mm sieve; and - at least 30% to pass through a 0,1 mm sieve. | Usual trade names or alternative names may be added. | ||
3(a) | Dolomitic limestone - standard quality | Product containing as its essential ingredients calcium carbonate and magnesium carbonate, obtained by grinding of natural deposits of dolomite. | Minimum neutralising value: 48 Total magnesium: 12% MgO Fineness determined by wet sieving: - at least 97% to pass through a 3,15 mm sieve; - at least 80% to pass through a 1 mm sieve; and - at least 50% to pass through a 0,5 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium Reactivity and method of determination (optional) Moisture (optional) Fineness determined by wet sieving (optional) Soil incubation results (optional) |
3(b) | Dolomitic limestone - fine quality | Minimum neutralising value: 54 Total magnesium: 12% MgO Fineness determined by wet sieving: - at least 97% to pass through a 2 mm sieve; - at least 80% to pass through a 1 mm sieve; - at least 50% to pass through a 0,315 mm sieve; and - at least 30% to pass through a 0,1 mm sieve. | Usual trade names or alternative names may be added. | ||
4(a) | Marine limestone - standard quality | Product containing as its essential ingredient calcium carbonate, obtained by grinding of natural deposits of limestone of marine origin. | Minimum neutralising value: 30 Fineness determined by wet sieving: - at least 97% to pass through a 3,15 mm sieve; and - at least 80% to pass through a 1 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium (optional) Reactivity and method of determination (optional) Moisture (optional) |
4(b) | Marine limestone - fine quality | Minimum neutralising value: 40 Fineness determined by wet sieving: - at least 97% to pass through a 2 mm sieve; and - at least 80% to pass through a 1 mm sieve. | Usual trade names or alternative names may be added. | Fineness determined by wet sieving (optional) Soil incubation results (optional) | |
5(a) | Chalk - standard quality | Product containing as its essential ingredient calcium carbonate, obtained by grinding of natural deposits of chalk. | Fineness determined by wet sieving after disintegration in water: - at least 90% to pass through a 3,15 mm sieve; - at least 70% to pass through a 2 mm sieve; and - at least 40% to pass through a 0,315 mm sieve. Reactivity of fraction 1 - 2 mm (obtained by dry sieving) at least 40% in citric acid Minimum neutralising value: 42 Fineness determined by wet sieving: - at least 97% to pass through a 25 mm sieve; and - at least 30% to pass through a 2 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium (optional) Reactivity and method of determination (optional) Moisture (optional) Fineness determined by wet sieving (optional) Soil incubation results (optional) |
5(b) | Chalk - fine quality | Fineness determined by wet sieving after disintegration in water: - at least 97% to pass through a 3,15 mm sieve; - at least 70% to pass through a 2 mm sieve; and - at least 50% to pass through a 0,315 mm sieve. Reactivity of fraction 1 - 2 mm (obtained by dry sieving) at least 65% in citric acid Minimum neutralising value: 48 Fineness determined by wet sieving: - at least 97% to pass through a 25 mm sieve; and - at least 30% to pass through a 2 mm sieve. | Usual trade names or alternative names may be added. | ||
6 | Carbonate suspension | Product containing as its essential ingredients calcium carbonate and/or magnesium carbonate, obtained by grinding and suspending in water of natural deposits of limestone, magnesian limestone, dolomite or chalk. | Minimum neutralising value: 35 Fineness determined by wet sieving: - at least 97% to pass through a 2 mm sieve; - at least 80% to pass through a 1 mm sieve; - at least 50% to pass through a 0,315 mm sieve; and - at least 30% to pass through a 0,1 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium if MgO >= 3% Moisture (optional) Reactivity and method of determination (optional) Fineness determined by wet sieving (optional) Soil incubation results (optional) |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria to be declared |
1 | 2 | 3 | 4 | 5 | 6 |
1(a) | Burnt lime - basic quality | Product containing as its essential ingredient calcium oxide obtained by burning of natural deposits of limestone. | Minimum neutralising value: 75 Fineness determined by dry sieving: Fine: - at least 97% to pass through a 4 mm sieve. Screened: - at least 97% to pass through a 8 mm sieve; and - no more than 5% to pass through a 0,4 mm sieve. | The type designation must include the fineness type "fine" or "screened". Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium (optional) Fineness determined by dry sieving (optional) Soil incubation results (optional) |
1(b) | Burnt lime - premium quality | Product containing as its essential ingredient calcium oxide obtained by burning of natural deposits of limestone. | Minimum neutralising value: 85 Fineness determined by dry sieving: Fine: - at least 97% to pass through a 4 mm sieve. Screened: - at least 97% to pass through a 8 mm sieve; and - no more than 5% to pass through a 0,4 mm sieve. | The type designation must include the fineness type "fine" or "screened". Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium (optional) Fineness determined by dry sieving (optional) Soil incubation results (optional) |
2(a) | Magnesian burnt lime - basic quality | Product containing as its essential ingredients calcium oxide and magnesium oxide, obtained by burning of natural deposits of magnesian limestone. | Minimum neutralising value: 80 Total Magnesium: 7% MgO Fineness determined by dry sieving: Fine: - at least 97% to pass through a 4 mm sieve. Screened: - at least 97% to pass through a 8 mm sieve; and - no more than 5% to pass through a 0,4 mm sieve. | The type designation must include the fineness type "fine" or "screened". Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium Fineness determined by dry sieving (optional) Soil incubation results (optional) |
2(b) | Magnesian burnt lime - premium quality | Product containing as its essential ingredients calcium oxide and magnesium oxide, obtained by burning of natural deposits of magnesian limestone. | Minimum neutralising value: 85 Total Magnesium: 7% MgO Fineness determined by dry sieving: Fine: - at least 97% to pass through a 4 mm sieve. Screened: - at least 97% to pass through a 8 mm sieve; and - no more than 5% to pass through a 0,4 mm sieve. | The type designation must include the fineness type "fine" or "screened". Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium Fineness determined by dry sieving (optional) Soil incubation results (optional) |
3(a) | Dolomitic burnt lime - basic quality | Product containing as its essential ingredients calcium oxide and magnesium oxide, obtained by burning of natural deposits of dolomite. | Minimum neutralising value: 85 Total Magnesium: 17% MgO Fineness determined by dry sieving: Fine: - at least 97% to pass through a 4 mm sieve. Screened: - at least 97% to pass through a 8 mm sieve; and - no more than 5% to pass through a 0,4 mm sieve. | The type designation must include the fineness type "fine" or "screened". Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium Fineness determined by dry sieving (optional) Soil incubation results (optional) |
3(b) | Dolomitic burnt lime - premium quality | Product containing as its essential ingredients calcium oxide and magnesium oxide, obtained by burning of natural deposits of dolomite. | Minimum neutralising value: 95 Total Magnesium: 17% MgO Fineness determined by dry sieving: Fine: - at least 97% to pass through a 4 mm sieve. Screened: - at least 97% to pass through a 8 mm sieve; and - no more than 5% to pass through a 0,4 mm sieve. | The type designation must include the fineness type "fine" or "screened". Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium Fineness determined by dry sieving (optional) Soil incubation results (optional) |
4 | Hydrated burnt lime (slaked lime) | Product containing as its essential ingredients calcium hydroxide, obtained by burning and slaking of natural deposits of limestone. | Minimum neutralising value: 65 Fineness determined by wet sieving: - at least 95% to pass through a 0,16 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium (optional) Fineness determined by wet sieving (optional) Moisture (optional) Soil incubation results (optional) |
5 | Hydrated magnesian burnt lime (slaked magnesian lime) | Product containing as its essential ingredients calcium hydroxide and magnesium hydroxide, obtained by burning and slaking of natural deposits of magnesian limestone. | Minimum neutralising value: 70 Total Magnesium: 5% MgO Fineness determined by wet sieving: - at least 95% to pass through a 0,16 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium Fineness determined by wet sieving (optional) Moisture (optional) Soil incubation results (optional) |
6 | Hydrated dolomitic burnt lime | Product containing as its essential ingredients calcium hydroxide and magnesium hydroxide, obtained by burning and slaking, of natural deposits of dolomite. | Minimum neutralising value: 70 Total Magnesium: 12% MgO Fineness determined by wet sieving: - at least 95% to pass through a 0,16 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium Fineness determined by wet sieving (optional) Moisture (optional) Soil incubation results (optional) |
7 | Hydrated lime suspension | Product containing as its essential ingredients calcium hydroxide and/or magnesium hydroxide, obtained by burning, slaking and suspending in water of natural deposits of limestone, magnesian limestone or dolomite. | Minimum neutralising value: 20 Fineness determined by wet sieving: - at least 95% to pass through a 0,16 mm sieve. | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium if MgO >= 3% Moisture (optional) Fineness determined by wet sieving (optional) Soil incubation results (optional) |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria to be declared |
1 | 2 | 3 | 4 | 5 | 6 |
1(a) | Sugar factory lime | Product from sugar production obtained by carbonation using exclusively burnt lime from natural sources and containing as essential ingredient finely divided calcium carbonate. | Minimum neutralising value: 20 | Usual trade names or alternative names may be added. | Neutralising value Total calcium Total magnesium (optional) Moisture (optional) Reactivity and method of determination (optional) Soil incubation results (optional) |
1(b) | Sugar factory lime suspension | Minimum neutralising value: 15 |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria to be declared |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Mixed lime | Product obtained by mixing types listed in sections G1 and G2. | Minimum carbonate content: 15% Maximum carbonate content: 90% | The word "magnesian" shall be added to the type designation if MgO >= 5%. Usual trade names or alternative names may be added. | Types as specified in sections G.1 and G.2 Neutralising value Total calcium Total magnesium if MgO >= 3% Soil incubation results (optional) Moisture (optional) |
No | Type designation | Data on method of production and essential ingredients | Minimum content of nutrients (percentage by weight) Data on the expression of nutrients Other requirements | Other data on the type designation | Nutrient content to be declared Forms and solubilities of the nutrients Other criteria to be declared |
1 | 2 | 3 | 4 | 5 | 6 |
1 | Mixture of [type designation in section G.1 to G.4] with [type designation in section A, B, D]. | Product obtained by mixing, compacting or granulating liming materials listed in sections G.1 to G.4 with fertiliser types listed in sections A, B or D. The following mixtures are prohibited: - ammonium sulphate (Type A.1.4) or urea (Type A.1.9) with oxide limes or hydroxide limes listed in Section G.2; - mixing and then compacting or granulating super phosphates of the types A.2.2(a), (b) or (c) with any of the types described in Section G.1 to G.4. | Neutralising value: 15 3% N for mixtures containing fertiliser types with a minimum N content 3% P2O5 for mixtures containing fertiliser types with a minimum content P2O5 3% K2O for mixtures containing fertiliser types with a minimum content K2O Potassium expressed as water-soluble K2O | Other requirements mentioned in the individual entries. | Neutralising Value Nutrients according to the nutrient declarations of the individual fertiliser types. Total calcium Total magnesium if MgO >= 3% If the chloride content does not exceed 2% Cl, the words "low in chloride" may be added Moisture (optional) Fineness (optional) |
TOLERANCES
The tolerances given in this Annex are negative values in percentage by mass. The tolerance allowed in respect of the declared nutrient contents in the various types of EC fertiliser are as follows:
VALUE IN PERCENTAGE BY MASS EXPRESSED
AS N, P2O5, K2O, MgO, Cl
calcium nitrate | 0,4 |
calcium - magnesium nitrate | 0,4 |
sodium nitrate | 0,4 |
chile nitrate | 0,4 |
calcium cyanamide | 1,0 |
nitrogenous calcium cyanamide | 1,0 |
ammonium sulphate | 0,3 |
Ammonium nitrate or calcium ammonium nitrate: | |
- up to and including 32% | 0,8 |
- more than 32% | 0,6 |
ammonium sulphate-nitrate | 0,8 |
magnesium sulphonitrate | 0,8 |
magnesium ammonium nitrate | 0,8 |
urea | 0,4 |
calcium nitrate suspension | 0,4 |
nitrogen fertiliser solution with urea formaldehyde | 0,4 |
nitrogen fertiliser suspension with urea formaldehyde | 0,4 |
urea-ammonium sulphate | 0,5 |
nitrogen fertiliser solution | 0,6 |
ammonium nitrate-urea solution | 0,6 |
Thomas slag:
- declaration expressed as a range of 2% by mass | 0,0 |
- declaration expressed as a single number | 1,0 |
Other phosphatic fertilisers
P2O5 solubility in: | (number of fertiliser in Annex I) | |
- mineral acid | (3, 6, 7) | 0,8 |
- formic acid | (7) | 0,8 |
- neutral ammonium citrate | (2a, 2b, 2c) | 0,8 |
- alkaline ammonium citrate | (4, 5, 6) | 0,8 |
- water | (2a, 2b, 3) | 0,9 |
(2c) | 1,3 |
crude potassium salt | 1,5 |
enriched crude potassium salt | 1,0 |
muriate of potash: | |
- up to and including 55% | 1,0 |
- more than 55% | 0,5 |
potassium chloride containing magnesium salt | 1,5 |
sulphate of potash | 0,5 |
sulphate of potash containing magnesium salt | 1,5 |
chloride | 0,2 |
N | 1,1 |
P2O5 | 1,1 |
K2O | 1,1 |
binary fertilisers | 1,5 |
ternary fertilisers | 1,9 |
The tolerances allowed in respect of the declared calcium, magnesium, sodium and sulphur contents shall be a quarter of the declared contents of these nutrients up to a maximum of 0,9% in absolute terms for CaO, MgO, Na2O, and SO3, i.e. 0,64 for Ca, 0,55 for Mg, 0,67 for Na and 0,36 for S.
The tolerance allowed in respect of the declared micro-nutrient content shall be:
- 0,4% in absolute terms for a content of more than 2%,
- one fifth of the declared value for a content not exceeding 2%.
The tolerance allowed in respect of the declared content for the various forms of nitrogen or the declared solubilities of phosphorus pentoxide is one-tenth of the overall content of the nutrient concerned with a maximum of 2% by mass, provided that the overall content of that nutrient remains within the limits specified in Annex I and the tolerances specified above.
The tolerances allowed in respect of the declared calcium and magnesium shall be:
Magnesium oxide: | |
- up to and including 8% MgO | 1 |
- between 8% and 16% MgO | 2 |
- more than 16% MgO | 3 |
Calcium oxide | 3 |
The tolerance allowed in respect of the declared neutralising value shall be:
Neutralising value | 3 |
The tolerance applicable to the declared percentage of material passing a specific sieve shall be:
Fineness | 10 |
TECHNICAL PROVISIONS
FOR AMMONIUM NITRATE FERTILISERS OF HIGH NITROGEN CONTENT
NITRATE FERTILISERS OF HIGH NITROGEN CONTENT
The oil retention of the fertiliser, which must first have undergone two thermal cycles of a temperature ranging from 25 to 50 °C and conforming with the provisions of part 2 of section 3. of this Annex, must not exceed 4% by mass.
The percentage by mass of combustible material measured as carbon must not exceed 0,2% for fertilisers having a nitrogen content of at least 31,5% by mass and must not exceed 0,4% for fertilisers having a nitrogen content of at least 28% but less than 31,5% by mass.
A solution of 10 g of fertiliser in 100 ml of water must have a pH of at least 4.5.
Not more than 5% by mass of the fertiliser must pass through a 1 mm mesh sieve and not more than 3% by mass must pass through a 0,5 mm mesh sieve.
The maximum chlorine content is set at 0,02% by mass.
Heavy metals should not be added deliberately, and any traces which are incidental to the production process should not exceed the limit fixed by the Committee.
The copper content shall not be higher than 10 mg/kg.
No limits are specified for other heavy metals.
CONCERNING AMMONIUM NITRATE FERTILISERS
OF HIGH NITROGEN CONTENT
The test must be carried out on a representative sample of fertiliser. Before being tested for resistance to detonation, the whole mass of the sample is to be thermally cycled five times complying with the provisions of part 3 in section 3. of this Annex.
The fertiliser must be subjected to the test of resistance to detonation in a horizontal steel tube under the following conditions:
- seamless steel tube,
- Tube length: 1 000 mm at least,
- Nominal external diameter: 114 mm at least,
- Nominal wall thickness: 5 mm at least,
- Booster: the type and mass of the booster chosen should be such as to maximise the detonation pressure applied to the sample in order to determine its susceptibility to the transmission of detonation,
- Test temperature: 15 - 25 °C,
- Witness lead cylinders for detecting detonation: 50 mm diameter and 100 mm high
- placed at 150 mm intervals and supporting the tube horizontally. The test is to be carried out twice. The test is deemed conclusive if in both tests one or more of the supporting lead cylinders is crushed by less than 5%.
IN ANNEXES III-1 AND III-2
METHODS FOR THE APPLICATION OF THERMAL CYCLES
This document defines the procedures for the application of thermal cycles prior to the execution of the oil retention test for straight ammonium nitrate fertilisers of high nitrogen content and of the test on the resistance to detonation for both, straight and compound ammonium nitrate fertiliser of high nitrogen content.
The methods of the closed thermal cycles as described in this section are regarded as simulating sufficiently the conditions to be taken into account within the scope of application of title II, chapter IV, however, these methods may not necessarily simulate all conditions arising during transport and storage;
This procedure is for thermal cycling prior to determining the oil retention of the fertiliser.
In an Erlenmeyer flask, heat the sample from ambient temperature to 50 °C and maintain at this temperature for a period of two hours (phase at 50 °C). Thereupon cool the sample until a temperature of 25 °C is achieved and maintain at that temperature for two hours (phase at 25 °C). The combination of the successive phases at 50 °C and 25 °C forms one thermal cycle. After being subjected to two thermal cycles, the test sample is held at a temperature of 20 +/- 3 °C for the determination of the oil retention value.
Normal laboratory apparatus, in particular:
- water baths thermostated at 25 (+/- 1) and 50 (+/- 1) °C respectively,
- Erlenmeyer flasks with an individual capacity of 150 ml.
Put each test sample of 70 (+/- 5) grams into an Erlenmeyer flask which is then sealed with a stopper.
Move each flask every two hours from the 50 °C bath to the 25 °C bath and vice versa.
Maintain the water in each bath at constant temperature and keep in motion by rapid stirring to ensure the water level comes above the level of the sample. Protect the stopper from condensation by a foam rubber cap.
This procedure is for thermal cycling prior to the execution of the detonability test.
In a watertight box heat the sample from ambient temperature to 50 °C and maintain at this temperature for a period of one hour (phase at 50 °C). Thereupon cool the sample until a temperature of 25 °C is achieved and maintain at that temperature for one hour (phase at 25 °C). The combination of the successive phases at 50 °C and 25 °C forms one thermal cycle. After being subjected to the required number of thermal cycles, the test sample is held at a temperature of 20 +/- 3 °C pending the execution of the detonability test.
- A water bath, thermostated in a temperature range of 20 to 51 °C with a minimum heating and cooling rate of 10 °C/h, or two water baths, one thermostated at a temperature of 20 °C, the other at 51 °C. The water in the bath(s) is continuously stirred; the volume of the bath should be large enough to guarantee ample circulation of the water.
- A stainless steel box, watertight all around and provided with a thermocouple in the centre. The outside width of the box is 45 (+/- 2) mm and the wall thickness is 1,5 mm (see Figure 1). The height and length of the box can be chosen to suit the dimensions of the water bath, e.g. length 600 mm, height 400 mm.
Place a quantity of fertilisers sufficient for a single detonation into the box and close the cover. Place the box in the water bath. Heat the water to 51 °C and measure the temperature in the centre of the fertiliser. One hour after the temperature at the centre has reached 50 °C cool the water. One hour after the temperature at the centre has reached 25 °C heat the water to start the second cycle. In the case of two water baths, transfer the box to the other bath after each heating/cooling period.
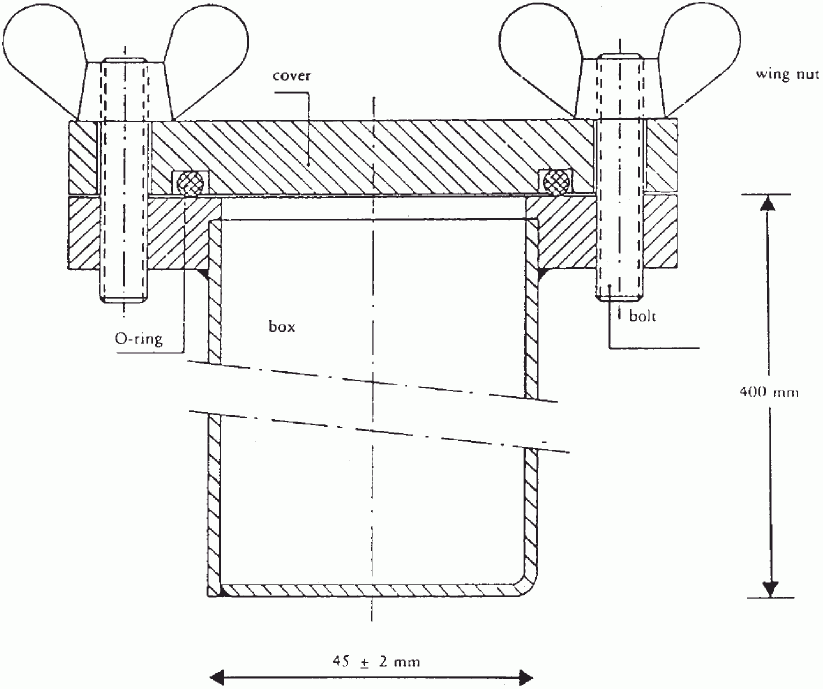
DETERMINATION OF OIL RETENTION
This document defines the procedure for the determination of oil retention of straight ammonium nitrate fertilisers of high nitrogen content.
The method is applicable to both prilled and granular fertilisers which do not contain oil-soluble materials.
Oil retention of a fertiliser: the quantity of oil retained by the fertiliser determined under the operating conditions specified, and expressed as a percentage by mass.
Total immersion of the test portion in gas oil for a specified period, followed by the draining away of surplus oil under specified conditions. Measurement of the increase in mass of the test portion.
Gas oil
Viscosity max.: 5 mPas at 40 °C
Density: 0,8 to 0,85 g/ml at 20 °C
Sulphur content: <= 1,0% (m/m)
Ash: <= 0,1% (m/m)
Ordinary laboratory apparatus, and:
5.1. Balance, capable of weighing to the nearest 0,01 gram.
5.2. Beakers, of capacity 500 ml.
5.3. Funnel, of plastic materials, preferably with a cylindrical wall at the upper end, diameter approximately 200 mm.
5.4. Test sieve, aperture 0,5 mm, fitting into the funnel (5.3).
Note: The size of the funnel and sieve is such as to ensure that only a few granules lie one above another and the oil is able to drain easily.
5.5. Filter paper, rapid filtering grade, creped, soft, mass 150 g/m2.
5.6. Absorbent tissue (laboratory grade).
6.1. Two individual determinations are carried out in quick succession on separate portions of the same test sample.
6.2. Remove particles smaller than 0,5 mm using the test sieve (5.4). Weigh to the nearest 0,01 gram approximately 50 grams of the sample into the beaker (5.2). Add sufficient gas oil (section 4) to cover the prills or granules completely and stir carefully to ensure that the surfaces of all the prills or granules are fully wetted. Cover the beaker with a watch glass and leave to stand for one hour at 25 (+/- 2) °C.
6.3. Filter the entire contents of the beaker through the funnel (5.3) containing the test sieve (5.4). Allow the portion retained by the sieve to remain there for one hour so that most of the excess oil can drain away.
6.4. Lay two sheets of filter paper (5.5) (about 500 x 500 mm) on top of each other on a smooth surface; fold the four edges of both filter papers upwards to a width of about 40 mm to prevent the prills from rolling away. Place two layers of absorbent tissue (5.6) in the centre of the filter papers. Pour the entire contents of the sieve (5.4) over the absorbent tissues and spread the prills evenly with a soft, flat brush. After two minutes lift one side of the tissues to transfer the prills to the filter papers beneath and spread them evenly over these with the brush. Lay another sheet of filter paper, similarly with its edges turned upward, on the sample and roll the prills between the filter papers with circular movements while exerting a little pressure. Pause after every eight circular movements to lift the opposite edges of the filter papers and return to the centre the prills that have rolled to the periphery. Keep to the following procedure: make four complete circular movements, first clockwise and then anticlockwise. Then roll the prills back to the centre as described above. This procedure to be carried out three times (24 circular movements, edges lifted twice). Carefully insert a new sheet of filter paper between the bottom sheet and the one above it and allow the prills to roll onto the new sheet by lifting the edges of the upper sheet. Cover the prills with a new sheet of filter paper and repeat the same procedure as described above. Immediately after rolling, pour the prills into a tared dish and reweigh to the nearest 0,01 gram to determine the mass of the quantity of gas oil retained.
6.5. Repeating the rolling procedure and reweighing
If the quantity of gas oil retained in the portion is found to be greater than 2 grams, place the portion on a fresh set of filter papers and repeat the rolling procedure, lifting the corners in accordance with section 6.4 (two times eight circular movements, lifting once). Then reweigh the portion.
7.1. Method of calculation and formula
The oil retention, from each determination (6.1) expressed as a percentage by mass of the sieved test portion, is given by the equation:
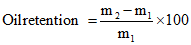
where:
m1 is the mass, in grams, of the sieved test portion (6.2),
m2 is the mass, in grams, of the test portion according to section 6.4 or 6.5 respectively as the result of the last weighing.
Take as the result the arithmetic mean of the two individual determinations.
DETERMINATION OF THE COMBUSTIBLE INGREDIENTS
This document defines the procedure for the determination of the combustible content of straight ammonium nitrate fertilisers of high nitrogen content.
The carbon dioxide produced by inorganic fillers is removed in advance with an acid. The organic compounds are oxidised by means of a chromic acid/sulphuric acid mixture. Carbon dioxide formed is absorbed in a barium hydroxide solution. The precipitate is dissolved in a solution of hydrochloric acid and measured by back-titration with sodium hydroxide solution.
3.1. Analytical-grade chromium (VI) trioxide Cr2O3;
3.2. Sulphuric acid, 60% by volume: pour 360 ml of water into a one-litre beaker and carefully add 640 ml of sulphuric acid (density at 20 °C = 1.83 g/ml).
3.3. Silver nitrate: 0,1 mol/l solution.
3.4. Barium hydroxide
Weigh out 15 grams of barium hydroxide [Ba(OH)2. 8H2O], and dissolve completely in hot water. Allow to cool and transfer to a one-litre flask. Fill up to the mark and mix. Filter through a pleated filter paper.
3.5. Hydrochloric acid: 0,1 mol/l standard solution.
3.6. Sodium hydroxide: 0,1 mol/l standard solution.
3.7. Bromophenol blue: solution of 0,4 grams per litre in water.
3.8. Phenolphthalein: solution of 2 grams per litre in 60% by volume ethanol.
3.9. Soda lime: particle dimensions, about 1,0 to 1,5 mm.
3.10. Demineralised water, freshly boiled to remove carbon dioxide.
4.1. Standard laboratory equipment, in particular:
- filter crucible with a plate of sintered glass and a capacity of 15 ml; plate diameter: 20 mm; total height: 50 mm; porosity 4 (pore diameter from 5 to  ),
),- 600-ml beaker.
4.2. Compressed nitrogen supply.
4.3. Apparatus made up of the following parts and assembled, if possible, by means of spherical ground joints (see Figure 2).
4.3.1. Absorption tube A about 200 mm long and 30 mm in diameter filled with soda lime (3.9) kept in place by fibreglass plugs.
4.3.2. 500-ml reaction flask B with side arm and a round bottom.
4.3.3. Vigreux fractionating column about 150 mm long (C').
4.3.4. Double-surface condenser C, 200 mm long.
4.3.5. Dreschel bottle D acting as a trap for any excess of acid which may distil over.
4.3.6. Ice bath E to cool the Drechsel bottle.
4.3.7. Two absorption vessels F1 and F2, 32 to 35 mm in diameter, the gas distributor of which comprises a 10 mm disc of low-porosity sintered glass.
4.3.8. Suction pump and suction regulating device G comprising a T-shaped glass piece inserted into the circuit, the free arm of which is connected to the fine capillary tube by a short rubber tube fitted with a screw clamp.
Caution: The use of boiling chromic acid solution in an apparatus under reduced pressure is a hazardous operation and requires appropriate precautions.
Weigh approximately 10 grams of ammonium nitrate to the nearest 0,001 grams.
Place the sample for analysis in the reaction flask B. Add 100 ml of H2SO4 (3.2). The prills or granules dissolve in about 10 minutes at ambient temperature. Assemble the apparatus as indicated in the diagram: connect one end of the absorption tube (A) to the nitrogen source (4.2) via a non-return flow device containing a pressure of 667 to 800 Pa and the other end to the feed tube which enters the reaction flask. Place the Vigreux fractionating column (C') and the condenser (C) with cooling water supply in position. Adjust the nitrogen to provide a moderate flow through the solution, bring the solution to boiling point and heat for two minutes. At the end of this time there should be no more effervescence. If effervescence is seen, continue heating for 30 minutes. Allow solution to cool for at least 20 minutes with the nitrogen flowing through it.
Complete assembly of the apparatus as indicated in the diagram by connecting the condenser tube to the Drechsel bottle (D) and the bottle to the absorption vessels F1 and F2. The nitrogen must continue to pass through the solution during the assembly operation. Rapidly introduce 50 ml of barium hydroxide solution (3.4) into each of the absorption vessels (F1 and F2).
Bubble a stream of nitrogen through for about 10 minutes. The solution must remain clear in the absorbers. If this does not happen, the carbonate removal process must be repeated.
After withdrawing the nitrogen feed tube, rapidly introduce 20 grams of chromium trioxide (3.1) and 6 ml of silver nitrate solution (3.3) via the side arm of the reaction flask (B). Connect the apparatus to the suction pump and adjust the nitrogen flow so that a steady stream of gas bubbles passes through the sintered-glass absorbers F1 and F2.
Heat the reaction flask (B) until the liquid boils and keep it boiling for one and a half hours <*>. It may be necessary to adjust the suction-regulating valve (G) to control the nitrogen flow since it is possible that the barium carbonate precipitated during the test may block the sintered-glass discs. The operation is satisfactory when the barium hydroxide solution in the absorber F2 remains clear. Otherwise repeat the test. Stop heating and dismantle the apparatus. Wash each of the distributors (3.10) both inside and outside to remove barium hydroxide and collect the washings in the corresponding absorber. Place the distributors one after the other in a 600-ml beaker which will subsequently be used for the determination.
--------------------------------
<*> A reaction time of one and a half hours, is sufficient in the case of most of the organic substances in the presence of silver nitrate catalyst.
Rapidly filter under vacuum firstly the contents of absorber F2 and then of absorber F1 using the sintered-glass crucible. Collect the precipitate by rinsing the absorbers with water (3.10) and wash the crucible with 50 ml of the same water. Place the crucible in the 600-ml beaker and add about 100 ml of boiled water (3.10). Introduce 50 ml of boiled water into each of the absorbers and pass nitrogen through the distributors for five minutes. Combine the water with that from the beaker. Repeat the operation once to ensure that the distributors are rinsed thoroughly.
Add five drops of phenolphthalein (3.8) to the contents of the beaker. The solution becomes red in colour. Add hydrochloric acid (3.5) drop by drop until the pink colour just disappears. Stir the solution well in the crucible to check that the pink colour does not reappear. Add five drops of bromphenol blue (3.7) and titrate with hydrochloric acid (3.5) until the solution turns yellow. Add a further 10 ml of hydrochloric acid.
Heat the solution to boiling point and continue boiling for a maximum of one minute. Check carefully that no precipitate remains in the liquid.
Allow to cool and back titrate with the sodium hydroxide solution (3.6).
Carry out a blank test following the same procedure and using the same quantities of all reagents.
The content of combustible ingredients (C), expressed as carbon, as a percentage by mass of the sample, is given by the formula:
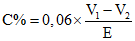
where:
E = the mass in grams of the test portion,
V1 = the total volume in ml of 0,1 mol/l hydrochloric acid added after the change in colour of the phenolphthalein,
V2 = the volume in ml of the 0,1 mol/l sodium hydroxide solution used for back titration.
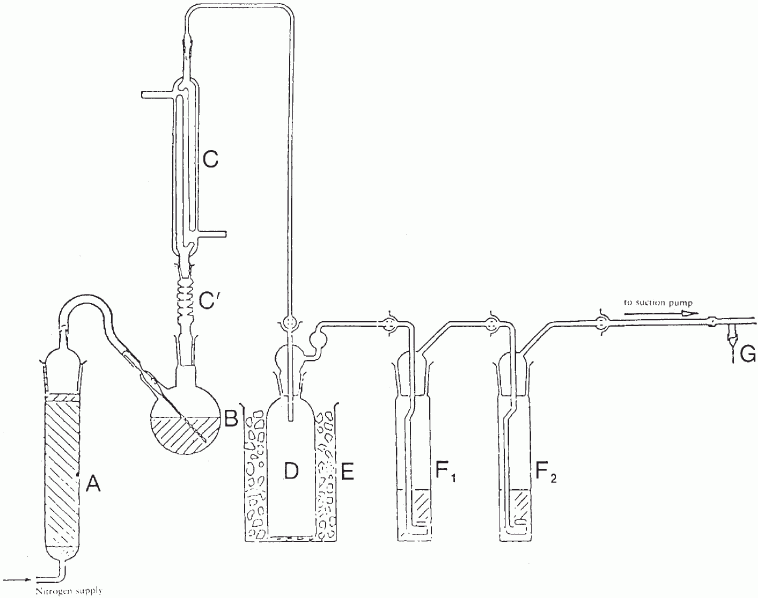
A | = | Absorption tube filled with soda lime |
B | = | Reaction flask |
C' | = | Vigreux fractionating column 150 mm long |
C | = | Double surface condenser 200 mm long |
D | = | Drechsel bottle 250 ml |
E | = | Ice bath |
F1 and F2 | = | Absorption vessels 32 to 35 mm diameter assembled with spherical ground joints Gas distributor with 10 mm disc of low-porosity sintered glass |
G | = | Suction-regulating device |
DETERMINATION OF THE PH VALUE
This document defines the procedure for measuring the pH value of a solution of a straight ammonium nitrate fertiliser of high nitrogen content.
Measurement of the pH of an ammonium nitrate solution by means of a pH meter.
Distilled or demineralised water, free from carbon dioxide.
3.1. Buffer solution, pH 6,88 at 20 °C
Dissolve 3,40 +/- 0,01 grams of potassium dihydrogen orthophosphate (KH2PO4) in approximately 400 ml of water. Then dissolve 3,55 +/- 0,01 grams of disodium hydrogen orthophosphate (Na2HPO4) in approximately 400 ml of water. Transfer the two solutions without loss into a 1 000-ml graduated flask, make up to the mark and mix. Keep this solution in an airtight vessel.
3.2. Buffer solution, pH 4,00 at 20 °C
Dissolve 10,21 +/- 0,01 grams of potassium hydrogen phthalate (KHC8O4H4) in water, transfer without loss into a 1 000-ml graduated flask, make up to the mark and mix.
Keep this solution in an airtight vessel.
3.3. Commercially available pH standard solutions may be used.
pH meter, equipped with glass and calomel electrodes or equivalent, sensitivity 0,05 pH unit.
Calibrate the pH meter (4) at a temperature of 20 (+/- 1) °C, using the buffer solutions (3.1), (3.2) or (3.3). Pass a slow stream of nitrogen onto the surface of the solution and maintain this throughout the test.
Pour 100,0 ml of water onto 10 (+/- 0,01) grams of the sample in a 250 ml beaker. Remove the insolubles by filtering, decanting or centrifuging the liquid. Measure the pH value of the clear solution at a temperature of 20 (+/- 1) °C according to the same procedure as for the calibration of the meter.
Express the result in pH units, to the nearest 0,1 unit, and state the temperature used.
DETERMINATION OF THE PARTICLE SIZE
This document defines the procedure for the test sieving of straight ammonium nitrate fertilisers of high nitrogen content.
The test sample is sieved on a nest of three sieves, either by hand or by mechanical means. The mass retained on each sieve is recorded and the percentage of material passing the required sieves are calculated.
3.1. 200-mm-diameter woven-wire test sieves with apertures of 2,0 mm, 1,0 mm and 0,5 mm respectively of standard ranges. One lid and one receiver for these sieves.
3.2. Balance to weigh to 0,1 gram.
3.3. Mechanical sieve shaker (if available) capable of imparting both vertical and horizontal motion to the test sample.
4.1. The sample is divided representatively into portions of approximately 100 grams.
4.2. Weigh one of these portions to the nearest 0,1 gram.
4.3. Arrange the nest of sieves in ascending order; receiver, 0,5 mm, 1 mm, 2 mm and place the weighed test portion on the top sieve. Fit the lid to the top of the nest of sieves.
4.4. Shake by hand or machine, imparting both a vertical and horizontal motion and if by hand, tapping occasionally. Continue this process for 10 minutes or until the quantity passing through each sieve in one minute is less than 0,1 gram.
4.5. Remove the sieves from the nest in turn and collect the material retained, brush gently from the reverse side with a soft brush, if necessary.
4.6. Weigh the material retained on each sieve and that collected in the receiver, to the nearest 0,1 gram.
5.1. Convert the fraction masses to a percentage of the total of the fraction masses (not of the original charge).
Calculate the percentage in the receiver (i.e. < 0,5 mm): A%
Calculate the percentage retained on the 0,5 mm sieve: B%
Calculate the percentage passing 1,0 mm, i.e. (A + B)%
The sum of the fraction masses should be within 2% of the initial mass taken.
5.2. At least two separate analyses should be carried out and the individual results for A should not differ by more than 1,0% absolute and for B by more than 1,5% absolute. Repeat the test if this is not the case.
Report the mean of the two values obtained for A on the one hand and for A + B on the other.
DETERMINATION OF THE CHLORINE CONTENT (AS CHLORIDE ION)
This document defines the procedure for the determination of the chlorine content (as chloride ion) of straight ammonium nitrate fertilisers with a high nitrogen content.
Chloride ions dissolved in water are determined by potentiometric titration with silver nitrate in an acidic medium.
Distilled or demineralised water, free from chloride ions.
3.1. Acetone AR.
3.2. Concentrated nitric acid (density at 20 °C = 1,40 g/ml)
3.3. Silver nitrate 0,1 mol/l standard solution. Store this solution in a brown glass bottle.
3.4. Silver nitrate 0,004 mol/l standard solution - prepare this solution at the time of use.
3.5. Potassium chloride 0,1 mol/l standard reference solution. Weigh, to the nearest 0,1 mg, 3,7276 grams of analytical-grade potassium chloride, previously dried for one hour in an oven at 130 °C and cooled in a desiccator to ambient temperature. Dissolve in a little water, transfer the solution without loss into a 500-ml standard flask, dilute to the mark and mix.
3.6. Potassium chloride, 0,004 mol/l standard reference solution - prepare this solution at the time of use.
4.1. Potentiometer with silver indicating electrode and calomel reference electrode, sensitivity 2 mV, covering the range - 500 to + 500 mV.
4.2. Bridge, containing a saturated potassium nitrate solution, connected to the calomel electrode (4.1), fitted at the ends with porous plugs.
4.3. Magnetic stirrer, with a Teflon-coated rod.
4.4. Microburette with fine-pointed tip, graduated in 0,01 ml divisions.
Take 5,00 ml and 10,00 ml of the standard reference potassium chloride solution (3.6) and place in two low-form beakers of convenient capacity (for example 250 ml). Carry out the following titration of the contents of each beaker.
Add 5 ml of the nitric acid solution (3.2), 120 ml of the acetone (3.1) and sufficient water to bring the total volume to about 150 ml. Place the rod of the magnetic stirrer (4.3) in the beaker and set the stirrer in motion. Immerse the silver electrode (4.1) and the free end of the bridge (4.2) in the solution. Connect the electrodes to the potentiometer (4.1) and, after verifying the zero of the apparatus, note the value of the starting potential.
Titrate, using the microburette (4.4), adding initially 4 or 9 ml respectively of the silver nitrate solution corresponding to the standard reference potassium chloride solution used. Continue the addition in 0,1 ml portions for the 0,004 mol/l solutions and in 0,05 ml portions for the 0,1 mol/l solutions. After each addition, await the stabilisation of the potential.
Record the volumes added and the corresponding values of the potential in the first two columns of a table.
In a third column of the table, record the successive increments  of the potential E. In a fourth column, record the differences
 positive or negative, between the potential increments
 . The end of the titration corresponds to the addition of the 0,1 or 0,05 ml portion (V1) of the silver nitrate solution which gives the maximum value of
 .
of the potential E. In a fourth column, record the differences positive or negative, between the potential increments . The end of the titration corresponds to the addition of the 0,1 or 0,05 ml portion (V1) of the silver nitrate solution which gives the maximum value of .In order to calculate the exact volume (Veq) of the silver nitrate solution corresponding to the end of the reaction, use the formula:
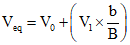
where:
V0 is the total volume, in ml, of the silver nitrate solution immediately lower than the volume which gives the maximum increment of  ,
,V1 is the volume, in ml, of the last portion of the silver nitrate solution added (0,1 or 0,05 ml),
b is the last positive value of  ,
,B is the sum of the absolute values of the last positive values of  and the first negative value of
 (see example in Table 1).
and the first negative value of (see example in Table 1).Carry out a blank test and take account thereof when calculating the final result.
The result V4 of the blank test on the reagents is given, in ml, by the formula:
V4 = 2V3 - V2
where:
V2 is the value, in ml, of the exact volume (Veq) of the silver nitrate solution corresponding to the titration of 10 ml of the potassium chloride standard reference solution used,
V3 is the value, in ml, of the exact volume (Veq) of the silver nitrate solution corresponding to the titration of 5 ml of the potassium chloride standard reference solution used.
The blank test can at the same time serve as a check that the apparatus is functioning satisfactorily and that the test procedure is being implemented correctly.
Take a portion of sample in the range 10 to 20 grams and weigh to the nearest 0,01 gram. Transfer quantitatively to a 250-ml beaker. Add 20 ml of water, 5 ml of nitric acid solution (3.2), 120 ml of acetone (3.1) and sufficient water to bring the total volume to about 150 ml.
Place the rod of the magnetic stirrer (4.3) in the beaker, place the beaker on the stirrer and set the stirrer in motion. Immerse the silver electrode (4.1) and the free end of the bridge (4.2) in the solution, connect the electrodes to the potentiometer (4.1) and, after having verified the zero of the apparatus, note the value of the starting potential.
Titrate with the silver nitrate solution, by additions from the microburette (4.4) in increments of 0,1 ml. After each addition, await the stabilisation of the potential.
Continue the titration as specified in 5.1, starting from the fourth paragraph: "Record the volumes added and the corresponding values of the potential in the first two columns of a table ...".
Express the result of the analysis as the percentage of chlorine contained in the sample as received for analysis. Calculate the percentage of chlorine (Cl) content from the formula:
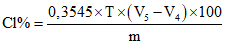
where:
T is the concentration of silver nitrate solution used, in mol/l
V4 is the result, in ml, of the blank test (5.2),
V5 is the value, in ml, of Veq corresponding to the determination (5.4),
m is the mass, in grams, of the test portion.
Example
Volume of the silver nitrate solution V (ml) | Potential E (mV) |  |  |
4,80 | 176 | ||
4,90 | 211 | 35 | + 37 |
5,00 | 283 | 72 | - 49 |
5,10 | 306 | 23 | - 10 |
5,20 | 319 | 13 | |
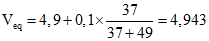 | |||
DETERMINATION OF COPPER
This document defines the procedure for the determination of copper content of straight ammonium nitrate fertilisers of high nitrogen content.
The sample is dissolved in dilute hydrochloric acid and the copper is determined by atomic absorption spectrophotometry.
3.1. Hydrochloric acid (density at 20 °C = 1,18 g/ml).
3.2. Hydrochloric acid, 6 mol/l solution.
3.3. Hydrochloric acid 0,5 mol/l solution.
3.4. Ammonium nitrate.
3.5. Hydrogen peroxide, 30% w/v
3.6. Copper solution <*> (stock): weigh, to the nearest 0,001 gram, 1 gram of pure copper, dissolve in 25 ml 6 mol/l hydrochloric acid solution (3.2), add 5 ml of hydrogen peroxide (3.5) in portions and dilute to 1 litre with water. 1 ml of this solution contains  of copper (Cu).
--------------------------------
<*> Commercially available standard copper solution may be used.
3.6.1. Copper solution (dilute): dilute 10 ml of stock solution (3.6) to 100 ml with water and then dilute 10 ml of the resulting solution, to 100 ml with water, 1 ml of the final dilution contains  of copper (Cu).
Prepare this solution at the time of use.
Atomic absorption spectrophotometer with a copper lamp (324,8 nm).
Weigh, to the nearest 0,001 gram, 25 grams of the sample, place it in a 400-ml beaker, add carefully 20 ml of hydrochloric acid (3.1) (there may be a vigorous reaction due to carbon dioxide formation). Add more hydrochloric acid, if necessary. When effervescence has stopped, evaporate to dryness on a steam bath, stirring occasionally with a glass rod. Add 15 ml 6 mol/l hydrochloric acid solution (3.2) and 120 ml of water. Stir with the glass rod, which should be left in the beaker, and cover the beaker with a watch glass. Boil the solution gently until dissolution is complete and then cool.
Transfer the solution quantitatively into a 250-ml graduated flask, by washing the beaker with 5 ml 6 mol/l hydrochloric acid (3.2), and twice with 5 ml of boiling water, make up to the mark with 0,5 mol/l hydrochloric acid (3.3) and mix carefully.
Filter through a copper-free filter paper <*>, discarding the first 50 ml.
--------------------------------
<*> Whatman 541 or equivalent.
Prepare a blank solution from which only the sample has been omitted and allow for this in the calculation of the final results.
5.3.1. Preparation of sample and blank test solutions
Dilute the sample solution (5.1) and the blank test solution (5.2) with 0,5 mol/l hydrochloric acid solution (3.3) to a concentration of copper within the optimal measuring range of the spectrophotometer. Normally no dilution is needed.
5.3.2. Preparation of the calibration solutions
By diluting the standard solution (3.6.1) with 0,5 mol/l hydrochloric acid solution (3.3), prepare at least five standard solutions corresponding to the optimal measuring range of the spectrophotometer (0 to 5,0 mg/l Cu). Before making up to the mark, add to every solution ammonium nitrate (3.4) to give concentration of 100 mg per ml.
Set up the spectrophotometer (4) at a wavelength of 324,8 nm. Use an oxidising air-acetylene flame. Spray successively, in triplicate, the calibration solution (5.3.2), the sample solution and the blank solution (5.3.1), washing the instrument through with distilled water between each spraying. Plot the calibration curve using the mean absorbances of every standard used as the ordinates and the corresponding concentrations of copper in  as the abscissae.
Determine the concentration of copper in the final sample and blank solutions by reference to the calibration curve.
Calculate the copper content of the sample taking into account the mass of the test sample, the dilutions carried out in the course of the analysis and the value of the blank. Express the result as mg Cu/kg.
This document defines the procedure for the determination or resistance to detonation of ammonium nitrate fertilisers of high nitrogen content.
The test sample is confined in a steel tube and subjected to detonation shock from an explosive booster charge. Propagation of the detonation is determined from the degree of crushing of lead cylinders on which the tube rests horizontally during the test.
4.3.1. Plastic explosive containing 83 to 86% penthrite
Density: 1 500 to 1 600 kg/m3
Detonation velocity: 7 300 to 7 700 m/s
Mass: 500 (+/- 1) gram.
4.3.2. Seven lengths of flexible detonating cord with non-metallic sleeve
Filling mass: 11 to 13 g/m
Length of each cord: 400 (+/- 2) mm.
4.3.3. Compressed pellet of secondary explosive, recessed to receive detonator
Explosive: hexogen/wax 95/5 or tetryl or similar secondary explosive, with or without added graphite.
Density: 1 500 to 1 600 kg/m3
Diameter: 19 to 21 mm
Height: 19 to 23 mm
Central recess to receive detonator: diameter 7 to 7,3 mm, depth 12 mm.
4.3.4. Seamless steel tube as specified in ISO 65 - 1981 - Heavy Series, with nominal dimensions DN 100 (4")
Outside diameter: 113,1 to 115,0 mm
Wall thickness: 5,0 to 6,5 mm
Length: 1 005 (+/- 2) mm.
4.3.5. Bottom place
Material: steel of good weldable quality
Dimensions: 160 x 160 mm
Thickness: 5 to 6 mm
4.3.6. Six lead cylinders
Diameter: 50 (+/- 1) mm
Height: 100 to 101 mm
Materials: soft lead, at least 99,5% purity.
4.3.7. Steel block
Length: at least 1 000 mm
Width: at least 150 mm
Height: at least 150 mm
Mass: at least 300 kg if there is no firm base for the steel block.
4.3.8. Plastic or cardboard cylinder for booster charge
Wall thickness: 1,5 to 2,5 mm
Diameter: 92 to 96 mm
Height: 64 to 67 mm
4.3.9. Detonator (electric or non-electric) with initiation force 8 to 10
4.3.10. Wooden disc
Diameter: 92 to 96 mm. Diameter to be matched to the internal diameter of the plastic or cardboard cylinder (4.3.8)
Thickness: 20 mm
4.3.11. Wooden rod of same dimensions as detonator (4.3.9)
4.3.12. Dressmaking pins (maximum length 20 mm)
4.4.1. Preparation of booster charge for insertion into steel tube
There are two methods of initiation of the explosive in the booster charge, depending on the availability of equipment.
4.4.1.1. Seven-point simultaneous initiation
The booster charge prepared for use is shown in Figure 1.
4.4.1.1.1. Drill holes in the wooden disc (4.3.10) parallel to the axis of the disc through the centre and through six points symmetrically distributed around a concentric circle 55 mm in diameter. The diameter of the holes must be 6 to 7 mm (see Section A-B in Figure 1), depending on the diameter of the detonating cord used (4.3.2).
4.4.1.1.2. Cut seven lengths of flexible detonating cord (4.3.2) each 400 mm long, avoiding any loss of explosive at each end by making a clean cut and immediately sealing the end with adhesive. Push each of the seven lengths through the seven holes in the wooden disc (4.3.10) until their ends project a few centimetres on the other side of the disc. Then insert a small dressmaking pin (4.3.12) transversally into the textile sleeve of each length of cord 5 to 6 mm from the end and apply adhesive around the outside of the lengths of cord in a band 2 cm wide adjacent to the pin. Finally, pull the long piece of each cord to bring the pin into contact with the wooden disc.
4.4.1.1.3. Shape the plastic explosive (4.3.1) to form a cylinder 92 to 96 mm in diameter, depending on the diameter of the cylinder (4.3.8). Stand this cylinder upright on a level surface and insert the shaped explosive. Then insert the wooden disc <*> carrying the seven lengths of detonating cord into the top of the cylinder and press it down onto the explosive. Adjust the height of the cylinder (64 to 67 mm) so that its top edge does not extend beyond the level of the wood. Finally, fix the cylinder to the wooden disc for instance with staples or small nails, around its entire circumference.
--------------------------------
<*> The diameter of the disc must always correspond to the inside diameter of the cylinder.
4.4.1.1.4. Group the free ends of the seven lengths of detonating cord around the circumference of the wooden rod (4.3.11) so that their ends are all level in a plane perpendicular to the rod. Secure them in a bundle around the rod by means of adhesive tape <*>.
--------------------------------
<*> NB: When the six peripheral lengths of cord are taut after assembly, the central cord must remain slightly slack.
4.4.1.2. Central initiation by a compressed pellet
The booster charge prepared for use is shown in Figure 2.
4.4.1.2.1. Preparing a compressed pellet
Taking the necessary safety precautions, place 10 grams of a secondary explosive (4.3.3) in a mould with an inside diameter of 19 to 21 mm and compress to the correct shape and density.
(The ratio of diameter: height should be roughly 1:1).
In the centre of the bottom of the mould there is a peg, 12 mm in height and 7,0 to 7,3 mm in diameter (depending on the diameter of the detonator used), which forms a cylindrical recess in the compressed cartridge for subsequent insertion of the detonator.
4.4.1.2.2. Preparing the booster charge
Place the explosive (4.3.1) into the cylinder (4.3.8) standing upright on a level surface, then press it down with a wooden die to give the explosive a cylindrical shape with a central recess. Insert the compressed pellet into this recess. Cover the cylindrically shaped explosive containing the compressed pellet with a wooden disc (4.3.10) having a central hole 7,0 to 7,3 mm in diameter for insertion of a detonator. Fix the wooden disc and the cylinder together with a cross of adhesive tape. Ensure that the hole drilled in the disc and the recess in the compressed pellet are coaxial by inserting the wooden rod (4.3.11).
4.4.2. Preparing steel tubes for the detonation tests
At one end of the steel tube (4.3.4), drill two diametrically opposed holes 4 mm in diameter perpendicularly through the side wall at a distance of 4 mm from the edge.
Butt weld the bottom plate (4.3.5) to the opposite end of the tube, completely filling the right angle between the bottom place and the wall of the tube with weld metal around the entire circumference of the tube.
4.4.3. Filling and charging the steel tube
See Figures 1 and 2.
4.4.3.1. The test sample, the steel tube and the booster charge must be conditioned to temperatures of 20 (+/- 5) °C. 16 to 18 kg of the test sample are needed for two detonation tests.
4.4.3.2. Place the tube upright with its square bottom place resting on a firm, flat surface, preferably concrete. Fill the tube to about one-third of its height with the test sample and drop it 10 cm vertically onto the floor five times to compact the prills or granules as densely as possible in the tube. To accelerate compaction, vibrate the tube by striking the side wall with a 750 to 1 000-gram hammer between drops for a total of 10 times.
Repeat this charging method with another portion of the test sample. Finally, a further addition shall be made such that, after compaction by raising and dropping the tube 10 times and a total of 20 intermittent hammer blows, the charge fills the tube to a distance of 70 mm from its orifice.
The filling height of the sample must be adjusted in the steel tube so that the booster charge (4.4.1.1 or 4.4.1.2) to be inserted later will be in close contact with the sample over its entire surface.
4.4.3.3. Insert the booster charge into the tube so that it is in contact with the sample; the top surface of the wooden disc must be 6 mm below the end of the tube. Ensure essential close contact between explosive and test sample by adding or removing small quantities of sample. As shown in Figures 1 and 2, split pins should be inserted through the holes near the open end of the tube and their legs opened flat against the tube.
4.4.4. Positioning of the steel tube and lead cylinders (see figure 3)
4.4.4.1. Number the bases of the lead cylinders (4.3.6) 1 to 6. Make six marks 150 mm apart on the centre line of a steel block (4.3.7) lying on a horizontal base, with the first mark at least 75 mm from the edge of the block. Place a lead cylinder upright on each of these marks, with the base of each cylinder centred on its mark.
4.4.4.2. Lay the steel tube prepared according to 4.4.3 horizontally on the lead cylinders so that the axis of the tube is parallel to the centre line of the steel block and the welded end of the tube extends 50 mm beyond lead cylinder No 6. To prevent the tube from rolling, insert small wooden wedges between the tops of the lead cylinders and the tube wall (one on each side) or place a cross of wood between the tube and the steel block.
Note: Make sure that the tube is in contact with all six lead cylinders; a slight curvature of the tube surface can be compensated for by rotating the tube about its longitudinal axis; if any of the lead cylinders is too tall, tap the cylinder in question carefully with a hammer until it is the required height.
4.4.5. Preparation for detonation
4.4.5.1. Set up the apparatus according to the 4.4.4 in a bunker or suitably prepared underground site (e.g. mine or tunnel). Ensure that the temperature of the steel tube is kept at 20 (+/- 5) °C before detonation.
Note: Should such firing sites not be available, the work can, if necessary, be done in a concrete-lined pit covered over with wooden beams. Detonation can cause steel fragments to be projected with high kinetic energy, therefore, firing must be carried out at a suitable distance from dwellings or thoroughfares.
4.4.5.2. If the booster charge with seven-point initiation is used, ensure that the detonation cords are stretched out as described in the footnote to 4.4.1.1.4 and arranged as horizontally as possible.
4.4.5.3. Finally, remove the wooden rod and replace with the detonator. Do not carry out firing until the danger zone has been evacuated and the test personnel have taken cover.
4.4.5.4. Detonate the explosive.
4.4.6. Allow sufficient time for the fumes (gaseous and sometimes toxic decomposition products such as nitrous gases) to disperse, then collect the lead cylinders and measure their heights with a Vernier caliper
Record for each of the marked lead cylinders, the degree of crushing expressed as a percentage of the original height of 100 mm. If the cylinders are crushed obliquely, record the highest and the lowest values and calculate the average.
4.4.7. A probe for continuous measurement of the detonation velocity can be used; the probe should be inserted longitudinally to the axis of the tube or along its side wall
4.4.8. Two detonation tests per sample are to be carried out
Values for the following parameters are to be given in the test report for each of the detonation tests:
- the values actually measures for the outside diameter of the steel tube and for the wall thickness,
- the Brinell hardness of the steel tube,
- the temperature of the tube and the sample shortly before firing,
- the packing density (kg/m3) of the sample in the steel tube,
- the height of each lead cylinder after firing, specifying the corresponding cylinder number,
- method of initiation employed for the booster charge.
4.5.1. Evaluation of test results
If, in each firing, the crushing of at least one lead cylinder is less than 5%, the test shall be considered conclusive and the sample in conformity with the requirements of Annex III.2.
Booster charge with seven-point initiation
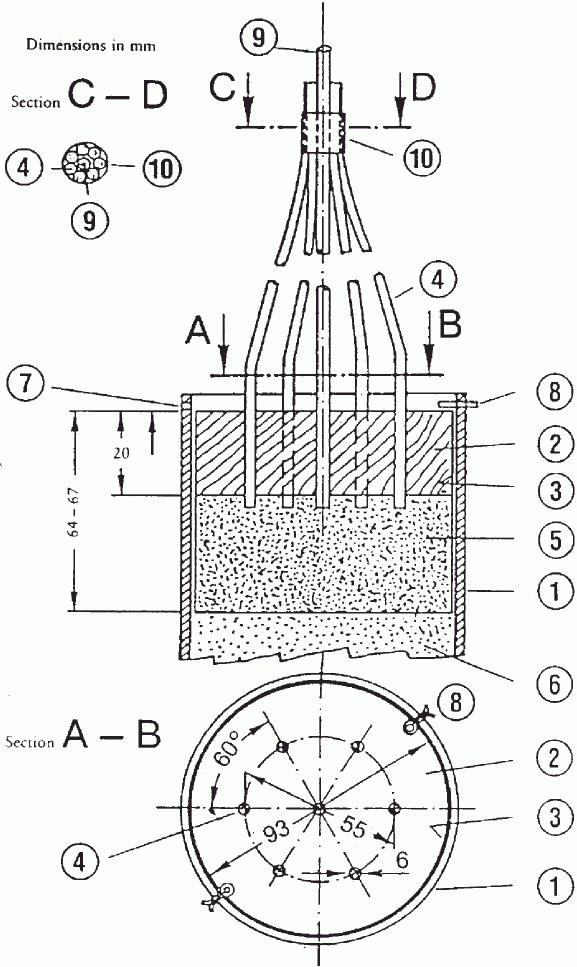
 | Steel tube |  | Test sample |
 | Wooden disc with seven holes |  | 4-mm-diameter hole drilled to receive split pin  |
 | Plastic or cardboard cylinder |  | Split pin |
 | Detonating cords |  | Wooden rod surrounded by  |
 | Plastic explosive |  | Adhesive tape for securing  around  |
Booster charge with central initiation
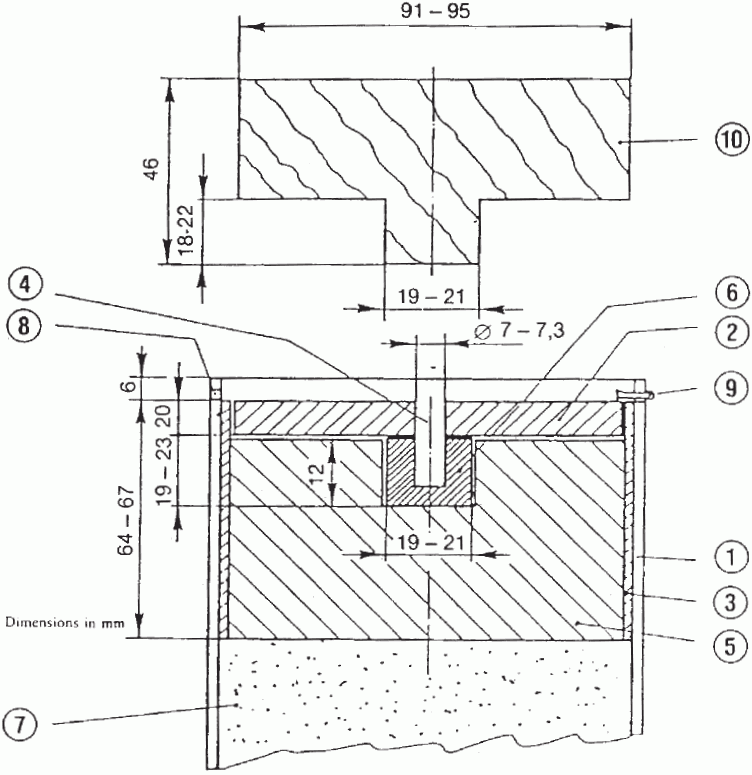
 | Steel tube |  | Compressed pellet |
 | Wooden disc |  | Test sample |
 | Plastic or cardboard cylinder |  | 4-mm-diameter hole drilled to receive split pin  |
 | Wooden rod |  | Split pin |
 | Plastic explosive |  | Wooden die for  |
Positioning of the steel tube on the firing site
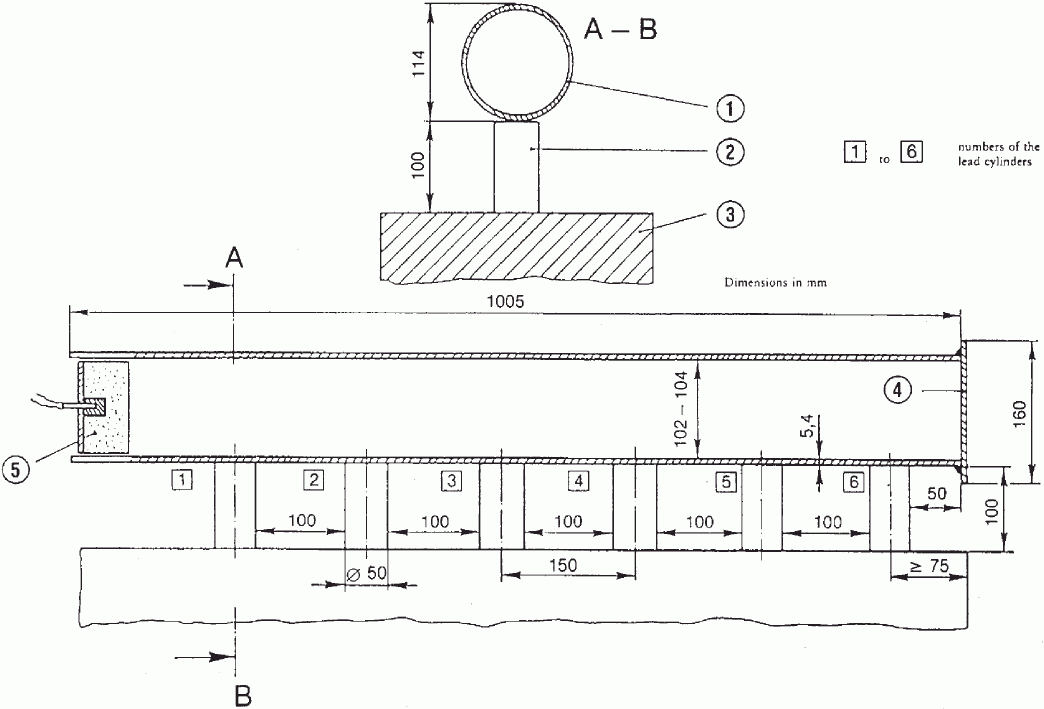
 Steel tube
 Lead cylinders
 Steel block
 Bottom plate
 Booster charge
METHODS OF SAMPLING AND ANALYSIS
Correct sampling is a difficult operation which requires the greatest of care. The need to obtain a sufficiently representative sample for the official testing of fertilisers cannot, therefore, be stressed too much.
The sampling method described below must be applied with strict accuracy by specialists with experience of the conventional sampling procedure.
Samples intended for the official control of fertilisers, for quality and composition, shall be taken according to the methods described below. Samples thus obtained shall be considered as representative of the sampled portions.
The samples shall be taken by specialist officers authorised for that purpose by the Member States.
Sampled portion: A quantity of product constituting a unit, and having characteristics presumed to be uniform.
Incremental sample: A quantity taken from one point in the sampled portion.
Aggregate sample: An aggregate of incremental samples taken from the same sampled portion.
Reduced sample: A representative part of the aggregate sample, obtained from the latter by a process of reduction.
Final sample: A representative part of the reduced sample.
4.1. The sampling apparatus must be made of materials which cannot affect the characteristics of the products to be sampled. Such apparatus may be officially approved by the Member States.
4.2. Apparatus recommended for the sampling of solid fertilisers
4.2.1. Manual sampling
4.2.1.1. Flat-bottomed shovel with vertical sides.
4.2.1.2. Sampling spear with a long split or compartments. The dimensions of the sampling spear must be appropriate to the characteristics of the sampled portion (depth of container, dimensions of sack, etc.) and to the particle size of the fertiliser.
4.2.2. Mechanical sampling
Approved mechanical apparatus may be used for the sampling of moving fertilisers.
4.2.3. Divider
Apparatus designed to divide the sample into equal parts may be used for taking incremental samples and for the preparation of reduced and final samples.
4.3. Apparatus recommended for the sampling of fluid fertilisers
4.3.1. Manual sampling
Open tube, probe, bottle or another appropriate equipment able to take samples at random from the sampled portion.
4.3.2. Mechanical sampling
Approved mechanical apparatus may be used for sampling of moving fluid fertilisers.
The size of the sampled portion must be such that each of its constituent parts can be sampled.
5.2.1. Loose solid fertilisers or fluid fertilisers in containers exceeding 100 kg
5.2.1.1. Sampled portions not exceeding 2,5 tonnes:
Minimum number of incremental samples: seven
5.2.1.2. Sampled portions exceeding 2,5 tonnes and up to 80 tonnes:
Minimum number of incremental samples:
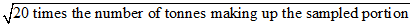 <*>
--------------------------------
<*> Where the number obtained is a fraction, it should be rounded up to the next whole number.
5.2.1.3. Sampled portions exceeding 80 tonnes:
Minimum number of incremental samples: 40
5.2.2. Packaged solid fertilisers or fluid fertilisers in containers (= packages each not exceeding 100 kg)
5.2.2.1. Packages of more than 1 kg
5.2.2.1.1. Sampled portions of less than five packages:
Minimum number of packages to be sampled <*>: all packages.
--------------------------------
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
5.2.2.1.2. Sampled portions of five to 16 packages:
Minimum number of packages to be sampled <*>: four.
--------------------------------
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
5.2.2.1.3. Sampled portions of 17 to 400 packages:
Minimum number of packages to be sampled <*>:
--------------------------------
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
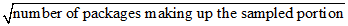 <*>
--------------------------------
<*> Where the number obtained is a fraction, it should be rounded up to the next whole number.
5.2.2.1.4. Sampled portions exceeding 400 packages:
Minimum number of packages to be sampled <*>: 20.
--------------------------------
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
5.2.2.2. Packages not exceeding 1 kg:
Minimum number of packages to be sampled <*>: four.
--------------------------------
<*> For packages whose contents do not exceed 1 kg, an incremental sample shall be the contents of one original package.
A single aggregate sample per sampled portion is required. The total mass of the incremental samples making up the aggregate sample shall be not less than the following:
5.3.1. Loose solid fertilisers or fluid fertilisers in containers exceeding 100 kg: 4 kg.
5.3.2. Packaged solid fertilisers or fluid fertilisers in containers (= packages) each not exceeding 100 kg
5.3.2.1. Packages of more than 1 kg: 4 kg
5.3.2.2. Packages not exceeding 1 kg: mass of the contents of four original packages.
5.3.3. Ammonium nitrate fertiliser sample for tests according to Annex III.2: 75 kg
The aggregate sample gives the final samples on reduction when necessary. Analysis of at least one final sample is required. The mass of the sample for analysis shall not be less than 500 g.
5.4.1. Solid and fluid fertilisers
5.4.2. Ammonium nitrate fertiliser sample for tests
The aggregate sample gives the final sample for tests on reduction when necessary.
5.4.2.1. Minimum final sample mass for Annex III.1 tests: 1 kg
5.4.2.2. Minimum final sample mass for Annex III.2 tests: 25 kg
THE SAMPLES
The samples must be taken and prepared as quickly as possible bearing in mind the precautions necessary to ensure that they remain representative of the fertiliser sampled. Instruments and also surfaces and containers intended to receive samples must be clean and dry.
In the case of fluid fertilisers, if possible the sampled portion should be mixed prior to sampling.
Incremental samples must be taken at random throughout the whole sampled portion and they must be of approximately equal sizes.
6.2.1. Loose solid fertilisers or fluid fertilisers in containers exceeding 100 kg
An imaginary division shall be made of the sampled portion into a number of approximately equal parts. A number of parts corresponding to the number of incremental samples required in accordance with 5.2 shall be selected at random and at least one sample taken from each of these parts. Where it is not possible to comply with the requirements of 5.1 when sampling bulk fertilisers or fluid fertilisers in containers exceeding 100 kg the sampling should be carried out when the sampled portion is being moved (loading or unloading). In this case samples shall be taken from the randomly selected notional parts as defined above while these are being moved.
6.2.2. Packaged solid fertilisers or fluid fertilisers in containers (= packages) each not exceeding 100 kg
Having selected the required number of packages for sampling as indicated in 5.2, part of the contents of each package shall be removed. Where necessary, the samples shall be taken after emptying the packages separately.
The incremental samples shall be mixed to form a single aggregate sample.
The material in the aggregate sample shall be carefully mixed <*>.
--------------------------------
<*> Any lumps shall be broken up (if necessary by separating them out and returning them to the sample).
If necessary the aggregate sample should first be reduced to at least 2 kg (reduced sample) either by using a mechanical divider or by the quartering method.
At least three final samples shall then be prepared, of approximately the same amount and conforming to the quantitative requirements of 5.4. Each sample shall be put into an appropriate air tight container. All necessary precautions shall be taken to avoid any change in the characteristics of the sample.
For the tests of Annex III, sections 1 and 2, the final samples shall be kept at a temperature between 0 °C and 25 °C.
The containers or packages shall be scaled and labelled (the total label must be incorporated in the seal) in such a manner that they cannot be opened without damaging the seal.
A record must be kept of each sampling, permitting each sampled portion to be identified unambiguously.
For each sample portion at least one final sample shall be sent as quickly as possible to an authorised analytical laboratory or to the test institution, together with the information necessary for the analysis or the test.
(See table of contents p. 2.)
In the descriptions of the methods, general laboratory equipment has not been precisely defined, except that the sizes of flasks and pipettes are given. In all cases laboratory apparatus must be well cleaned, particularly when small quantities of elements are to be determined.
Before analysis it is necessary to ensure that all apparatus functions well and that the analytical technique is carried out correctly, using where appropriate chemical compounds of known composition (e.g. ammonium sulphate, mono potassium phosphate, etc.). Nevertheless, the results from analysed fertilisers can indicate wrong chemical composition if the analytical technique is not rigorously followed. On the other hand, a certain number of determinations are empirical and are relative to products of complex chemical composition. It is recommended that where available, laboratories should make use of standard reference fertilisers of well defined composition.
FERTILISERS
Unless otherwise specified in the method of analysis, all of the reagents must be analysis-pur (a.p.). Where micro-nutrients are to be analysed the purity of the reagents must be checked by means of a blank test. Depending upon the result obtained, it might be necessary to conduct a further purification.
Where dissolution, dilution, rinsing or washing operations referred to in the methods of analysis do not specify the nature of solvents or diluents the use of water is implied. Normally, the water will have to be demineralised or distilled. In these specific instances, as mentioned in the method of analysis, that water will have to be subjected to specific purification processes.
In view of the equipment normally used in inspection laboratories, the apparatus described in the methods of analysis is restricted to special instruments and apparatus or to such demanded by any specific requirements. This equipment must be perfectly clean, above all where small quantities are to be determined. The laboratory will have to ensure the accuracy of any graduated glassware used by referring to appropriate metrological standards.
PREPARATION OF THE SAMPLE FOR ANALYSIS
EN 1482-2: Fertilisers and liming materials - Sampling and sample preparation - Part 2: Sample preparation
NITROGEN
EN 15475: Fertilisers - Determination of ammoniacal nitrogen
This method of analysis has been ring-tested.
DETERMINATION OF NITRIC AND AMMONIACAL NITROGEN ACCORDING
TO ULSCH
EN 15558: Fertilisers - Determination of nitric and ammoniacal nitrogen according to Ulsch
This method of analysis has not been ring-tested.
DETERMINATION OF NITRIC AND AMMONIACAL NITROGEN ACCORDING
TO ARND
EN 15559: Fertilisers - Determination of nitric and ammoniacal nitrogen according to Arnd
This method of analysis has not been ring-tested.
DETERMINATION OF NITRIC AND AMMONIACAL NITROGEN ACCORDING
TO DEVARDA
EN 15476: Fertilisers - Determination of nitric and ammoniacal nitrogen according to Devarda
This method of analysis has been ring-tested.
DETERMINATION OF THE TOTAL NITROGEN IN CALCIUM CYANAMIDE
NITRATE FREE
EN 15560: Fertilisers - Determination of total nitrogen in calcium cyanamide nitrate free
This method of analysis has not been ring-tested.
DETERMINATION OF TOTAL NITROGEN IN CALCIUM CYANAMIDE
CONTAINING NITRATES
EN 15561: Fertilisers - Determination of total nitrogen in calcium cyanamide containing nitrates
This method of analysis has not been ring-tested.
DETERMINATION OF TOTAL NITROGEN IN UREA
EN 15478: Fertilisers - Determination of total nitrogen in urea
This method of analysis has been ring-tested.
EN 15562: Fertilisers - Determination of cyanamide nitrogen
This method of analysis has not been ring-tested.
IN UREA
EN 15479: Fertilisers - Spectrophotometric determination of biuret in urea
This method of analysis has been ring-tested.
IN THE SAME SAMPLE
DETERMINATION OF DIFFERENT FORMS OF NITROGEN IN THE SAME
SAMPLE IN FERTILISERS CONTAINING NITROGEN AS NITRIC,
AMMONIACAL, UREA AND CYANAMIDE NITROGEN
EN 15604: Fertilisers - Determination of different forms of nitrogen in the same sample containing nitrogen, as nitric, ammoniacal, urea and cyanamide nitrogen
This method of analysis has not been ring-tested.
DETERMINATION OF TOTAL NITROGEN IN FERTILISERS CONTAINING
NITROGEN ONLY AS NITRIC, AMMONIACAL AND UREA NITROGEN
BY TWO DIFFERENT METHODS
EN 15750: Fertilizers. Determination of total nitrogen in fertilizers containing nitrogen only as nitric, ammoniacal and urea nitrogen by two different methods.
This method of analysis has been ring-tested.
DETERMINATION OF UREA CONDENSATES USING
HPLC - ISOBUTYLENEDIUREA AND CROTONYLIDENEDIUREA
(METHOD A) AND METHYLEN-UREA OLIGOMERS (METHOD B)
EN 15705: Fertilizers. Determination of urea condensates using high-performance liquid chromatography (HPLC). Isobutylenediurea and crotonylidenediurea (method A) and methylen-urea oligomers (method B)
This method of analysis has been ring-tested.
PHOSPHORUS
EXTRACTION OF PHOSPHORUS SOLUBLE IN MINERAL ACIDS
EN 15956: Fertilizers - Extraction of phosphorus soluble in mineral acids
This method of analysis has been ring-tested.
EXTRACTION OF PHOSPHORUS SOLUBLE IN 2% FORMIC ACID
EN 15919: Fertilizers - Extraction of phosphorus soluble in 2% formic acid
This method of analysis has not been ring-tested.
EXTRACTION OF PHOSPHORUS SOLUBLE IN 2% CITRIC ACID
EN 15920: Fertilizers - Extraction of phosphorus soluble in 2% citric acid
This method of analysis has not been ring-tested.
EXTRACTION OF PHOSPHORUS WHICH IS SOLUBLE
IN NEUTRAL AMMONIUM CITRATE
EN 15957: Fertilizers - Extraction of phosphorus which is soluble in neutral ammonium citrate
This method of analysis has been ring-tested.
EXTRACTION BY ALKALINE AMMONIUM CITRATE
Extraction of soluble phosphorus according to Petermann
at 65 °C
EN 15921: Fertilizers - Extraction of phosphorus according to Petermann at 65 °C
This method of analysis has not been ring-tested.
Extraction of the soluble phosphorus according
to Petermann at ambient temperature
EN 15922: Fertilizers - Extraction of phosphorus according to Petermann at ambient temperature
This method of analysis has not been ring-tested.
Extraction of phosphorus soluble in Joulie's
alkaline ammonium citrate
EN 15923: Fertilizers - Extraction of phosphorus in Joulie's alkaline ammonium citrate
This method of analysis has not been ring-tested.
EXTRACTION OF WATER SOLUBLE PHOSPHORUS
EN 15958: Fertilizers - Extraction of water soluble phosphorus
This method of analysis has been ring-tested.
EN 15959: Fertilizers - Determination of extracted phosphorus
This method of analysis has been ring-tested.
POTASSIUM
POTASSIUM CONTENT
EN 15477: Fertilisers - Determination of the water-soluble potassium content
This method of analysis has been ring-tested.
CARBON DIOXIDE
FOR SOLID FERTILISERS
EN 14397-1: Fertilizers and liming materials. Determination of carbon dioxide. Part I: method for solid fertilisers
This method of analysis has been ring-tested.
CHLORINE
OF ORGANIC MATERIAL
EN 16195: Fertilisers - Determination of chlorides in the absence of organic material
This method of analysis has been ring-tested.
FINENESS OF GRINDING
(DRY PROCEDURE)
EN 15928: Fertilizers - Determination of the fineness of grinding (dry procedure)
This method of analysis has not been ring-tested.
OF SOFT NATURAL PHOSPHATES
EN 15924: Fertilizers - Determination of the fineness of grinding of soft natural phosphates
This method of analysis has not been ring-tested.
SECONDARY NUTRIENTS
TOTAL SODIUM AND TOTAL SULPHUR IN THE FORMS OF SULPHATES
EN 15960: Fertilizers - Extraction of total calcium, total magnesium, total sodium and total sulphur in the forms of sulphates
This method of analysis has not been ring-tested.
IN VARIOUS FORMS
EN 15925: Fertilizers - Extraction of total sulphur present in various forms
This method of analysis has not been ring-tested.
SODIUM AND SULPHUR (IN THE FORM OF SULPHATES)
EN 15961: Fertilizers - Extraction of water soluble calcium, magnesium, sodium and sulphur (in the form of sulphates)
This method of analysis has not been ring-tested.
THE SULPHUR IS IN VARIOUS FORMS
EN 15926: Fertilizers - Extraction of water soluble sulphur where the sulphur is in various forms
This method of analysis has not been ring-tested.
OF ELEMENTAL SULPHUR
EN 16032: Fertilizers - Extraction and determination of elemental sulphur
This method of analysis has not been ring-tested.
FOLLOWING PRECIPITATION IN THE FORM OF OXALATE
EN 16196: Fertilisers - Manganimetric determination of extracted calcium following precipitation in the form of oxalate
This method of analysis has been ring-tested.
ABSORPTION SPECTROMETRY
EN 16197: Fertilisers - Determination of magnesium by atomic absorption spectrometry
This method of analysis has been ring-tested.
EN 16198: Fertilisers - Determination of magnesium by complexometry
This method of analysis has been ring-tested.
THREE DIFFERENT METHODS
EN 15749: Fertilizers. Determination of sulfates content using three different methods
This method of analysis has been ring-tested.
BY FLAME-EMISSION SPECTROMETRY
EN 16199: Fertilisers - Determination of the sodium extracted by flame-emission spectrometry
This method of analysis has been ring-tested.
IN CALCIUM FORMATE
EN 15909: Fertilizers - Determination of calcium and formate in calcium foliar fertilizers
This method of analysis has been ring-tested.
MICRO-NUTRIENTS AT A CONCENTRATION OF LESS
THAN OR EQUAL TO 10%
This Method defines the procedure for extracting the following micro-nutrients: total boron, total cobalt, total copper, total iron, total manganese, total molybdenum and total zinc. The aim is to carry out the minimum number of extractions, making use wherever possible of the same extract to determine the total level of each of the micro-nutrients listed above.
This procedure concerns EC fertilisers covered by Annex I E containing one or more of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. It is applicable to each micro-nutrient the declared content of which is less than or equal to 10%.
Dissolution in boiling dilute hydrochloric acid.
Note
The extraction is empirical and may not be quantitative depending on the product or the other constituents of the fertiliser. In particular, in the case of certain manganese oxides, the quantity extracted may be substantially smaller than the total quantity of manganese which the product contains. It is the responsibility of the fertiliser manufacturers to ensure that the declared content actually corresponds to the quantity extracted under the conditions pertaining to the method.
4.1. Dilute hydrochloric acid (HCl) solution, about 6 mol/l
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
4.2. Concentrated ammonia solution (NH4OH, d20 = 0,9 g/ml)
Electric hotplate with variable temperature control.
Note
Where the boron content of an extract is to be determined, do not use borosilicate glassware. As the Method involves boiling, teflon or silica is preferable. Rinse the glassware thoroughly if it has been washed in detergents containing borates.
See Method 1.
7.1. Test sample
Take a quantity of fertiliser weighing between 2 and 10 g depending on the declared content of element in the product. The following table shall be used to obtain a final solution which, after appropriate dilution, will be within the measuring range for each method. Samples should be weighed to within 1 mg.
Declared content of micro-nutrient in the fertiliser (%) | < 0,01 | 0,01 - < 5 | >= 5 - 10 |
Mass of test sample (g) | 10 | 5 | 2 |
Mass of element in the sample (mg) | 1 | 0,5 - 250 | 100 - 200 |
Volume of extract V (ml) | 250 | 500 | 500 |
Concentration of element in extract (mg/l) | 4 | 1 - 500 | 200 - 400 |
Place the sample in a 250 ml beaker.
7.2. Preparation of the solution
If necessary moisten the sample with a little water, add 10 ml of dilute hydrochloric acid (4.1) per gram of fertiliser carefully, in small amounts, then add about 50 ml of water. Cover the beaker with a watch glass and mix. Bring to the boil on the hotplate and boil for 30 minutes. Allow to cool, stirring occasionally. Transfer quantitatively to a 250 or 500 ml volumetric flask (see Table). Make up to volume with water and mix thoroughly. Filter through a dry filter into a dry container. Discard the first portion. The extract must be perfectly clear.
It is recommended that the determination be carried out without delay on aliquot portions of the clear filtrate, if not the containers should be stoppered.
Remark
Extracts in which the boron content has to be determined: Adjust the pH to between 4 and 6 with concentrated ammonia (4.2).
The determination of each micro-nutrient is to be carried out on the aliquot portions indicated in the Method for each individual micro-nutrient.
If necessary, remove organic chelating or complexing substances from an aliquot portion of the extract by using Method 9.3. In the case of determination by atomic absorption spectrometry, such removal may not be necessary.
This Method defines the procedure for extracting water-soluble forms of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. The aim is to carry out the minimum number of extractions, making use wherever possible of the same extract to determine the level of each of the micro-nutrients listed above.
This procedure concerns EC fertilisers covered by Annex I containing one or more of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. It is applicable to each micro-nutrient the declared content of which is less than or equal to 10%.
The micro-nutrients are extracted by shaking the fertiliser in water at 20 °C (+/- 2) °C.
Note
The extraction is empirical and may or may not be quantitative.
4.1. Dilute hydrochloric acid (HCl) solution, about 6 mol/l
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
5.1. Rotary shaker set at about 35 to 40 rpm
5.2. pH-meter
Note
Where the boron content of the extract is to be determined, do not use borosilicate glassware. Teflon or silica is preferable for this extraction. Rinse the glassware thoroughly if it has been washed in detergents containing borates.
See Method 1.
7.1. Test sample
Take a quantity of fertiliser weighing between 2 and 10 g depending on the declared content of the element in the product. The following table shall be used to obtain a final solution which, after appropriate dilution, will be within the measuring range for each method. The samples should be weighed to within 1 mg.
Declared content of micro-nutrient in the fertiliser (%) | < 0,01 | 0,01 - < 5 | >= 5 - 10 |
Mass of test sample (g) | 10 | 5 | 2 |
Mass of element in the sample (mg) | 1 | 0,5 - 250 | 100 - 200 |
Volume of extract V (ml) | 250 | 500 | 500 |
Concentration of element in extract (mg/l) | 4 | 1 - 500 | 200 - 400 |
Place the sample in a 250 or 500 ml flask (according to the Table).
7.2. Preparation of the solution
Add about 200 ml of water to the 250 ml flask or 400 ml of water to the 500 ml flask.
Stopper the flask well. Shake vigorously by hand to disperse the sample, then place the flask on the shaker and shake for 30 minutes.
Make up to volume with water and mix thoroughly.
7.3. Preparation of the test solution
Filter immediately into a clean, dry flask. Stopper the flask. Carry out the determination immediately after filtering.
Note
If the filtrate gradually becomes cloudy, make another extraction following 7.1 and 7.2 in a flask of volume Ve. Filter into a calibrated flask of volume W which has previously been dried and has received 5,00 ml of dilute hydrochloric acid (4.1). Stop the filtration at the exact moment when the calibration mark is reached. Mix thoroughly.
Under these conditions the value of V in the expression of results is:
V = Ve x W / (W - 5)
The dilutions in the expression of results depend on this value of V.
The determination of each micro-nutrient is carried out on the aliquot portions indicated in the Method for each individual micro-nutrient.
If necessary, remove organic chelating or complexing substances from an aliquot portion by using Method 9.3. In the case of determination by atomic absorption spectrometry, such removal may not be necessary.
FROM FERTILISER EXTRACTS
This Method defines a procedure for removing organic compounds from fertiliser extracts.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble element is required by Annex I E to this Regulation.
Note
The presence of small quantities of organic matter usually does not affect determination by means of atomic absorption spectrometry.
The organic compounds in an aliquot portion of the extract are oxidised with hydrogen peroxide.
4.1. Dilute hydrochloric acid (HCl) solution, about 0,5 mol/l
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 20 volumes of water.
4.2. Hydrogen peroxide solution (30% H2O2, d20 = 1,11 g/ml), free from micro-nutrients
Electric hotplate with variable temperature control.
Take 25 ml of the extract solution obtained by Method 9.1 or Method 9.2 and place in a 100 ml beaker. In the case of Method 9.2, add 5 ml of the dilute hydrochloric acid solution (4.1). Then add 5 ml of the hydrogen peroxide solution (4.2). Cover with a watch glass. Allow oxidation to occur at room temperature for about one hour, then bring gradually to boiling and boil for half an hour. If necessary, add a further 5 ml of the hydrogen peroxide to the solution once it has cooled. Then boil to remove the excess hydrogen peroxide. Allow to cool and transfer quantitatively to a 50 ml volumetric flask and make up to volume. Filter where necessary.
Account should be taken of this dilution when taking aliquot portions and calculating the percentage of micro-nutrient in the product.
EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
(GENERAL PROCEDURE)
This document defines a general procedure for determining the levels of certain micro-nutrients in fertiliser extracts by atomic absorption spectrometry.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble element is required by Annex I E to this Regulation.
Adaptations of this procedure for the various micro-nutrients are detailed in the methods defined specifically for each element.
Note
In most cases the presence of small quantities of organic matter will not affect determinations by atomic absorption spectrometry.
After the extract has been treated where necessary to reduce or eliminate interfering chemical species, the extract is diluted so that its concentration is in the optimum range of the spectrometer at a wave-length suitable for the micro-nutrient to be determined.
4.1. Dilute hydrochloric acid solution (HCl), about 6 mol/l:
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with one volume of water.
4.2. Dilute hydrochloric acid solution (HCl), about 0,5 mol/l:
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with 20 volumes of water.
4.3. Lanthanum salt solutions (10 g of La per litre)
This reagent is used for determinations of cobalt, iron, manganese and zinc. It can be prepared either:
(a) with lanthanum oxide dissolved in hydrochloric acid (4.1). Place 11,73 g of lanthanum oxide (La2O3) in 150 ml of water in a one litre volumetric flask and add 120 ml of 6 mol/l hydrochloric acid (4.1). Allow to dissolve and then make up to 1 litre with water and mix thoroughly. This solution is approximately 0,5 mol/l in hydrochloric acid
(b) or with solutions of lanthanum chloride, sulphate or nitrate. Dissolve 26,7 g of lanthanum chloride heptahydrate (LaCl3 7H2O) or 31,2 g of lanthanum nitrate hexahydrate [La(NO3)3 6H2O] or 26,2 g of lanthanum sulphate nonahydrate [La2(SO4)3 9H2O] in 150 ml of water, then add 85 ml of 6 mol/l hydrochloric acid (4.1). Allow to dissolve and then make up to 1 litre with water. Mix thoroughly. This solution is approximately 0,5 mol/l in hydrochloric acid.
4.4. Calibration solutions
For the preparation of these, see the individual determination Method for each micro-nutrient.
Atomic absorption spectrometer fitted with sources emitting radiation characteristic of the micro-nutrients to be determined.
The analyst must follow the manufacturer's instructions and be familiar with the apparatus. The apparatus must allow background correction so that it can be used whenever necessary (Co and Zn). The gases to be used are air and acetylene.
6.1. Preparation of extract solutions of the micro-nutrients to be determined.
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
6.2. Treatment of the test solution
Dilute an aliquot portion of the extract obtained by Method 9.1, 9.2 or 9.3 with water and/or hydrochloric acid (4.1) or (4.2) so as to obtain, in the final solution for measurement, a concentration of the element to be determined that is appropriate to the calibration range used (7.2) and a hydrochloric acid concentration of at least 0,5 mol/l and not more than 2,5 mol/l. This operation may require one or more successive dilutions.
Take an aliquot portion of the final solution obtained by dilution of the extract, let (a) be its volume in ml, and pour into a 100 ml volumetric flask. When determining the cobalt, iron, manganese or zinc content, add 10 ml of the lanthanum salt solution (4.3). Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. This is the final solution for measurement. Let D be the dilution factor.
7.1. Preparation of a blank solution
Prepare a blank solution by repeating the whole procedure from the extraction stage, omitting only the test sample of fertiliser.
7.2. Preparation of calibration solutions
From the working calibration solution prepared using the Method given for each individual micro-nutrient, prepare in 100 ml volumetric flasks a series of at least five calibration solutions of increasing concentration within the optimum measuring range of the spectrometer. If necessary, adjust the concentration of hydrochloric acid to bring it as close as possible to that of the diluted test solution (6.2). For determining cobalt, iron, manganese or zinc, add 10 ml of the same lanthanum salt solution (4.3) as used in 6.2. Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
7.3. Determination
Prepare the spectrometer (5) for the determination and adjust to the wavelength given in the Method for the individual micro-nutrient concerned.
Spray three times in succession the calibration solutions (7.2), the test solution (6.2) and the blank solution (7.1), noting each result and flushing the instrument with distilled water between individual sprayings.
Construct the calibration curve by plotting the average spectrometer reading for each calibration solution (7.2) along the ordinate and the corresponding concentration of the element, expressed in  , along the abscissa.
From this curve, determine the concentrations of the relevant micro-nutrient in the test solution xs (6.2) and in the blank solution xb (7.1), expressing these concentrations in  per ml.
The percentage of micro-nutrient (E) in the fertiliser is equal to:
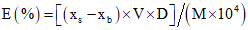
If Method 9.3 has been used:
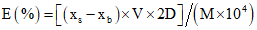
Where
E is the amount of the micro-nutrient determined, expressed as a percentage of the fertiliser;
xs is the concentration of the test solution (6.2), in  ;
;xb is the concentration of the blank solution (7.1), in  ;
;V is the volume of the extract obtained by Method 9.1 or 9.2, in ml;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass of the test sample taken in accordance with Method 9.1 or 9.2, in grams.
Calculation of dilution factor D:
If (a1), (a2), (a3),.,.,., (ai) and (a) are the aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D will be equal to:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x
x (vi / ai) x (100 / a)
BY MEANS OF SPECTROMETRY WITH AZOMETHINE-H
This Method describes a procedure for determining boron in fertiliser extracts.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble boron is required by Annex I to this Regulation.
In an azomethine-H solution, borate ions form a yellow complex the concentration of which is determined by molecular absorption spectrometry at 410 nm. Interfering ions are masked with EDTA.
4.1. EDTA buffer solution
Place in a 500 ml volumetric flask containing 300 ml of water:
- 75 g of ammonium acetate (NH4OOCCH3);
- 10 g of disodium salt of ethylene diamine tetraacetic acid (Na2EDTA);
- 40 ml of acetic acid (CH3COOH, d20 = 1,05 g/ml).
Make up to volume with water and mix thoroughly. The pH of the solution, checked by means of a glass electrode, must be 4,8 +/- 0,1.
4.2. Azomethine-H solution
Place in a 200 ml volumetric flask
- 10 ml of the buffer solution (4.1);
- 400 mg of azomethine-H (C17H12NNaO8S2);
- 2 g of absorbic acid (C6H8O6);
- Make up to volume and mix thoroughly. Do not prepare large quantities of this reagent as it is stable for only a few days.
4.3. Boron calibration solutions
4.3.1. Boron stock solution 
Dissolve 0,5719 g of boric acid (H2BO3) in water in a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly. Transfer to a plastic bottle for storage in a refrigerator.
4.3.2. Boron working solution 
Place 50 ml of stock solution (4.3.1) in a 500 ml volumetric flask. Make up to volume with water and mix thoroughly.
Spectrometer fitted for molecular absorption with cells having a 10 mm optical path and set to a wavelength of 410 nm.
6.1. Preparation of the boron solution
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
6.2. Preparation of the test solution
Dilute an aliquot portion of extract (6.1) to obtain a boron concentration as specified in 7.2. Two successive dilutions may be necessary. Let D be the dilution factor.
6.3. Preparation of the correction solution
If the test solution (6.2) is coloured, prepare a corresponding correction solution by placing in a plastic flask 5 ml of test solution (6.2), 5 ml of EDTA buffer solution (4.1) and 5 ml of water and mix thoroughly.
7.1. Preparation of the blank solution
Prepare a blank solution by repeating the whole procedure from the extraction stage, omitting only the test sample of fertiliser.
7.2. Preparation of the calibration solutions
Transfer 0, 5, 10, 15, 20 and 25 ml of the working calibration solution (4.3.3) to a series of 100 ml volumetric flasks. Make up to 100 ml with water and mix thoroughly. These solutions contain between 0 and  of boron.
7.3. Colour development
Transfer 5 ml of the calibration solutions (7.2), test solutions (6.2) and blank (7.1) to a series of plastic flasks. Add 5 ml of the EDTA buffer solution (4.1). Add 5 ml of the azomethine-H solution (4.2).
Mix thoroughly and allow the colour to develop in the dark for  to three hours.
7.4. Determination
Measure the absorbance of the solutions obtained at 7.3 and if appropriate the correction solution (6.3) against water at a wavelength of 410 nm. Rinse the cells with water before each new reading.
Plot a calibration curve of the concentration of the calibration solutions (7.2) along the abscissa and the absorbance given by the spectrometer (7.4) along the ordinate.
Read off the calibration curve the concentration of boron in the blank (7.1), the concentration of boron in the test solution (6.2) and, if the test solution is coloured, the corrected concentration of the test solution. To calculate the latter, subtract the absorbance of the correction solution (6.3) from the absorbance of the test solution (6.2) and determine the corrected concentration of the test solution. Note the concentration of the test solution (6.2), with or without correction, X(xs) and of the blank (xb).
The percentage of boron in the fertiliser is given by:
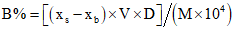
If Method 9.3 is used:
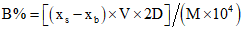
where
B is the quantity of boron expressed as a percentage of the fertiliser;
xs is the concentration  in the test solution (6.2), with or without correction;
xb is the concentration  in the blank (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1) and (a2) are successive aliquot portions and (v1) and (v2) are the volumes corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2)
BY ATOMIC ABSORPTION SPECTROMETRY
This Method describes a procedure for determining cobalt in fertiliser extracts.
This Procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble cobalt is required by Annex I E of this Regulation.
After suitable treatment and dilution of the extracts, the cobalt content is determined by atomic absorption spectrometry.
4.1. Hydrochloric acid solution, about 6 mol/l
See Method 9.4 (4.1).
4.2. Hydrochloric acid solution, about 0,5 mol/l
See Method 9.4 (4.2).
4.3. Lanthanum salt solutions (10 g of La per litre)
See Method 9.4 (4.3).
4.4. Cobalt calibration solutions
4.4.1. Cobalt stock solution 
In a 250 ml beaker, weigh to the nearest 0,1 mg, 1 g of cobalt, add 25 ml of 6 mol/l hydrochloric acid (4.1) and heat on a hotplate until the cobalt is completely dissolved. When cool, transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.4.2. Cobalt working solution 
Place 10 ml of the stock solution (4.4.1) in a 100 ml volumetric flask. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
Atomic absorption spectrometer: see Method 9.4 (5). The instrument must be equipped with a source of rays characteristic of cobalt (240,7 nm). The spectrometer must allow background correction to be made.
6.1. Cobalt extract solution
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
6.2. Preparation of the test solution
See Method 9.4 (6.2). The test solution must contain 10% (v/v) of a lanthanum salt solution (4.3).
7.1. Preparation of blank solution
See Method 9.4 (7.1). The blank must contain 10% (v/v) of the lanthanum salt solution used in 6.2.
7.2. Preparation of calibration solutions
See Method 9.4 (7.2).
For an optimum determination range of 0 to  of cobalt, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add to each flask 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and
 respectively of cobalt.
of cobalt, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add to each flask 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and respectively of cobalt.7.3. Determination
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 240,7 nm.
See Method 9.4 (8).
The percentage of cobalt in the fertiliser is given by:
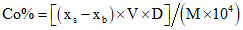
If Method 9.3 is used:
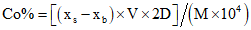
where
Co is the quantity of cobalt expressed as a percentage of the fertiliser;
xs is the concentration in  of the test solution (6.2);
xb is the concentration in  of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
BY ATOMIC ABSORPTION SPECTROMETRY
This Method describes a procedure for determining copper in fertiliser extracts.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble copper is required by Annex I E to this Regulation.
After suitable treatment and dilution of the extracts, the copper content is determined by atomic absorption spectrometry.
4.1. Hydrochloric acid solution, about 6 mol/l
See Method 9.4 (4.1).
4.2. Hydrochloric acid solution, about 0,5 mol/l
See Method 9.4 (4.2).
4.3. Hydrogen peroxide solution (30% H2O2, d20 = 1,11 g/ml), free from micro-nutrients
4.4. Copper calibration solutions
4.4.1. Copper stock solution 
In a 250 ml beaker, weigh to the nearest 0,1 mg, 1 g of copper, add 25 ml of 6 mol/l hydrochloric acid (4.1), add 5 ml hydrogen peroxide solution (4.3) and heat on a hotplate until the copper is completely dissolved. Transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.4.2. Copper working solution 
Place 20 ml of the stock solution (4.4.1) in a 200 ml volumetric flask. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
Spectrometer equipped for atomic absorption: see Method 9.4 (5). The instrument must be fitted with a source of rays characteristics of copper (324,8 nm).
6.1. Copper extract solution
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
6.2. Preparation of the test solution
See Method 9.4 (6.2).
7.1. Preparation of blank solution
See Method 9.4 (7.1).
7.2. Preparation of calibration solutions
See Method 9.4 (7.2).
For an optimum determination range of 0 to  of copper, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution (6.2). Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and
 respectively of copper.
of copper, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution (6.2). Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and respectively of copper.7.3. Determination
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 324,8 nm.
See Method 9.4 (8).
The percentage of copper in the fertiliser is given by:
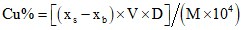
If Method 9.3 is used:
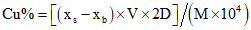
where
Cu is the quantity of copper expressed as a percentage of the fertiliser;
xs is the concentration in  of the test solution (6.2);
xb is the concentration in  of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
BY ATOMIC ABSORPTION SPECTROMETRY
This Method describes a procedure for determining iron in fertiliser extracts.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble iron is required by Annex 1E of this Regulation.
After suitable treatment and dilution of the extracts, the iron content is determined by atomic absorption spectrometry.
4.1. Hydrochloric acid solution, about 6 mol/l
See Method 9.4 (4.1).
4.2. Hydrochloric acid solution, about 0,5 mol/l
See Method 9.4 (4.2).
4.3. Hydrogen peroxide solution (30% H2O2, d20 = 1,11 g/ml), free from micro-nutrients
4.4. Lanthanum salt solutions (10 g of La per litre)
See Method 9.4 (4.3).
4.5. Iron calibration solutions
4.5.1. Iron stock solution 
In a 500 ml beaker, weigh to the nearest 0,1 mg, 1 g of iron wire, add 200 ml of 6 mol/l hydrochloric acid (4.1) and 15 ml of hydrogen peroxide solution (4.3). Heat on a hotplate until the iron is completely dissolved. When cool, transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.5.2. Iron working solution 
Place 20 ml of the stock solution (4.5.1) in a 200 ml volumetric flask. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
Atomic absorption spectrometer: see Method 9.4 (5). The instrument must be fitted with a source of rays characteristic of iron (248,3 nm).
6.1. Iron extract solution
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
6.2. Preparation of the test solution
See Method 9.4 (6.2). The test solution must contain 10% (v/v) of a lanthanum salt solution.
7.1. Preparation of blank solution
See Method 9.4 (7.1). The test solution must contain 10% (v/v) of the lanthanum salt solution used in 6.2.
7.2. Preparation of calibration solutions
See Method 9.4 (7.2).
For an optimum determination range of 0 to  of iron, place 0, 2, 4, 6, 8 and 10 ml respectively of working solution (4.5.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add 10 ml of the lanthanum salt solution used in 6.2. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 2, 4, 6, 8 and
 respectively of iron.
of iron, place 0, 2, 4, 6, 8 and 10 ml respectively of working solution (4.5.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add 10 ml of the lanthanum salt solution used in 6.2. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 2, 4, 6, 8 and respectively of iron.7.3. Determination
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 248,3 nm.
See Method 9.4 (8).
The percentage of iron in the fertiliser is given by:
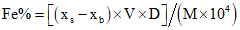
If Method 9.3 is used:
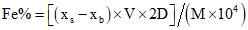
where
Fe is the quantity of iron expressed as a percentage of the fertiliser;
xs is the concentration in  of the test solution (6.2);
xb is the concentration in  of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
This Method describes a procedure for determining manganese in fertiliser extracts.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble manganese is required by Annex I E of this Regulation.
After suitable treatment and dilution of the extracts, the manganese level is determined by atomic absorption spectrometry.
4.1. Hydrochloric acid solution, about 6 mol/l
See Method 9.4 (4.1).
4.2. Hydrochloric acid solution, about 0,5 mol/l
See Method 9.4 (4.2).
4.3. Lanthanum salt solutions (10 g of La per litre)
See Method 9.4 (4.3).
4.4. Manganese calibration solutions
4.4.1. Manganese stock solution 
In a 250 ml beaker, weigh to the nearest 0,1 mg, 1 g of manganese, add 25 ml of 6 mol/l hydrochloric acid (4.1). Heat on a hotplate until the manganese is completely dissolved. When cool, transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.4.2. Manganese working solution 
Dilute 20 ml of the stock solution (4.4.1) in the 0,5 mol/l hydrochloric acid solution (4.2) in a 200 ml volumetric flask. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
Atomic absorption spectrometer: see Method 9.4 (5). The instrument must be fitted with a source of lines characteristic of manganese (279,6 nm).
6.1. Manganese extract solution
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
6.2. Preparation of the test solution
See Method 9.4 (6.2). The test solution must contain 10% by volume of lanthanum salt solution (4.3).
7.1. Preparation of blank solution
See Method 9.4 (7.1). The test solution must contain 10% by volume of the lanthanum salt solution used in 6.2.
7.2. Preparation of calibration solutions
See Method 9.4 (7.2).
For an optimum determination range of 0 to  of manganese, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. Where necessary adjust the hydrochloric acid concentration to bring it as close as possible to that of the test solution. To each flask, add 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and
 respectively of manganese.
of manganese, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. Where necessary adjust the hydrochloric acid concentration to bring it as close as possible to that of the test solution. To each flask, add 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and respectively of manganese.7.3. Determination
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 279,6 nm.
See Method 9.4 (8).
The percentage of manganese in the fertiliser is as follows:
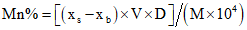
If Method 9.3 is used:
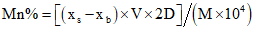
where
Mn is the quantity of manganese expressed as a percentage of the fertiliser;
xs is the concentration in  of the test solution (6.2);
xb is the concentration in  of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D will be equal to:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
EXTRACTS BY SPECTROMETRY OF A COMPLEX WITH AMMONIUM
THIOCYANATE
This Method describes a procedure for determining molybdenum in fertiliser extracts.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble molybdenum is required by Annex I E to this Regulation.
Molybdenum (V) forms a complex [MoO(SCN)5]-in an acid medium with SCN-ions.
The complex is extracted with n-butyl acetate. Interfering ions such as those of iron remain in the aqueous phase. The yellow-orange colour is determined by molecular absorption sectrometry at 470 nm.
4.1. Dilute hydrochloric acid solution (HCl), about 6 mol/l
See Method 9.4 (4.1).
4.2. Copper solution (70 mg/l) in 1,5 mol/l hydrochloric acid
Dissolve 275 mg of copper sulphate (CuSO4 5H2O) weighed to within 0,1 mg in 250 ml of the 6 mol/l hydrochloric acid solution (4.1) in a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.3. Ascorbic acid solution (50 g/l)
Dissolve 50 g of ascorbic acid (C6H8O6) in water in a 1 000 ml volumetric flask. Make up to volume with water, mix thoroughly and keep in a refrigerator.
4.4. n-butyl acetate
4.5. Ammonium thiocyanate solution, 0,2 mol/l
Dissolve 15,224 g of NH4SCN in water in a 1 000 ml volumetric flask. Make up to volume with water; mix thoroughly and store in a dark-coloured bottle.
4.6. Stannous chloride solution (50 g/l) in 2 mol/l hydrochloric acid
This solution must be perfectly clear and prepared immediately before use. Very pure stannous chloride must be used otherwise the solution will not be clear.
To prepare 100 ml of solution, dissolve 5 g of (SnCl22H2O) in 35 ml of 6 mol/l HCl solution (4.1). Add 10 ml of the copper solution (4.2). Make up to volume with water and mix thoroughly.
4.7. Molybdenum calibration solutions
4.7.1. Molybdenum stock solution 
Dissolve 0,920 g of ammonium molybdate [(NH4)6Mo7O24 4H2O] weighed to within 0,1 mg in the 6 mol/l hydrochloric acid (4.1) in a 1 000 ml volumetric flask. Make up to volume with that solution and mix thoroughly.
4.7.2. Molybdenum intermediate solution 
Place 25 ml of the stock solution (4.7.1) in a 500 ml volumetric flask. Make up to volume with 6 mol/l hydrochloric acid (4.1) and mix thoroughly.
4.7.3. Molybdenum working solution 
Place 10 ml of the intermediate solution (4.7.2) in a 100 ml volumetric flask. Make up to volume with 6 mol/l hydrochloric acid (4.1) and mix thoroughly.
5.1. Spectrometer fitted for molecular absorption with cuvettes having a 20 mm optical path and set to a wavelength of 470 nm
5.2. 200 or 250 ml separating funnels
6.1. Molybdenum extract solution
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
6.2. Preparation of the test solution
Dilute an aliquot portion of the extract (6.1) with 6 mol/l hydrochloric acid solution (4.1) so as to obtain an appropriate molybdenum concentration. Let D be the dilution factor.
Take an aliquot portion (a) from the extract solution containing 1 to  molybdenum and place it in the separating funnel (5.2). Make up to 50 ml with the 6 mol/l hydrochloric acid solution (4.1).
7.1. Preparation of the blank solution
Prepare a blank solution by repeating the whole procedure from the extraction stage, omitting only the test sample of fertiliser.
7.2. Preparation of the series of calibration solutions
Prepare a series of at least six calibration solutions of increasing concentration corresponding to the optimum response range of the spectrometer.
For the interval 0 -  molybdenum, place 0, 1, 2, 3, 4 and 5 ml respectively of working solution (4.7.3) in the separating funnels (5.2). Make up to 50 ml with 6 mol/l hydrochloric acid (4.1). The funnels contain respectively 0, 2,5, 5, 7,5, 10 and
 molybdenum.
molybdenum, place 0, 1, 2, 3, 4 and 5 ml respectively of working solution (4.7.3) in the separating funnels (5.2). Make up to 50 ml with 6 mol/l hydrochloric acid (4.1). The funnels contain respectively 0, 2,5, 5, 7,5, 10 and molybdenum.7.3. Development and separation of the complex
To each separating funnel (6.2, 7.1 and 7.2), add in the following order:
- 10 ml of the copper solution (4.2)
- 20 ml of the ascorbic acid solution (4.3);
mix thoroughly and wait for two or three minutes. Then add:
- 10 ml of n-butyl acetate (4.4), using a precision pipette
- 20 ml of the thiocyanate solution (4.5).
Shake for one minute to extract the complex in the organic phase; allow to precipitate; after the separation of the two phases, draw off the entire aqueous phase and discard it; then wash the organic phase with:
- 10 ml of the stannous chloride solution (4.6).
Shake for one minute. Allow to precipitate and draw off the entire aqueous phase. Collect the organic phase in a test tube; this will make it possible to collect the drops of water in suspension.
7.4. Determination
Measure the absorbencies of the solutions obtained at 7.3 at a wave-length of 470 nm using the  molybdenum calibration solution (7.2) as a reference.
Construct the calibration curve by plotting the corresponding masses of molybdenum in the calibration solutions (7.2) expressed in  along the abscissa and the corresponding values of the absorbencies (7.4) given by the spectrometer reading along the ordinate.
From this curve determine the mass of molybdenum in the test solution (6.2) and the blank solution (7.1). These masses are designated (xs) and (xb) respectively.
The percentage of molybdenum in the fertiliser is:
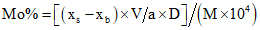
If Method 9.3 is used:
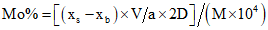
where
Mo is the quantity of molybdenum expressed as a percentage of the fertiliser;
a is the volume in ml of the aliquot taken from the last dilute solution (6.2);
xs is the Mo mass in  in the test solution (6.2);
xb is the Mo mass in  in the blank solution (7.1) the volume of which corresponds to the volume (a) of the aliquot of the test solution (6.2);
V is the volume in ml of extract solution obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution performed in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: where (a1), (a2) are successive aliquot portions and (v1), (v2) are the volumes corresponding to their respective dilutions, the dilution factor D will be:
D = (v1 / a1) x (v2 / a2)
EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
This Method describes a procedure for determining zinc in fertiliser extracts.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 9.1 and 9.2 for which a declaration of total and/or water-soluble zinc is required by Annex I E to this Regulation.
After suitable treatment and dilution of the extracts, the zinc level is determined by atomic absorption spectrometry.
4.1. Hydrochloric acid solution, about 6 mol/l
See Method 9.4 (4.1).
4.2. Hydrochloric acid solution, about 0,5 mol/l
See Method 9.4 (4.2).
4.3. Lanthanum salt solutions (10 g of La per litre)
See Method 9.4 (4.3).
4.4. Zinc calibration solutions
4.4.1. Zinc stock solution 
In a 1 000 ml volumetric flask, dissolve 1 g of zinc powder or flakes weighed to within 0,1 mg in 25 ml of 6 mol/l hydrochloric acid (4.1). When completely dissolved, make up to volume with water and mix thoroughly.
4.4.2. Zinc working solution 
In a 200 ml volumetric flask, dilute 20 ml of the stock solution (4.4.1) in 0,5 mol/l hydrochloric acid solution (4.2). Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
Atomic absorption spectrometer: see Method 9.4 (5). The instrument must be fitted with a source of lines characteristic of zinc (213,8 nm), the spectrometer must allow background correction to be made.
6.1. Zinc extract solution
See Methods 9.1 and/or 9.2 and, if appropriate, 9.3.
6.2. Preparation of the test solution
See Method 9.4 (6.2). The test solution must contain 10% by volume of lanthanum salt solution (4.3).
7.1. Preparation of blank solution
See Method 9.4 (7.1). The test solution must contain 10% by volume of the lanthanum salt solution used in 6.2.
7.2. Preparation of calibration solutions
See Method 9.4 (7.2).
For an optimum interval of 0 to  of zinc, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. Where necessary adjust the hydrochloric acid concentration to bring it as close as possible to that of the test solution. To each flask, add 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and
 respectively of zinc.
of zinc, place 0, 0,5, 1, 2, 3, 4 and 5 ml respectively of working solution (4.4.2) in a series of 100 ml volumetric flasks. Where necessary adjust the hydrochloric acid concentration to bring it as close as possible to that of the test solution. To each flask, add 10 ml of the lanthanum salt solution used in 6.2. Make up to 100 ml with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 0,5, 1, 2, 3, 4 and respectively of zinc.7.3. Determination
See Method 9.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 213,8 nm.
See Method 9.4 (8).
The percentage of zinc in the fertiliser is as follows:
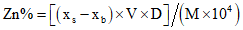
If Method 9.3 is used:
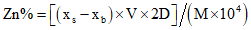
where
Zn is the quantity of zinc expressed as a percentage of the fertiliser;
xs is the concentration in  of the test solution (6.2);
xb is the concentration in  of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 9.1 or 9.2;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 9.1 or 9.2.
Calculation of the dilution factor D: if (a1), (a2), (a3),.,.,., (ai) and (a) are aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D will be equal to:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x . x
x (vi / ai) x (100 / a)
MICRO-NUTRIENTS AT A CONCENTRATION GREATER THAN 10%
This Method defines the procedure for extracting the following micro-nutrients: total boron, total cobalt, total copper, total iron, total manganese, total molybdenum and total zinc. The aim is to carry out the minimum number of extractions, making use wherever possible of the same extract to determine the total level of each of the micro-nutrients listed above.
This procedure concerns Community fertilisers covered by Annex I E to this Regulation containing one or more of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. It is applicable to each micro-nutrient the declared content of which is more than 10%.
Dissolution in boiling dilute hydrochloric acid.
Note
The extraction is empirical and may not be quantitative depending on the product or the other constituents of the fertiliser. In particular, in the case of certain manganese oxides, the quantity extracted may be substantially smaller than the total quantity of manganese which the product contains. It is the responsibility of the fertiliser manufacturers to ensure that the declared content actually corresponds to the quantity extracted under the conditions pertaining to the method.
4.1. Dilute hydrochloric acid (HCl) solution, about 6 mol/l
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
4.2. Concentrated ammonia solution (NH4OH, d20 = 0,9 g/ml)
5.1. Electric hotplate with variable temperature control
5.2. pH meter
Note
Where the boron content of an extract is to be determined, do not use borosilicate glassware. As the Method involves boiling, teflon or silica is preferable. Rinse the glassware thoroughly if it has been washed in detergents containing borates.
See Method 1.
7.1. Test sample
Take a quantity of fertiliser weighing 1 or 2 g depending on the declared content of element in the product. The following table shall be used to obtain a final solution which, after appropriate dilution, will be within the measuring range for each method. Samples should be weighed to within 1 mg.
Declared content of micro-nutrient in the fertiliser (%) | > 10 < 25 | >= 25 |
Mass of test sample (g) | 2 | 1 |
Mass of element in the sample (mg) | > 200 < 500 | >= 250 |
Volume of extract V (ml) | 500 | 500 |
Concentration of element in extract (mg/l) | > 400 < 1 000 | >= 500 |
Place the sample in a 250 ml beaker.
7.2. Preparation of the solution
If necessary moisten the sample with a little water, add 10 ml of dilute hydrochloric acid (4.1) per gram of fertiliser carefully, in small amounts, then add about 50 ml of water. Cover the beaker with a watch glass and mix. Bring to the boil on the hotplate and boil for 30 minutes. Allow to cool, stirring occasionally. Transfer quantitatively to a 500 ml volumetric flask. Make up to volume with water and mix thoroughly. Filter through a dry filter into a dry container. Discard the first portion. The extract must be perfectly clear.
It is recommended that the determination be carried out without delay on aliquot portions of the clear filtrate, if not the containers should be stoppered.
Note
Extracts in which the boron content has to be determined: Adjust the pH to between 4 and 6 with concentrated ammonia (4.2).
The determination of each micro-nutrient is to be carried out on the aliquot portions indicated in the Method for each individual micro-nutrient.
Methods 10.5, 10.6, 10.7, 10.9 and 10.10 cannot be used to determine elements present in a chelated or complexed form. In such cases Method 10.3 must be used prior to the determination.
In the case of determination by AAS (Methods 10.8 and 10.11) such treatment may not be necessary.
This Method defines the procedure for extracting water-soluble forms of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. The aim is to carry out the minimum number of extractions, making use wherever possible of the same extract to determine the level of each of the micro-nutrients listed above.
This Procedure concerns Community fertilisers covered by Annex I E to this Regulation containing one or more of the following micro-nutrients: boron, cobalt, copper, iron, manganese, molybdenum and zinc. It is applicable to each micro-nutrient the declared content of which is more than 10%.
The micro-nutrients are extracted by shaking the fertiliser in water at 20 °C (+/- 2) °C.
Note
The extraction is empirical and may or may not be quantitative.
4.1. Dilute hydrochloric acid (HCl) solution, about 6 mol/l
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
5.1. Rotary shaker set at about 35 to 40 rpm
Note
Where the boron content of the extract is to be determined, do not use borosilicate glassware. Teflon or silica is preferable for this extraction. Rinse the glassware thoroughly if it has been washed in detergents containing borates.
See Method 1.
7.1. Test sample
Take a quantity of fertiliser weighing 1 or 2 g depending on the declared content of the product. The following table shall be used to obtain a final solution which, after appropriate dilution, will be within the measuring range for each method. The samples should be weighed to within 1 mg.
Declared content of micro-nutrient in the fertiliser (%) | > 10 < 25 | >= 25 |
Mass of test sample (g) | 2 | 1 |
Mass of element in the sample (mg) | > 200 < 500 | >= 250 |
Volume of extract V (ml) | 500 | 500 |
Concentration of element in extract (mg/l) | > 400 < 1 000 | >= 500 |
Place the sample in a 500 ml flask.
7.2. Preparation of the solution
Add about 400 ml of water.
Stopper the flask well. Shake vigorously by hand to disperse the sample, then place the flask on the shaker and shake for 30 minutes.
Make up to volume with water and mix thoroughly.
7.3. Preparation of the test solution
Filter immediately into a clean, dry flask. Stopper the flask. Carry out the determination immediately after filtering.
Note
If the filtrate gradually becomes cloudy, make another extraction following 7.1 and 7.2 in a flask of volume Ve. Filter into a calibrated flask of volume W which has previously been dried and has received 5 ml of dilute hydrochloric acid (4.1). Stop the filtration at the exact moment when the calibration mark is reached. Mix thoroughly.
Under these conditions the value of V in the expression of results is:
V = Ve x W / (W - 5)
The dilutions in the expression of results depend on this value of V.
The determination of each micro-nutrient is carried out on the aliquot portions indicated in the Method for each individual micro-nutrient.
Methods 10.5, 10.6, 10.7, 10.9 and 10.10 cannot be used to determine elements present in a chelated or complexed form. In such cases Method 10.3 must be used prior to the determination.
In the case of determination by AAS (Methods 10.8 and 10.11) such treatment may not be necessary.
FROM FERTILISER EXTRACTS
This Method defines a procedure for removing organic compounds from fertiliser extracts.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 10.1 and 10.2 for which a declaration of total and/or water-soluble element is required by Annex I E to this Regulation.
Note
The presence of small quantities of organic matter usually does not affect determination by means of atomic absorption spectrometry.
The organic compounds in an aliquot portion of the extract are oxidised with hydrogen peroxide.
4.1. Dilute hydrochloric acid (HCl) solution, about 0,5 mol/l
Mix 1 volume of hydrochloric acid (d20 = 1,18 g/ml) with 20 volumes of water.
4.2. Hydrogen peroxide solution (30% H2O2, d20 = 1,11 g/ml), free from micro-nutrients
Electric hotplate with variable temperature control.
Take 25 ml of the extract solution obtained by Method 10.1 or Method 10.2 and place in a 100 ml beaker. In the case of Method 10.2, add 5 ml of the dilute hydrochloric acid solution (4.1). Then add 5 ml of the hydrogen peroxide solution (4.2). Cover with a watch glass. Allow oxidation to occur at room temperature for about one hour, then bring gradually to boiling and boil for half an hour. If necessary, add a further 5 ml of the hydrogen peroxide to the solution once it has cooled. Then boil to remove the excess hydrogen peroxide. Allow to cool and transfer quantitatively to a 50 ml volumetric flask and make up to volume. Filter where necessary.
Account should be taken of this dilution when taking aliquot portions and calculating the percentage of micro-nutrient in the product.
EXTRACTS BY ATOMIC ABSORPTION SPECTROMETRY
(GENERAL PROCEDURE)
This document defines a general procedure for determining the levels of iron and zinc in fertiliser extracts by atomic absorption spectrometry.
This procedure is applicable to analysing samples of fertilisers extracted by Methods 10.1 and 10.2 for which a declaration of total and/or water-soluble iron or zinc is required by Annex I E to this Regulation.
Adaptations of this procedure for the various micro-nutrients are detailed in the methods defined specifically for each element.
Note
In most cases the presence of small quantities of organic matter will not affect determinations by atomic absorption spectrometry.
After the extract has been treated where necessary to reduce or eliminate interfering chemical species, the extract is diluted so that its concentration is in the optimum range of the spectrometer at a wavelength suitable for the micro-nutrient to be determined.
4.1. Dilute hydrochloric acid solution (HCl), about 6 mol/l
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with one volume of water.
4.2. Dilute hydrochloric acid solution (HCl), about 0,5 mol/l
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with 20 volumes of water.
4.3. Lanthanum salt solutions (10 g of La per litre)
This reagent is used for determinations of iron and zinc. It can be prepared either:
(a) with lanthanum oxide dissolved in hydrochloric acid (4.1). Place 11,73 g of lanthanum oxide (La2O3) in 150 ml of water in a one litre volumetric flask and add 120 ml of 6 mol/l hydrochloric acid (4.1). Allow to dissolve and then make up to 1 litre with water and mix thoroughly. This solution is approximately 0,5 mol/l in hydrochloric acid; or
(b) with solutions of lanthanum chloride, sulphate or nitrate. Dissolve 26,7 g of lanthanum chloride heptahydrate (LaCl3 7H2O) or 31,2 g of lanthanum nitrate hexahydrate [La(NO3)3 6H2O] or 26,2 g of lanthanum sulphate nonahydrate [La2(SO4)3 9H2O] in 150 ml of water, then add 85 ml of 6 mol/l hydrochloric acid (4.1). Allow to dissolve and then make up to 1 litre with water. Mix thoroughly. This solution is approximately 0,5 mol/l in hydrochloric acid.
4.4. Calibration solutions
For the preparation of these, see the individual determination Method for each micro-nutrient.
Atomic absorption spectrometer fitted with sources emitting radiation characteristic of the micro-nutrients to be determined.
The analyst must follow the manufacturer's instructions and be familiar with the apparatus. The apparatus must allow background correction so that it can be used whenever necessary (e.g. Zn). The gases to be used are air and acetylene.
6.1. Preparation of extract solutions containing the elements to be determined
See Methods 10.1 and/or 10.2 and, if appropriate, 10.3.
6.2. Treatment of the test solution
Dilute an aliquot portion of the extract obtained by Method 10.1, 10.2 or 10.3 with water and/or hydrochloric acid (4.1) or (4.2) so as to obtain, in the final solution for measurement, a concentration of the element to be determined that is appropriate to the calibration range used (7.2) and a hydrochloric acid concentration of at least 0,5 mol/l and not more than 2,5 mol/l. This operation may require one or more successive dilutions.
The final solution has to be obtained by placing an aliquot portion of the diluted extract in a 100 ml volumetric flask. Let the volume of this aliquot portion be (a) ml. Add 10 ml of the lanthanum salt solution (4.3). Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. Let D be the dilution factor.
7.1. Preparation of a blank solution
Prepare a blank solution by repeating the whole procedure from the extraction stage, omitting only the test sample of fertiliser.
7.2. Preparation of calibration solutions
From the working calibration solution prepared using the Method given for each individual micro-nutrient, prepare in 100 ml volumetric flasks a series of at least five calibration solutions of increasing concentration within the optimum measuring range of the spectrometer. If necessary, adjust the concentration of hydrochloric acid to bring it as close as possible to that of the diluted test solution (6.2). When determining iron or zinc, add 10 ml of the same lanthanum salt solution (4.3) as used in 6.2. Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
7.3. Determination
Prepare the spectrometer (5) for the determination and adjust to the wavelength given in the Method for the individual micro-nutrient concerned.
Spray three times in succession the calibration solutions (7.2), the test solution (6.2) and the blank solution (7.1), noting each result and flushing the instrument with distilled water between individual sprayings.
Construct the calibration curve by plotting the average spectrometer reading for each calibration solution (7.2) along the ordinate and the corresponding concentration of the element, expressed in  , along the abscissa.
From this curve, determine the concentrations of the relevant micro-nutrient in the test solution xs (6.2) and in the blank solution xb (7.1), expressing these concentrations in  per ml.
The percentage of micro-nutrient (E) in the fertiliser is given by:
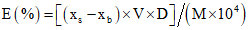
If Method 10.3 has been used:
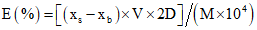
Where
E is the amount of the micro-nutrient determined, expressed as a percentage of the fertiliser;
xs is the concentration of the test solution (6.2), in  ;
;xb is the concentration of the blank solution (7.1), in  ;
;V is the volume of the extract obtained by Method 10.1 or 10.2, in ml;
D is the factor corresponding to the dilution carried out in 6.2;
M is the mass of the test sample taken in accordance with Method 10.1 or 10.2, in grams.
Calculation of dilution factor D:
If (a1), (a2), (a3),.,.,., (ai) and (a) are the aliquot portions and (v1), (v2), (v3),.,.,., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D will be equal to:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x . x . x
x (vi / ai) x (100 / a)
BY MEANS OF ACIDIMETRIC TITRATION
This Method defines a procedure for determining the boron content of fertiliser extracts.
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 or Method 10.2 and for which a declaration of total and/or water-soluble boron is required by Annex I E to this Regulation.
A mannitoboric complex is formed by the following reaction of the borate with mannitol:
C6H8(OH)6 + H3BO3 C6H15O8B + H2O
The complex is titrated with sodium hydroxide solution to a pH of 6,3.
4.1. Methyl red indicator solution
Dissolve 0,1 g of methyl red (C15H15N3O2) in 50 ml of ethanol (95% in a 100 ml volumetric flask). Make up the volume to 100 ml with water. Mix thoroughly.
4.2. Diluted hydrochloric acid solution, about 0,5 mol
Mix 1 volume of hydrochloric acid HCl (d20 = 1,18 g/ml) with 20 volumes of water.
4.3. Sodium hydroxide solution, about 0,5 mol/l
Must be free of carbon dioxide. Dissolve 20 g of sodium hydroxide (NaOH) in pellet form in a 1 litre volumetric flask containing about 800 ml of boiled water. When the solution has cooled, make up to 1 000 ml with boiled water and mix thoroughly.
4.4. Standard sodium hydroxide solution, about 0,025 mol/l
Must be free of carbon dioxide. Dilute the 0,5 mol/l sodium hydroxide solution (4.3) 20 times with boiled water and mix thoroughly. The value of the solution expressed as boron (B) is to be determined (see Paragraph 9).
4.5. Boron calibration solution ( B)
B)Dissolve 0,5719 g of boric acid (H3BO3), weighed to the nearest 0,1 mg, in water in a 1,000 ml volumetric flask. Make up to volume with water and mix thoroughly. Transfer to a plastic bottle for storage in a refrigerator.
4.6. D-mannitol (C6H14O6) powder
4.7. Sodium chloride (NaCl)
5.1. pH meter with glass electrode
5.2. Magnetic stirrer
5.3. 400 ml beaker with teflon rod
6.1. Preparation of the boron solution
See Methods 10.1, 10.2 and, where appropriate, 10.3.
7.1. Test
Place in a 400 ml beaker (5.3) an aliquot (a) of the extract (6.1) containing 2 to 4 mg B. Add 150 ml of water.
Add several drops of the methyl red indicator solution (4.1).
In the case of extraction with Method 10.2, acidify by adding 0,5 mol/l hydrochloric acid (4.2) up to the point of change of the indicator solution, then add a further 0,5 ml of 0,5 mol/l hydrochloric acid (4.2).
After adding 3 g of sodium chloride (4.7), bring to boiling to drive off the carbon dioxide. Allow to cool. Place the beaker on the magnetic stirrer (5.2) and insert the precalibrated pH meter electrodes (5.1).
Adjust the pH to exactly 6,3, first with the 0,5 mol/l sodium hydroxide solution (4.3), then with the 0,025 mol/l solution (4.4).
Add 20 g of D-mannitol (4.6), dissolve completely and mix thoroughly. Titrate with the 0,025 mol/l sodium hydroxide solution (4.4) to pH 6,3 (at least 1 minute stability). Let X1 be the volume required.
Prepare a blank solution by repeating the whole procedure from the preparation of solution stage, omitting only the fertiliser. Let X0 be the volume required.
Pipette 20 ml (2,0 mg B) of the calibration solution (4.5), into a 400 ml beaker and add several drops of methyl red indicator solution (4.1). Add 3 g of sodium chloride (4.7) and the hydrochloric acid solution (4.2) up to the point of change of the indicator solution (4.1).
Make up the volume to about 150 ml and bring gradually to the boil so as to eliminate carbon dioxide. Allow to cool. Place the beaker on the magnetic stirrer (5.2), and insert the precalibrated pH meter electrodes (5.1). Adjust the pH to exactly 6,3, first with the 0,5 mol/l sodium hydroxide solution (4.3), then with the 0,025 mol/l solution (4.4).
Add 20 g of D-mannitol (4.6), dissolve completely and mix thoroughly. Titrate with the 0,025 mol/l sodium hydroxide solution (4.4) to pH 6,3 (at least 1 minute stability). Let V1 be the volume required.
Prepare a blank solution in the same way, substituting 20 ml of water for the calibration solution. Let V0 be the volume required.
The boron value (F) in mg/ml of the standard NaOH solution (4.4) is as follows:
F (in mg/ml) = 2 / (V1 - V0)
1 ml of exactly 0,025 mol/l sodium hydroxide solution corresponds to 0,27025 mg B.
The percentage of boron in the fertiliser is given by:
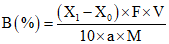
where
B (%) is the percentage of boron in the fertiliser;
X1 is the volume, in ml, of the 0,025 mol/l sodium hydroxide solution (4.4); needed for the test solution;
X0 is the volume, in ml, of the 0,025 mol/l sodium hydroxide solution (4.4); needed for the blank solution;
F is the boron (B) value, in mg/ml, of the 0,025 mol/l sodium hydroxide solution mol/l (4.4);
V is the volume, in ml, of the extract solution obtained in accordance with Method 10.1 or 10.2;
a is the volume, in ml, of the aliquot (7.1) taken from the extract solution (6.1);
M is the mass, in grams, of the test sample taken in accordance with Method 10.1 or 10.2.
BY THE GRAVIMETRIC METHOD WITH 1-NITROSO-2-NAPHTHOL
This document defines a procedure for determining cobalt in fertiliser extracts.
This procedure is applicable to extracts from samples of fertilisers obtained by Method 10.1 or Method 10.2 for which a declaration of cobalt content is required by Annex I E to this Regulation.
Cobalt III combines with 1-nitroso-2-naphthol to give a red precipitate Co(C10H6ONO)3, 2H2O. After the cobalt present in the extract has been brought to the cobalt III state, the cobalt is precipitated in an acetic acid medium by a solution of 1-nitroso-2-naphthol. After filtration, the precipitate is washed and dried to constant mass and then weighed as Co(C10H6ONO)3, 2H2O.
4.1. Hydrogen peroxide solution (H2O2, d20 = 1,11 g/ml) 30%
4.2. Sodium hydroxide solution, about 2 mol/l
Dissolve 8 g of sodium hydroxide in pellet form in 100 ml of water.
4.3. Diluted hydrochloric acid solution, about 6 mol/l
Mix one volume of hydrochloric acid (d20 = 1,18 g/ml) with 1 volume of water.
4.4. Acetic acid (99,7% CH3CO2H) (d20 = 1,05 g/ml)
4.5. Acetic acid solution (1:2), about 6 mol/l
Mix one volume of acetic acid (4.4) with 2 volumes of water.
4.6. Solution of 1-nitroso-2-naphthol in 100 ml of acetic acid (4.4). Add 100 ml of lukewarm water. Mix thoroughly. Filter at once. The solution obtained must be used immediately
5.1. Filter crucible P 16/ISO 4 793, porosity 4, capacity 30 or 50 ml
5.2. Drying oven at 130 (+/- 2) °C
6.1. Preparation of the cobalt solution
See Methods 10.1 or 10.2.
6.2. Preparation of the solution to be analysed
Place an aliquot of the extract containing not more than 20 mg Co in a 400 ml beaker. If the extract is obtained according to Method 10.2, acidify with five drops of hydrochloric acid (4.3). Add about 10 ml of the hydrogen peroxide solution (4.1). Allow the oxidant to act in the cold state for 15 minutes, then make up to about 100 ml with water. Cover the beaker with a watch glass. Bring the solution to boiling point and allow to boil for about 10 minutes. Cool. Make alkaline with the sodium hydroxide solution (4.2) drop by drop until black cobalt hydroxide begins to precipitate.
Add 10 ml of acetic acid (4.4) and make up the solution with water to about 200 ml. Heat until boiling. Using a burette, add 20 ml of the 1-nitroso-2-naphthol solution (4.6) drop by drop, stirring constantly. Complete by vigorous stirring to make the precipitate coagulate.
Filter through a previously weighed filter crucible (5.1), taking care not to clog up the crucible. With this in mind, ensure that liquid is left above the precipitate throughout the filtration process.
Wash the beaker with dilute acetic acid (4.5) to remove all the precipitate, wash the precipitate on the filter with dilute acetic acid (4.5) and then three times with hot water.
Dry in a drying oven (5.2) at 130 (+/- 2) °C until constant mass is achieved.
1 mg of Co (C10H6ONO)3, 2H2O precipitate corresponds to 0,096381 mg Co.
The percentage of Cobalt (Co) in the fertiliser is given by:
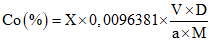
where
X is the mass in mg of the precipitate;
V is the volume in ml of the extract solution obtained in accordance with Method 10.1 or Method 10.2;
a is the volume in ml of the aliquot taken from the last dilution;
D is the dilution factor of this aliquot;
M is the mass in g of the test sample.
BY THE TITRIMETRIC METHOD
This document defines a procedure for determining copper in fertiliser extracts.
This procedure is applicable to extracts from samples of fertilisers obtained by Method 10.1 or Method 10.2 for which a declaration of copper content is required by Annex IE to this Regulation.
The cupric ions are reduced in an acidic medium with potassium iodide:
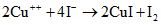
The iodine released in this way is titrated with a standard sodium thiosulphate solution in the presence of starch as an indicator in accordance with:
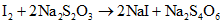
4.1. Nitric acid (HNO3, d20 = 1,40 g/ml)
4.2. Urea [(NH2)2 C = 0]
4.3. Ammonium bifluoride (NH4HF2) solution 10% w/v
Keep the solution in a plastic container.
4.4. Ammonium hydroxide solution (1 + 1)
Mix 1 volume of ammonia (NH4OH, d20 = 0,9 g/ml) with 1 volume of water.
4.5. Sodium thiosulphate standard solution
Dissolve 7,812 g of sodium thiosulphate pentahydrate (Na2S2O35H2O) with water in a 1 litre volumetric flask. This solution must be prepared so that 1 ml = 2 mg Cu. For stabilisation, add several drops of chloroform. The solution must be kept in a glass container and protected from direct light.
4.6. Potassium iodide (KI)
4.7. Potassium thiocyanate (KSCN) solution (25% w/v)
Keep this solution in a plastic flask.
4.8. Starch solution (about 0,5%)
Place 2,5 g of starch in a 600 ml beaker. Add about 500 ml of water. Boil while stirring. Cool to ambient temperature. The solution has a short preservation period. Its preservation can be extended by adding about 10 mg of mercury iodide.
Preparation of the copper solution
See Methods 10.1 and 10.2.
6.1. Preparation of the solution of titration
Place an aliquot portion of the solution containing not less than 20 - 40 mg Cu in a 500 ml Erlenmeyer flask.
Drive off any excess oxygen present by boiling briefly. Make up to a volume of about 100 ml water. Add 5 ml of nitric acid (4.1), bring to boiling and allow to boil for about half a minute.
Remove the Erlenmeyer flask from the heating apparatus, add about 3 g of urea (4.2) and resume boiling for about half a minute.
Remove from the heating apparatus and add 200 ml of cold water. Where necessary, cool the contents of the Erlenmeyer flask to ambient temperature.
Gradually add ammonia hydroxide solution (4.4) until the solution becomes blue, then add 1 ml in excess.
Add 50 ml of ammonium bifluoride solution (4.3) and mix.
Add 10 g of potassium iodide (4.6) and dissolve.
6.2. Titration of the solution
Place the Erlenmeyer flask on a magnetic stirrer. Insert the rod into the Erlenmeyer flask and adjust the stirrer to the desired speed.
Using a burette, add standard sodium thiosulphate solution (4.5) until the brown colour of the iodine released from the solution becomes less intense.
Add 10 ml of the starch solution (4.8).
Continue to titrate with the sodium thiosulphate solution (4.5) until the purple colour has almost disappeared.
Add 20 ml of the potassium thiocyanate solution (4.7) and continue titration until the violet blue colour has completely disappeared.
Note the volume for thiosulphate solution employed.
1 ml of standard sodium thiosulphate solution (4.5) corresponds to 2 mg Cu.
The percentage of copper in the fertiliser is given by:
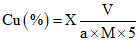
where
X is the volume in ml of the sodium thiosulphate solution used;
V is the volume in ml of the extract solution in accordance with Methods 10.1 and 10.2;
a is the volume in ml of the aliquot portion;
M is the mass in g of the test sample treated in accordance with Methods 10.1 and 10.2.
BY ATOMIC ABSORPTION SPECTROMETRY
This Method describes a procedure for determining iron in fertiliser extracts.
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 and 10.2 for which a declaration of total and/or water-soluble iron is required by Annex I E to this Regulation.
After suitable treatment and dilution of the extract, the iron content is determined by atomic absorption spectrometry.
4.1. Hydrochloric acid solution, about 6 mol/l
See Method 10.4 (4.1).
4.2. Hydrochloric acid solution, about 0,5 mol/l
See Method 10.4 (4.2).
4.3. Hydrogen peroxide solution (30% H2O2, d20 = 1,11 g/ml) free from micro-nutrients
4.4. Lanthanum salt solutions (10 g of La per litre)
See Method 10.4 (4.3).
4.5. Iron calibration solution
4.5.1. Iron stock solution 
In a 500 ml beaker, weigh to the nearest 0,1 mg, 1 g of pure iron wire, add 200 ml of 6 mol/l hydrochloric acid (4.1) and 15 ml of hydrogen peroxide solution (4.3). Heat on a hotplate until the iron is completely dissolved. When cool, transfer quantitatively to a 1 000 ml volumetric flask. Make up to volume with water and mix thoroughly.
4.5.2. Iron working solution 
Place 20 ml of the stock solution (4.5.1) in a 200 ml volumetric flask. Make up to volume with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
Atomic absorption spectrometer: see Method 10.4 (5). The instrument must be fitted with a source of emitted radiation characteristic of iron (248,3 nm).
6.1. Iron extract solution
See Methods 10.1 and/or 10.2 and, if appropriate, 10.3.
6.2. Preparation of the test solution
See Method 10.4 (6.2). The test solution must contain 10% (v/v) of a lanthanum salt solution.
7.1. Preparation of blank solution
See Method 10.4 (7.1). The blank solution must contain 10% (v/v) of the lanthanum salt solution used in 6.2.
7.2. Preparation of calibration solutions
See Method 10.4 (7.2).
For an optimum determination range of 0 to  of iron, place 0, 2, 4, 6, 8 and 10 ml respectively of working solution (4.5.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add 10 ml of the lanthanum salt solution used in 6.2. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 2, 4, 6, 8 and
 respectively of iron.
of iron, place 0, 2, 4, 6, 8 and 10 ml respectively of working solution (4.5.2) in a series of 100 ml volumetric flasks. If necessary adjust the hydrochloric acid concentration as closely as possible to that of the test solution. Add 10 ml of the lanthanum salt solution used in 6.2. Make up to volume with 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly. These solutions contain 0, 2, 4, 6, 8 and respectively of iron.7.3. Determination
See Method 10.4 (7.3). Prepare the spectrometer (5) for measurement at a wavelength of 248,3 nm.
See Method 10.4 (8).
The percentage of iron in the fertiliser is given by:
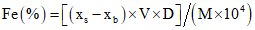
If Method 10.3 is used:
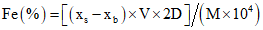
Where
Fe is the quantity of iron expressed as a percentage of the fertiliser;
xs is the concentration in  of the test solution (6.2);
xb is the concentration in  of the blank solution (7.1);
V is the volume in ml of extract obtained in accordance with Method 10.1 or 10.2;
D is the factor of dilution carried out in 6.2;
M is the mass in grams of the test sample taken in accordance with Method 10.1 or 10.2.
Calculation of the dilution factor D: if (a1), (a2), (a3), ..., (ai) and (a) are aliquot portions and (v1), (v2), (v3), ..., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x . x (vi / ai) x
x (100 / a)
EXTRACTS BY TITRATION
This Method describes a procedure for determining manganese in fertiliser extracts.
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 and 10.2 for which a declaration of manganese is required by Annex I E to this.
If chloride ions are present in the extract, they are driven off by boiling the extract with sulphuric acid. The manganese is oxidised by sodium bismuthate in a nitric acid medium. The permanganate formed is reduced by an excess of ferrous sulphate. This excess is titrated with a potassium permanganate solution.
4.1. Concentrated sulphuric acid (H2SO4, d20 = 1,84 g/ml)
4.2. Sulphuric acid, about 9 mol/l
Carefully mix 1 volume of concentrated sulphuric acid (4.1) with 1 volume of water.
4.3. Nitric acid, 6 mol/l
Mix 3 volumes of nitric acid (HNO3, d20 = 1,40 g/ml) with 4 volumes of water.
4.4. Nitric acid, 0,3 mol/l
Mix 1 volume of 6 mol/l nitric acid with 19 volumes of water.
4.5. Sodium bismuthate (NaBiO3) (85%).
4.6. Kieselguhr
4.7. Orthophosphoric acid, 15 mol/l (H3PO4, d20 = 1,71 g/ml)
4.8. Ferrous sulphate solution, 0,15 mol/l
Dissolve 41,6 g of ferrous sulphate heptahydrate (FeSO4.7H2O) in a 1 litre volumetric flask.
Add 25 ml of concentrated sulphuric acid (4.1) and 25 ml phosphoric acid (4.7). Make up to 1 000 ml. Mix.
4.9. Potassium permanganate solution, 0,020 mol/l
Weigh out 3,160 g of potassium permanganate (KMnO4) to within 0,1 mg. Dissolve and make up to 1 000 ml with water.
4.10. Silver nitrate solution, 0,1 mol/l
Dissolve 1,7 g of silver nitrate (AgNO3) in water and make up to 100 ml.
5.1. Filter crucible P16/ISO 4 793, porosity 4, capacity 50 ml, mounted on a 500 ml filtration flask.
5.2. Magnetic stirrer
6.1. Manganese extract solution
See Methods 10.1 and 10.2. If it is not known whether chloride ions are present, perform a test on the solution with one drop of the silver nitrate solution (4.10).
6.2. In the absence of chloride ions, place an aliquot of the extract containing 10 to 20 mg of manganese in a tall form 400 ml beaker. Bring to a volume of about 25 ml either by evaporation or by adding water. Add 2 ml of concentrated sulphuric acid (4.1)
6.3. If chloride ions are present, it is necessary to remove them as follows
Place an aliquot of the extract containing 10 to 20 mg of manganese in a tall form 400 ml beaker. Add 5 ml of 9 mol/l sulphuric acid (4.2). Under a fume hood, bring to boiling on a hotplate and allow to boil until copious white fumes are released. Continue until the volume is reduced to about 2 ml (thin film of syrupy liquid at the bottom of the beaker). Allow to cool to ambient temperature.
Carefully add 25 ml of water and once again test for the presence of chlorides with one drop of the silver nitrate solution (4.10). If chlorides still remain, repeat the operation after adding 5 ml of 9 mol/l sulphuric acid (4.2).
Add 25 ml of 6 mol/l nitric acid (4.3) and 2,5 g of sodium bismuthate (4.5) to the 400 ml beaker containing the test solution. Stir vigorously for three minutes on the magnetic stirrer (5.2).
Add 50 ml of 0,3 mol/l nitric acid (4.4) and stir again. Filter in vacuo through a crucible (5.1), the bottom of which is covered with Kieselguhr (4.6). Wash the crucible several times with the 0,3 mol/l nitric acid (4.4) until a colourless filtrate is obtained.
Transfer the filtrate and the washing solution into a 500 ml beaker. Mix and add 25 ml of 0,15 mol/l ferrous sulphate solution (4.8). If the filtrate turns yellow after the addition of ferrous sulphate, add 3 ml of 15 mol/l orthophosphoric acid (4.7).
Using a burette, titrate the excess ferrous sulphate with 0,02 mol/l potassium permanganate solution (4.9) until the mixture turns pink, the colour remaining stable for one minute. Perform a blank test under the same conditions, omitting only the test sample.
Note
The oxidised solution must not come into contact with rubber.
1 ml of 0,02 mol/l potassium permanganate solution corresponds to 1,099 mg of manganese (Mn).
The percentage of manganese in the fertiliser is given by:
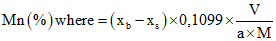
Where
xb is the volume in ml of the permanganate used for the blank;
xs is the volume in ml of the permanganate used for the test sample;
V is the volume in ml of the extract solution in accordance with Methods 10.1 and 10.2;
a is the volume in ml of the aliquot portion taken from the extract;
M is the mass in g of the test sample.
EXTRACTS BY THE GRAVIMETRIC METHOD WITH 8-HYDROXYQUINOLINE
This document describes a procedure for determining molybdenum in fertiliser extracts.
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 and 10.2 for which a declaration of molybdenum is required by Annex I E to this Regulation.
The molybdenum level is determined by precipitation as molybdenyl oxinate under specific conditions.
4.1. Sulphuric acid solution, approximately 1 mol/l
Carefully pour 55 ml of sulphuric acid (H2SO4, d20 = 1,84 g/ml) into a 1 litre volumetric flask containing 800 ml of water. Mix. After cooling, make up to one litre. Mix.
4.2. Diluted ammonia solution (1:3)
Mix 1 volume of concentrated ammonia solution (NH4OH, d20 = 0,9 g/ml) with 3 volumes of water.
4.3. Diluted acetic acid solution (1:3)
Mix 1 volume of concentrated acetic acid (99,7% CH3COOH, d20 = 1,049 g/ml) with 3 volumes of water.
4.4. Solution of disodium salt of ethylene diamine tetraacetic acid (EDTA)
Dissolve 5 g of Na2EDTA in water in a 100 ml volumetric flask. Make up to the calibration mark and mix.
4.5. Buffer solution
In a 100 ml volumetric flask, dissolve 15 ml of concentrated acetic acid and 30 g of ammonium acetate in water. Make up to 100 ml.
4.6. 7-Hydroxyquinoline (oxine) solution
In a 100 ml volumetric flask, dissolve 3 g of 8-Hydroxyquinoline in 5 ml of concentrated acetic acid. Add 80 ml of water. Add the ammonia solution (4.2) drop by drop until the solution becomes cloudy and then add the acetic acid (4.3) until the solution becomes clear again.
Make up to 100 ml with water.
5.1. Filter crucible P16/ISO 4 793, porosity 4, capacity 30 ml
5.2. pH meter with glass electrode
5.3. Drying oven at 130 to 135 °C
6.1. Preparation of the molybdenum solution. See Method 10.1 and Method 10.2
7.1. Preparation of the test solution
Place an aliquot portion containing 25 to 100 mg Mo in a 250 ml beaker. Make up the volume to 50 ml with water.
Adjust this solution to pH of 5 by adding the sulfuric acid solution (4.1) drop by drop. Add 15 ml of EDTA solution (4.4) and then 5 ml of buffer solution (4.5). Make up to about 80 ml with water.
7.2. Obtaining and washing the precipitate
Obtaining the precipitate
Heat the solution slightly. Stirring constantly, add the oxine solution (4.6). Continue the precipitation until formation of a deposit is no longer observed. Add further reagent until the supernatant solution turns slightly yellow. A quantity of 20 ml should normally be sufficient. Continue to heat the precipitate slightly for two or three minutes.
Filtration and washing
Filter through a filter crucible (5.1). Rinse several times with 20 ml of hot water. The rinse water should gradually become colourless indicating that oxine is not longer present.
7.3. Weighing the precipitate
Dry the precipitate at 130 to 135 °C to constant mass (at least one hour).
Allow to cool in a desiccator and then weigh.
1 mg of molybdenyl oxinate, MoO2(C9H6ON)2, corresponds to 0,2305 mg Mo.
The percentage of molybdenum in the fertiliser is given by:
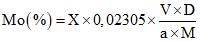
Where
X is the mass in mg of the molybdenyl oxinate precipitate;
V is the volume in ml of the extract solution in accordance with Methods 10.1 or 10.2;
a is the volume in ml of the aliquot taken from the last dilution;
D is the dilution factor of the aliquot;
M is the mass in g of the test sample.
BY ATOMIC ABSORPTION SPECTROMETRY
This Method describes a procedure for determining zinc in fertiliser extracts.
This procedure is applicable to extracts from samples of fertilisers obtained by Methods 10.1 and 10.2 for which a declaration of zinc is required by Annex I E to this Regulation.
After suitable treatment and dilution of the extracts, the zinc level is determined by atomic absorption spectrometry.
4.1. Hydrochloric acid solution, about 6 mol/l
See Method 10.4 (4.1).
4.2. Hydrochloric acid solution, about 0,5 mol/l
See Method 10.4 (4.2).
4.3. Lanthanum salt solutions (10 g of La per litre)
See Method 10.4 (4.3).
4.4. Zinc calibration solutions
4.4.1. Zinc stock solution 
In a 1 000 ml volumetric flask, dissolve 1 g of zinc powder or flakes weighed to within 0,1 mg in 25 ml of 6 mol/l hydrochloric acid (4.1). When completely dissolved, make up to volume with water and mix thoroughly.
4.4.2. Zinc working solution 
In a 200 ml volumetric flask, dilute 20 ml of the stock solution (4.4.1) in 0,5 mol/l hydrochloric acid solution (4.2). Make up to a volume with the 0,5 mol/l hydrochloric acid solution and mix thoroughly.
Atomic absorption spectrometer.
See Method 10.4 (5). The apparatus must be fitted with a source of lines characteristic of zinc (213,8 nm). The spectrometer must allow background correction to be made.
6.1. Zinc extract solution
See Method 10.1 and/or 10.2.
6.2. Preparation of the test solution
See Method 10.4 (6.2). The test solution must contain 10% by volume of lanthanum salt solution (4.3).
7.1. Preparation of the blank solution
See Method 10.4 (7.1). The blank solution must contain 10% by volume of the lanthanum salt solution used in 6.2.
7.2. Preparation of the calibration solutions
See Method 10.4 (7.2). For an optimum interval of 0 to  of zinc, place 0, 0,5, 1, 2, 3, 4 and 5 ml, respectively, of the working solution (4.4.2) in a series of 100 ml volumetric flasks. Where necessary, adjust the concentration of hydrochloric acid to bring it as close as possible to that of the test solution. Add 10 ml of the lanthanum salt solution used in (6.2) to each volumetric flask. Make up to 100 ml with the 0,5 mol/l hydrochloric acid solution (4.2) and mix thoroughly.
These solutions contain, respectively, 0, 0,5, 1, 2, 3, 4 and  of zinc.
7.3. Determination
See Method 10.4 (7.3). Prepare the spectrometer (5) for measurements at a wavelength of 213,8 nm.
See Method 10.4 (8).
The percentage of zinc in the fertiliser is given by:
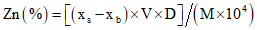
If Method 10.3 has been used:
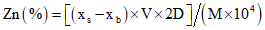
Where
Zn is the quantity of zinc expressed as a percentage of the fertiliser;
xs is the concentration in  of the test solution;
xb is the concentration in  of the blank solution;
V is the volume in ml of the extract solution obtained in accordance with Method 10.1 or 10.2;
D is the factor corresponding to the dilution performed in (6.2);
M is the mass in g of the test sample taken in accordance with Method 10.1 or 10.2.
Calculation of the dilution factor D:
where (a1), (a2), (a3), ..., (ai) and (a) are successive aliquot portions and (v1), (v2), (v3), ..., (vi) and (100) are the volumes in ml corresponding to their respective dilutions, the dilution factor D is given by:
D = (v1 / a1) x (v2 / a2) x (v3 / a3) x ... x (vi / ai) x
x (100 / a)
CHELATING AND COMPLEXING AGENTS
CONTENT AND OF THE CHELATED FRACTION OF MICRO-NUTRIENTS
EN 13366: Fertilisers - Treatment with a cation exchange resin for the determination of the chelated micro-nutrient content and of the chelated fraction of micro-nutrients
This method of analysis has been ring-tested.
EN 13368-1: Fertilisers - Determination of chelating agents in fertilisers by ion chromatography - Part 1: EDTA, HEDTA and DTPA
This method of analysis has been ring-tested.
O,O-EDDHMA AND HBED
EN 13368-2: Fertilizers - Determination of chelating agents in fertilizers by chromatography. Part 2: Determination of Fe chelated by o,o-EDDHA, o,o-EDDHMA and HBED by ion pair-chromatography
This method of analysis has been ring-tested.
EN 15451: Fertilisers - Determination of chelating agents-Determination of iron chelated by EDDHSA by ion pair-chromatography
This method of analysis has been ring-tested.
EN 15452: Fertilisers - Determination of chelating agents - Determination of iron chelated by o,p EDDHA by reversed phase HPLC
This method of analysis has been ring-tested.
EN 15950: Fertilizers - Determination of N-(1,2-dicarboxyethyl)-D,L-aspartic acid (Iminodisuccinic acid, IDHA) using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
EN 16109: Fertilizers - Determination of micro-nutrient ions complexed in fertilizers - Identification of lignosulfonates
This method of analysis has been ring-tested.
CONTENT AND OF THE COMPLEXED FRACTION OF MICRO-NUTRIENTS
EN 15962: Fertilizers - Determination of the complexed micro-nutrient content and of the complexed fraction of micro-nutrients
This method of analysis has been ring-tested.
EN 13368-3 Part 3: Fertilizers - Determination of chelating agents in fertilizers by chromatography: Determination of [S,S]-EDDS by ion pair chromatography
This method of analysis has been ring-tested.
EN 16847: Fertilizers - Determination of complexing agents in fertilizers - Identification of heptagluconic acid by chromatography
This method of analysis has been ring-tested.
NITRIFICATION AND UREASE INHIBITORS
EN 15360: Fertilisers - Determination of dicyandiamide - Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
EN 15688: Fertilisers - Determination of urease inhibitor N-(n-butyl)thiophosphoric triamide (NBPT) using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
EN 15905: Fertilizers - Determination of 3-methylpyrazole (MP) using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
EN 16024: Fertilizers - Determination of 1H,1,2,4-triazole in urea and in fertilizers containing urea - Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
EN 16075: Fertilizers - Determination of N-(2-nitrophenyl)phosphoric triamide (2-NPT) in urea and fertilizers containing urea - Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
EN 16328: Fertilizers - Determination of 3, 4-dimethyl-1H-pyrazole phosphate (DMPP) - Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
EN 16651: Fertilizers - Determination of N-(n-Butyl)thiophosphoric acid triamide (NBPT) and N-(n-Propyl)thiophosphoric acid triamide (NPPT) - Method using high-performance liquid chromatography (HPLC)
This method of analysis has been ring-tested.
HEAVY METALS
EN 14888: Fertilisers and liming materials - Determination of cadmium content
This method of analysis has been ring-tested.
LIMING MATERIALS
MATERIALS BY DRY AND WET SIEVING
EN 12948: Liming materials - Determination of size distribution by dry and wet sieving
This method of analysis has been ring-tested.
AND SILICATE LIMING MATERIALS WITH HYDROCHLORIC ACID
EN 13971: Carbonate and silicate liming materials - Determination of reactivity - Potentiometric titration method with hydrochloric acid
This method of analysis has been ring-tested.
TITRATION METHOD WITH CITRIC ACID
EN 16357: Carbonate liming materials - Determination of reactivity - Automatic titration method with citric acid
This method of analysis has been ring-tested.
OF LIMING MATERIALS
EN 12945: Liming materials - Determination of neutralising value - Titrimetric methods
This method of analysis has been ring-tested.
BY THE OXALATE METHOD
EN 13475: Liming materials - Determination of calcium content - Oxalate method
This method of analysis has been ring-tested.
IN LIMING MATERIALS BY COMPLEXOMETRY
EN 12946: Liming materials - Determination of calcium and magnesium content - Complexometric method
This method of analysis has been ring-tested.
BY ATOMIC ABSORPTION SPECTROMETRIC METHOD
EN 12947: Liming materials - Determination of magnesium content - Atomic absorption spectrometric method
This method of analysis has been ring-tested.
EN 12048 Solid fertilisers and liming materials - Determination of moisture content - Gravimetric method by drying at 105 °C +/- 2 °C
This method of analysis has been ring-tested.
EN 15704: Liming materials - Determination of the breakdown of granulated calcium and calcium/magnesium carbonates under the influence of water
This method of analysis has been ring-tested.
INCUBATION
EN 14984: Liming materials - Determination of product effect on soil pH - Soil incubation method
This method of analysis has been ring-tested.
or their representatives in order to compile a technical
file for a new type of fertilisers to be added
to Annex I of this Regulation
1. Guide to the compilation of a technical file on application to designate fertilisers "EC fertiliser".
Official Journal of the European Communities, C 138 of 20.5.1994, p. 4.
2. Commission Directive 91/155/EEC of 5 March 1991 on defining and laying down the detailed arrangements for the system of specific information relating to dangerous preparations in implementation of Article 10 of Directive 88/379/EEC.
Official Journal of the European Communities, L 76/35 of 22.3.1991, p. 35.
3. Commission Directive 93/112/EC of 10 December 1993 on amending Commission Directive 91/155/EEC defining and laying down detailed arrangements for the system of specific information relating to dangerous preparations in implementation of Article 10 of Council Directive 88/379/EEC.
Official Journal of the European Communities, L 314 of 16.12.1993, p. 38.
to provide the necessary service for checking compliance
of EC fertilisers with the requirements
of this Regulation and its Annexes
1. Standard applicable at the level of the laboratories.
- Laboratories accredited in accordance with EN ISO/IEC 17025, General requirements for the competence of testing and calibration laboratories, for at least one of the methods of Annexes III or IV.
- Until 18 November 2014, laboratories not yet accredited provided that the laboratory:
- demonstrates that it has initiated and is pursuing the necessary accreditation procedures in accordance with EN ISO/IEC 17025 in one or more of the methods of Annexes III or IV, and
- provides the competent authority with evidence that the laboratory is participating in inter-laboratory tests with good results.
2. Standard applicable at the level of accreditation bodies:
EN ISO/IEC 17011, Conformity assessment: General requirements for accreditation bodies accrediting conformity assessment bodies.
Вернуться в "Каталог нормативных документов"
Источник информации: https://xn--c1ad2agd.xn--p1ai/documents/dop_documents/19/gost_77345/0/regla.html
На правах рекламы:
|
© Антон Серго, 1998-2026.
|
Разработка сайта |
|